


Cosentyx® 150 mg Injektionslösung in einer Fertigspritze
Cosentyx® 300 mg Injektionslösung in einer Fertigspritze
Cosentyx® 150 mg Injektionslösung im Fertigpen
Cosentyx® 300 mg Injektionslösung im Fertigpen
Cosentyx 150 mg Injektionslösung in einer Fertigspritze
Eine Fertigspritze enthält 150 mg Secukinumab in 1 ml.
Cosentyx 300 mg Injektionslösung in einer Fertigspritze
Eine Fertigspritze enthält 300 mg Secukinumab in 2 ml.
Cosentyx 150 mg Injektionslösung im Fertigpen
Ein Fertigpen enthält 150 mg Secukinumab in 1 ml.
Cosentyx 300 mg Injektionslösung im Fertigpen
Ein Fertigpen enthält 300 mg Secukinumab in 2 ml.
Secukinumab ist ein rekombinanter, vollständig humaner monoklonaler Antikörper, der in Ovarialzellen des chinesischen Hamsters (CHO-Zellen) produziert wird.
Sonstiger Bestandteil mit bekannter Wirkung
Dieses Arzneimittel enthält 0,20 mg Polysorbat 80 pro 1,0 ml Lösung.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
Injektionslösung (Injektion)
Die Lösung ist klar und farblos bis gelblich.
Plaque-Psoriasis bei Erwachsenen
Cosentyx ist angezeigt für die Behandlung erwachsener Patienten mit mittelschwerer bis schwerer Plaque-Psoriasis, die für eine systemische Therapie in Frage kommen.
Plaque-Psoriasis bei Kindern und Jugendlichen
Cosentyx ist angezeigt für die Behandlung von Kindern und Jugendlichen ab einem Alter von 6 Jahren mit mittelschwerer bis schwerer Plaque-Psoriasis, die für eine systemische Therapie in Frage kommen.
Hidradenitis suppurativa (HS)
Cosentyx ist angezeigt für die Behandlung erwachsener Patienten mit mittelschwerer bis schwerer aktiver Hidradenitis suppurativa (Acne inversa), die auf eine konventionelle systemische HS-Therapie unzureichend angesprochen haben (siehe Abschnitt 5.1).
Psoriasis-Arthritis (PsA)
Cosentyx, allein oder in Kombination mit Methotrexat (MTX), ist angezeigt für die Behandlung erwachsener Patienten mit aktiver Psoriasis-Arthritis, wenn das Ansprechen auf eine vorhergehende Therapie mit krankheitsmodifizierenden Antirheumatika (DMARD) unzureichend gewesen ist (siehe Abschnitt 5.1).
Axiale Spondyloarthritis (axSpA)
Ankylosierende Spondylitis (AS; Morbus Bechterew, röntgenologische axiale Spondyloarthritis)
Cosentyx ist angezeigt für die Behandlung erwachsener Patienten mit aktiver ankylosierender Spondylitis, die auf eine konventionelle Therapie unzureichend angesprochen haben.
Nicht-röntgenologische axiale Spondyloarthritis (nr‑axSpA)
Cosentyx ist angezeigt für die Behandlung der aktiven nicht-röntgenologischen axialen Spondyloarthritis mit objektiven Anzeichen der Entzündung, angezeigt durch erhöhtes C‑reaktives Protein (CRP) und/oder Nachweis durch Magnetresonanztomographie (MRT), bei Erwachsenen, die unzureichend auf nichtsteroidale Antirheumatika (NSAR) angesprochen haben.
Juvenile idiopathische Arthritis (JIA)
Enthesitis-assoziierte Arthritis (EAA)
Cosentyx, allein oder in Kombination mit Methotrexat (MTX), ist angezeigt für die Behandlung der aktiven Enthesitis-assoziierten Arthritis bei Patienten ab 6 Jahren, deren Erkrankung unzureichend auf eine konventionelle Therapie angesprochen hat oder die diese nicht vertragen (siehe Abschnitt 5.1).
Juvenile Psoriasis-Arthritis (JPsA)
Cosentyx, allein oder in Kombination mit Methotrexat (MTX), ist angezeigt für die Behandlung der aktiven juvenilen Psoriasis-Arthritis bei Patienten ab 6 Jahren, deren Erkrankung unzureichend auf eine konventionelle Therapie angesprochen hat oder die diese nicht vertragen (siehe Abschnitt 5.1).
Polymyalgia rheumatica (PMR)
Cosentyx ist angezeigt für die Behandlung von Polymyalgia rheumatica bei Erwachsenen, die auf Glucocorticoide inadäquat angesprochen haben oder bei denen ein Rezidiv während des Ausschleichens von Glucocorticoiden auftritt.
Cosentyx ist für die Anwendung unter der Anleitung und Aufsicht eines Arztes vorgesehen, der in der Diagnose und Behandlung der Erkrankungen, für die Cosentyx zugelassen ist, erfahren ist.
Dosierung
Plaque-Psoriasis bei Erwachsenen
Die empfohlene Dosis beträgt 300 mg Secukinumab als subkutane Injektion mit Startdosen in den Wochen 0, 1, 2, 3 und 4, gefolgt von monatlichen Erhaltungsdosen. Basierend auf dem klinischen Ansprechen kann eine Erhaltungsdosis von 300 mg alle 2 Wochen einen zusätzlichen Nutzen für Patienten mit einem Körpergewicht von 90 kg oder mehr bieten. Jede 300‑mg‑Dosis wird in Form von einer subkutanen Injektion zu 300 mg oder zwei subkutanen Injektionen zu je 150 mg verabreicht.
Plaque-Psoriasis bei Kindern und Jugendlichen (Jugendliche und Kinder ab einem Alter von 6 Jahren)
Die empfohlene Dosis ist abhängig vom Körpergewicht (Tabelle 1) und wird als subkutane Injektion mit Startdosen in den Wochen 0, 1, 2, 3 und 4 verabreicht, gefolgt von monatlichen Erhaltungsdosen. Jede 75‑mg‑Dosis wird in Form einer subkutanen Injektion von 75 mg verabreicht. Jede 150‑mg‑Dosis wird in Form einer subkutanen Injektion von 150 mg verabreicht. Jede 300‑mg‑Dosis wird in Form einer subkutanen Injektion zu 300 mg oder zwei subkutanen Injektionen zu je 150 mg verabreicht.
Tabelle 1 Empfohlene Dosierung für Plaque-Psoriasis bei Kindern und Jugendlichen
Körpergewicht zum Zeitpunkt der Dosierung |
Empfohlene Dosis |
<25 kg |
75 mg |
25 bis <50 kg |
75 mg |
≥50 kg |
150 mg (*kann auf 300 mg erhöht werden) |
* Manche Patienten können einen zusätzlichen Nutzen aus der höheren Dosis ziehen. | |
Die 150 mg und 300 mg Injektionslösung in einer Fertigspritze und im Fertigpen sind nicht angezeigt für die Verabreichung bei pädiatrischen Patienten mit einem Körpergewicht <50 kg. Cosentyx kann in anderen Stärken und/oder Darreichungsformen erhältlich sein, abhängig vom jeweiligen Behandlungsbedarf.
Hidradenitis suppurativa (HS)
Die empfohlene Dosis beträgt 300 mg Secukinumab als subkutane Injektion mit Startdosen in den Wochen 0, 1, 2, 3 und 4, gefolgt von monatlichen Erhaltungsdosen. Basierend auf dem klinischen Ansprechen kann die Erhaltungsdosis auf 300 mg alle 2 Wochen erhöht werden. Jede 300‑mg‑Dosis wird in Form einer subkutanen Injektion zu 300 mg oder zwei subkutanen Injektionen zu je 150 mg verabreicht.
Psoriasis-Arthritis
Bei Patienten mit gleichzeitiger mittelschwerer bis schwerer Plaque-Psoriasis sind die Empfehlungen für Plaque-Psoriasis bei Erwachsenen zu beachten.
Bei Patienten, die auf TNFα-Inhibitoren unzureichend ansprechen (inadequate responders; anti‑TNFα‑IR), beträgt die empfohlene Dosis 300 mg als subkutane Injektion mit Startdosen in den Wochen 0, 1, 2, 3 und 4, gefolgt von monatlichen Erhaltungsdosen. Jede 300‑mg‑Dosis wird in Form von einer subkutanen Injektion zu 300 mg oder zwei subkutanen Injektionen zu je 150 mg verabreicht.
Bei anderen Patienten beträgt die empfohlene Dosis 150 mg als subkutane Injektion mit Startdosen in den Wochen 0, 1, 2, 3 und 4, gefolgt von monatlichen Erhaltungsdosen. Basierend auf dem klinischen Ansprechen kann die Dosis auf 300 mg erhöht werden.
Axiale Spondyloarthritis (axSpA)
Ankylosierende Spondylitis (AS; Morbus Bechterew, röntgenologische axiale Spondyloarthritis)
Die empfohlene Dosis beträgt 150 mg als subkutane Injektion mit Startdosen in den Wochen 0, 1, 2, 3 und 4, gefolgt von monatlichen Erhaltungsdosen. Basierend auf dem klinischen Ansprechen kann die Dosis auf 300 mg erhöht werden. Jede 300‑mg‑Dosis wird in Form von einer subkutanen Injektion zu 300 mg oder zwei subkutanen Injektionen zu je 150 mg verabreicht.
Nicht-röntgenologische axiale Spondyloarthritis (nr‑axSpA)
Die empfohlene Dosis beträgt 150 mg als subkutane Injektion mit Startdosen in den Wochen 0, 1, 2, 3 und 4, gefolgt von monatlichen Erhaltungsdosen.
Juvenile idiopathische Arthritis (JIA)
Enthesitis-assoziierte Arthritis (EAA) und juvenile Psoriasis-Arthritis (JPsA)
Die empfohlene Dosis ist abhängig vom Körpergewicht (Tabelle 2) und wird als subkutane Injektion in den Wochen 0, 1, 2, 3 und 4 verabreicht, gefolgt von monatlichen Erhaltungsdosen. Jede 75-mg-Dosis wird in Form einer subkutanen Injektion von 75 mg verabreicht. Jede 150-mg-Dosis wird in Form einer subkutanen Injektion von 150 mg verabreicht.
Tabelle 2 Empfohlene Dosierung für juvenile idiopathische Arthritis
Körpergewicht zum Zeitpunkt der Dosierung |
Empfohlene Dosis |
<50 kg |
75 mg |
≥50 kg |
150 mg |
Die 150 mg und 300 mg Injektionslösung in einer Fertigspritze und im Fertigpen sind nicht angezeigt für die Verabreichung bei pädiatrischen Patienten mit einem Körpergewicht <50 kg. Cosentyx kann in anderen Stärken und/oder Darreichungsformen erhältlich sein, abhängig vom jeweiligen Behandlungsbedarf.
Die vorliegenden Daten zu allen oben genannten Anwendungsgebieten deuten darauf hin, dass ein klinisches Ansprechen in der Regel innerhalb von 16 Behandlungswochen erzielt wird. Bei Patienten, die nach 16 Behandlungswochen nicht auf die Therapie angesprochen haben, sollte erwogen werden, die Behandlung abzusetzen. Bei manchen Patienten mit zunächst unvollständigem Ansprechen kommt es im Verlauf bei Fortführung der Behandlung über 16 Wochen hinaus noch zu Verbesserungen.
Polymyalgia rheumatica (PMR)
Die empfohlene Dosis beträgt 150 mg als subkutane Injektion mit Startdosen in den Wochen 0, 1, 2, 3 und 4, gefolgt von monatlichen Erhaltungsdosen in Kombination mit einem Ausschleichen von Glucocorticoiden. Anschließend kann Secukinumab als Monotherapie fortgeführt werden. Jede 150-mg-Dosis wird in Form einer subkutanen Injektion von 150 mg verabreicht. Basierend auf dem klinischen Ansprechen kann die Erhaltungsdosis auf 300 mg erhöht werden. Jede 300-mg-Dosis wird in Form von einer subkutanen Injektion zu 300 mg oder zwei subkutanen Injektionen zu je 150 mg verabreicht.
Es liegen Daten für Patienten vor, die bis zu einem Jahr lang behandelt wurden. Daher sollte eine Behandlung, die über eine Dauer von 52 Wochen hinausgeht, unter Berücksichtigung von Krankheitsaktivität, ärztlichem Ermessen und Patientenwunsch erfolgen.
Besondere Patientengruppen
Ältere Patienten (ab 65 Jahre)
Es ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Eingeschränkte Nieren-/Leberfunktion
Cosentyx wurde bei diesen Patientengruppen nicht untersucht. Es können keine Dosisempfehlungen gegeben werden.
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Cosentyx bei Kindern mit Plaque-Psoriasis und in den Subtypen der juvenilen idiopathischen Arthritis (JIA), EAA und JPsA, im Alter von unter 6 Jahren ist nicht erwiesen.
Die Sicherheit und Wirksamkeit von Cosentyx bei Kindern im Alter von unter 18 Jahren in anderen Indikationen ist bisher noch nicht erwiesen. Es liegen keine Daten vor.
Es gibt im Anwendungsgebiet Polymyalgia rheumatica keinen relevanten Nutzen von Cosentyx bei Kindern und Jugendlichen.
Art der Anwendung
Cosentyx ist als subkutane Injektion anzuwenden. Eine Injektion in Hautbereiche, die von Psoriasis betroffen sind, sollte wenn möglich vermieden werden. Die Fertigspritze oder der Fertigpen darf nicht geschüttelt werden.
Die Patienten können sich Cosentyx selbst injizieren oder von einer Betreuungsperson injiziert bekommen, sofern sie zuvor in der Technik der subkutanen Injektion ausreichend geschult wurden und der Arzt eine Selbstinjektion für angebracht hält. Der Arzt sollte jedoch eine angemessene Beobachtung der Patienten sicherstellen. Die Patienten oder Betreuungspersonen sollten angewiesen werden, die gesamte Menge an Cosentyx entsprechend den Hinweisen in der Packungsbeilage zu injizieren. Ausführliche Anwendungshinweise finden sich in der Packungsbeilage.
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Klinisch relevante, aktive Infektion, z. B. aktive Tuberkulose (siehe Abschnitt 4.4).
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Infektionen
Secukinumab kann das Infektionsrisiko erhöhen. Es wurden nach Markteinführung schwere Infektionen bei Patienten unter Behandlung mit Secukinumab beobachtet. Bei Patienten mit einer chronischen Infektion oder einer rezidivierenden Infektion in der Vorgeschichte sollte Secukinumab mit Vorsicht angewendet werden.
Die Patienten sollten angewiesen werden, ärztlichen Rat einzuholen, wenn Zeichen oder Symptome einer möglichen Infektion auftreten. Sollte sich bei einem Patienten eine schwerwiegende Infektion entwickeln, ist der Patient engmaschig zu beobachten, und die Behandlung mit Secukinumab sollte bis zum Abklingen der Infektion unterbrochen werden.
In klinischen Studien wurden bei Patienten unter Behandlung mit Secukinumab Infektionen beobachtet (siehe Abschnitt 4.8). Dabei handelte es sich überwiegend um leichte bis mittelschwere Infektionen der oberen Atemwege, z. B. Nasopharyngitis. Ein Absetzen der Behandlung war nicht erforderlich.
Bedingt durch den Wirkmechanismus von Secukinumab wurden in den klinischen Psoriasis-Studien nicht‑schwerwiegende mukokutane Candida-Infektionen unter Secukinumab häufiger berichtet als unter Placebo (3,55 pro 100 Patientenjahre für 300 mg Secukinumab verglichen mit 1,00 pro 100 Patientenjahre für Placebo) (siehe Abschnitt 4.8).
Tuberkulose
Tuberkulose (aktive und/oder latente Reaktivierung) wurde bei Patienten berichtet, die mit Secukinumab behandelt wurden. Patienten sollten vor Beginn der Behandlung mit Secukinumab auf eine Tuberkulose-Infektion untersucht werden. Secukinumab sollte bei Patienten mit aktiver Tuberkulose nicht angewendet werden (siehe Abschnitt 4.3). Bei Patienten mit latenter Tuberkulose ist vor Beginn einer Behandlung mit Secukinumab eine Anti-Tuberkulose-Therapie gemäß den klinischen Richtlinien in Betracht zu ziehen. Patienten, die Secukinumab erhalten, sollten auf Anzeichen und Symptome einer aktiven Tuberkulose überwacht werden.
Chronisch-entzündliche Darmerkrankung (einschließlich Morbus Crohn und Colitis ulcerosa)
Es wurden Fälle von Neuauftreten oder Exazerbationen von chronisch-entzündlichen Darmerkrankungen unter Secukinumab berichtet (siehe Abschnitt 4.8). Secukinumab ist für Patienten mit chronisch-entzündlicher Darmerkrankung nicht empfohlen. Wenn ein Patient Zeichen und Symptome einer chronisch-entzündlichen Darmerkrankung entwickelt oder eine Exazerbation einer bestehenden chronisch-entzündlichen Darmerkrankung auftritt, sollte die Behandlung mit Secukinumab beendet und geeignete medizinische Therapiemaßnahmen eingeleitet werden.
Überempfindlichkeitsreaktionen
In seltenen Fällen wurden bei Patienten unter Behandlung mit Secukinumab anaphylaktische Reaktionen und Angioödeme beobachtet. Falls es zu anaphylaktischen Reaktionen, Angioödemen oder sonstigen schwerwiegenden allergischen Reaktionen kommt, sollte die Behandlung mit Secukinumab sofort beendet und geeignete Therapiemaßnahmen eingeleitet werden.
Personen mit Latexempfindlichkeit – betrifft ausschließlich die Cosentyx 150 mg Injektionslösung in einer Fertigspritze und die 150 mg Injektionslösung im Fertigpen
Die abnehmbare Nadelschutzkappe der Cosentyx 150 mg Injektionslösung in einer Fertigspritze und der Cosentyx 150 mg Injektionslösung im Fertigpen enthält ein Naturlatex-Derivat. In der abnehmbaren Nadelschutzkappe wurde bislang kein Naturlatex nachgewiesen. Die Anwendung von Cosentyx 150 mg Injektionslösung in einer Fertigspritze und Cosentyx 150 mg Injektionslösung im Fertigpen bei latexempfindlichen Personen wurde jedoch nicht untersucht und es besteht daher ein potenzielles Risiko für Überempfindlichkeitsreaktionen, die nicht vollständig ausgeschlossen werden können.
Impfungen
Lebendimpfstoffe sollten nicht gleichzeitig mit Secukinumab angewendet werden.
Patienten unter Behandlung mit Secukinumab können gleichzeitig mit inaktivierten Impfstoffen oder Totimpfstoffen geimpft werden. In einer Studie war nach Meningokokken-Impfung und Impfung mit inaktiviertem Influenza-Impfstoff ein ähnlicher Anteil von mit 150 mg Secukinumab bzw. mit Placebo behandelten gesunden Probanden in der Lage, eine angemessene Immunantwort in Form eines mindestens vierfachen Anstiegs der Antikörpertiter gegen die Meningokokken- und Influenza-Impfstoffe aufzubauen. Die Daten deuten darauf hin, dass Secukinumab die humorale Immunantwort auf die Meningokokken- bzw. Influenza-Impfstoffe nicht unterdrückt.
Vor Beginn der Therapie mit Cosentyx wird empfohlen, dass pädiatrische Patienten alle altersgemäßen Impfungen gemäß der aktuellen Impfrichtlinien erhalten.
Gleichzeitige immunsuppressive Therapie
Die Sicherheit und Wirksamkeit von Secukinumab in Kombination mit Immunsuppressiva (einschließlich Biologika) oder einer Phototherapie wurden in Psoriasis-Studien nicht untersucht. Secukinumab wurde in Arthritis-Studien (einschließlich bei Patienten mit Psoriasis-Arthritis und ankylosierender Spondylitis) gleichzeitig mit Methotrexat (MTX), Sulfasalazin und/oder Corticosteroiden verabreicht. Bei der gleichzeitigen Anwendung von anderen Immunsuppressiva und Secukinumab ist Vorsicht geboten (siehe auch Abschnitt 4.5).
Hepatitis-B-Reaktivierung
Eine Hepatitis-B-Reaktivierung kann bei Patienten auftreten, die mit Secukinumab behandelt werden. Gemäß klinischen Richtlinien für Immunsuppressiva sollte vor Beginn der Behandlung mit Secukinumab in Betracht gezogen werden, Patienten auf eine HBV-Infektion zu testen. Patienten mit Nachweis einer positiven HBV-Serologie sollten während der Behandlung mit Secukinumab auf klinische und laborchemische Anzeichen einer HBV-Reaktivierung überwacht werden. Falls während der Behandlung mit Secukinumab eine HBV-Reaktivierung auftritt, sollte ein Absetzen der Behandlung in Betracht gezogen werden und die Patienten gemäß den klinischen Richtlinien behandelt werden.
Sonstiger Bestandteil mit bekannter Wirkung
Polysorbat 80
Dieses Arzneimittel enthält 0,20 mg Polysorbat 80 pro 1,0 ml Lösung. Polysorbate können allergische Reaktionen hervorrufen.
Lebendimpfstoffe sollten nicht gleichzeitig mit Secukinumab angewendet werden (siehe auch Abschnitt 4.4).
In einer Studie mit erwachsenen Plaque-Psoriasis-Patienten wurden keine Wechselwirkungen zwischen Secukinumab und Midazolam (CYP3A4-Substrat) beobachtet.
Es wurden keine Wechselwirkungen beobachtet, wenn Secukinumab gleichzeitig mit Methotrexat (MTX) und/oder Corticosteroiden in Arthritis-Studien (einschließlich bei Patienten mit Psoriasis-Arthritis und axialer Spondyloarthritis) angewendet wurde.
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter sollen während und für mindestens 20 Wochen nach der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Es liegen keine ausreichenden Daten zur Anwendung von Secukinumab bei Schwangeren vor.
Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf Reproduktionstoxizität (siehe Abschnitt 5.3). Aus Vorsichtsgründen soll eine Anwendung von Cosentyx in der Schwangerschaft vermieden werden.
Stillzeit
Es ist nicht bekannt, ob Secukinumab in die Muttermilch übergeht. Immunglobuline gehen in die Muttermilch über, und es ist nicht bekannt, ob Secukinumab nach der Aufnahme systemisch resorbiert wird. Aufgrund der Möglichkeit von unerwünschten Reaktionen bei gestillten Kindern, muss die Entscheidung, ob das Stillen während und bis zu 20 Wochen nach der Behandlung eingestellt wird oder die Cosentyx-Therapie abgebrochen wird, unter Berücksichtigung des Nutzens des Stillens für das Kind und des Nutzens der Therapie für die Frau getroffen werden.
Fertilität
Die Wirkung von Secukinumab auf die Fertilität beim Menschen wurde nicht untersucht. Tierexperimentelle Studien ergaben keine Hinweise auf direkte oder indirekte nachteilige Wirkungen in Bezug auf die Fertilität.
Cosentyx hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
Zusammenfassung des Sicherheitsprofils
Die am häufigsten gemeldeten Nebenwirkungen sind Infektionen der oberen Atemwege (17,8 %) (am häufigsten Nasopharyngitis, Rhinitis).
Tabellarische Auflistung der Nebenwirkungen
Die in klinischen Studien und nach Markteinführung beobachteten Nebenwirkungen (Tabelle 3) werden nach MedDRA-Systemorganklasse aufgeführt. Innerhalb jeder Systemorganklasse sind die Nebenwirkungen nach abnehmender Häufigkeit geordnet. Die entsprechenden Häufigkeitskategorien der jeweiligen Nebenwirkungen beruhen zudem auf der folgenden Konvention: sehr häufig (≥1/10); häufig (≥1/100, <1/10); gelegentlich (≥1/1 000, <1/100); selten (≥1/10 000, <1/1 000); sehr selten (<1/10 000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Mehr als 20 000 Patienten wurden im Rahmen von verblindeten und offenen klinischen Studien zu verschiedenen Anwendungsgebieten (Plaque-Psoriasis, Psoriasis-Arthritis, axiale Spondyloarthritis, Hidradenitis suppurativa, Polymyalgia rheumatica und andere Autoimmunkrankheiten) mit Secukinumab behandelt, was einer Exposition von 34 908 Patientenjahren entspricht. Davon erhielten mehr als 14 000 Patienten mindestens ein Jahr lang Secukinumab. Das Sicherheitsprofil von Secukinumab ist über alle Indikationen hinweg konsistent.
Tabelle 3 Liste der Nebenwirkungen in klinischen Studien1) und nach Markteinführung
Systemorganklasse |
Häufigkeit |
Nebenwirkung |
Infektionen und parasitäre Erkrankungen |
Sehr häufig |
Infektionen der oberen Atemwege |
Harnwegsinfektionen2) | ||
Häufig |
Oraler Herpes |
|
Gelegentlich |
Orale Candidose |
|
Otitis externa | ||
Infektionen der unteren Atemwege | ||
Tinea pedis | ||
Nicht bekannt |
Mukokutane Candidose (einschließlich ösophageale Candidose) |
|
Erkrankungen des Blutes und des Lymphsystems |
Gelegentlich |
Neutropenie |
Erkrankungen des Immunsystems |
Selten |
Anaphylaktische Reaktionen |
Angioödem | ||
Erkrankungen des Nervensystems |
Häufig |
Kopfschmerzen |
Augenerkrankungen |
Gelegentlich |
Konjunktivitis |
Erkrankungen der Atemwege, des Brustraums und Mediastinums |
Gelegentlich |
Rhinorrhö |
Erkrankungen des Gastrointestinaltrakts |
Häufig |
Diarrhö |
Übelkeit | ||
Gelegentlich |
Entzündliche Darmerkrankungen |
|
Erkrankungen der Haut und des Unterhautgewebes |
Häufig |
Ekzem |
Urtikaria | ||
Gelegentlich |
||
Dyshidrotisches Ekzem | ||
Selten |
Exfoliative Dermatitis3) |
|
Hypersensitivitätsvaskulitis | ||
Nicht bekannt |
Pyoderma gangraenosum |
|
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort |
Häufig |
Ermüdung |
1) Placebokontrollierte klinische Studien (Phase III) bei Patienten mit Plaque-Psoriasis, PsA, AS, nr-axSpA, HS und PMR, die bis zu 12 Wochen lang (Psoriasis) oder 16 Wochen lang (PsA, AS, nr-axSpA und HS) oder 52 Wochen lang (PMR) 300 mg, 150 mg, 75 mg oder Placebo erhalten haben. | ||
Beschreibung ausgewählter Nebenwirkungen
Infektionen
In den placebokontrollierten Phasen der klinischen Studien zur Plaque-Psoriasis (Behandlung von insgesamt 1 382 Patienten mit Secukinumab und 694 Patienten mit Placebo über bis zu 12 Wochen) wurde bei 28,7 % der Patienten unter Secukinumab gegenüber 18,9 % der Patienten unter Placebo über Infektionen berichtet. Bei den meisten Infektionen handelte es sich um nicht-schwerwiegende und leichte bis mittelschwere Infektionen der oberen Atemwege wie Nasopharyngitis, die kein Absetzen der Behandlung erforderten. Es wurde eine Zunahme von mukosalen oder kutanen Candidosen verzeichnet, was in Einklang mit dem Wirkmechanismus steht, doch handelte es sich um leichte bis mittelschwere, nicht-schwerwiegende Fälle, die auf eine Standardbehandlung ansprachen und kein Absetzen der Behandlung erforderten. Schwerwiegende Infektionen traten bei 0,14 % der Patienten unter Secukinumab und bei 0,3 % der Patienten unter Placebo auf (siehe Abschnitt 4.4).
Über die gesamte Behandlungsphase hinweg (insgesamt 3 430 mit Secukinumab behandelte Patienten, die meisten von ihnen über einen Zeitraum von bis zu 52 Wochen) wurde bei 47,5 % der Patienten unter Secukinumab über Infektionen berichtet (0,9 pro Patientenbeobachtungsjahr). Schwerwiegende Infektionen traten bei 1,2 % der Patienten unter Secukinumab auf (0,015 pro Patientenbeobachtungsjahr).
Die in klinischen Studien zur Psoriasis-Arthritis und axialen Spondyloarthritis (ankylosierende Spondylitis und nicht-röntgenologische axiale Spondyloarthritis) beobachteten Infektionsraten waren vergleichbar mit denen, die in den Studien zur Psoriasis beobachtet wurden.
Patienten mit Hidradenitis suppurativa sind anfälliger für Infektionen. In den placebokontrollierten Phasen der klinischen Studien bei Hidradenitis suppurativa (insgesamt 721 Patienten, die mit Secukinumab behandelt wurden, und 363 Patienten, die bis zu 16 Wochen Placebo erhielten) zeigten sich numerisch mehr Infektionen als in den Psoriasis-Studien (30,7 % der HS-Patienten unter Secukinumab bzw. 31,7 % der Patienten unter Placebo). Die meisten Infektionen waren nicht schwerwiegend, leicht oder mittelschwer in ihrer Ausprägung und erforderten keinen Abbruch oder eine Unterbrechung der Behandlung.
Patienten mit Polymyalgia rheumatica sind anfälliger für Infektionen. In der placebokontrollierten Phase einer klinischen Studie wurde Secukinumab in Kombination mit einem 24-wöchigen Ausschleichen von Glucocorticoiden bei Erwachsenen mit Polymyalgia rheumatica untersucht (insgesamt 126 Patienten, die bis zu 52 Wochen lang mit 150 mg Secukinumab behandelt wurden, 126 Patienten, die bis zu 52 Wochen lang mit 300 mg Secukinumab behandelt wurden, und 127 Patienten, die bis zu 52 Wochen lang Placebo erhielten). Infektionen traten numerisch häufiger auf, als dies in den Psoriaris-Studien beobachtet wurde (61,1 % und 57,9 % der Patienten mit PMR, die mit 150 mg bzw. 300 mg Secukinumab behandelt wurden, im Vergleich zu 53,5 % der Patienten, die Placebo erhielten). Die meisten Infektionen waren nicht-schwerwiegend, leicht oder mittelschwer in ihrer Ausprägung und erforderten keinen Abbruch oder eine Unterbrechung der Behandlung. Schwerwiegende Infektionen traten bei 2,4 % bzw. 3,2 % der PMR Patienten auf, die mit 150 mg und 300 mg Secukinumab behandelt wurden, und bei 3,1 % der Patienten, die Placebo erhielten.
Neutropenie
Neutropenie wurde in klinischen Phase-III-Studien zur Psoriasis mit Secukinumab häufiger beobachtet als mit Placebo, aber die meisten Fälle waren mild, vorübergehend und reversibel. Eine Neutropenie <1,0–0,5 x 10⁹/l (CTCAE Grad 3) wurde bei 18 von 3 430 (0,5 %) Patienten unter Secukinumab berichtet, in 15 von 18 Fällen ohne Dosis-Abhängigkeit und zeitlichen Zusammenhang zu Infektionen. Es gab keine Berichte von schwereren Neutropenie-Fällen. In den übrigen 3 Fällen wurden nicht-schwerwiegende Infektionen berichtet, die erwartungsgemäß auf Standardversorgung ansprachen und kein Absetzen von Secukinumab erforderten.
Die Häufigkeit des Auftretens von Neutropenie bei Psoriasis-Arthritis, axialer Spondyloarthritis (ankylosierende Spondylitis und nicht-röntgenologische axiale Spondyloarthritis) und Hidradenitis suppurativa ist vergleichbar mit der bei Psoriasis. Bei Polymyalgia rheumatica wurde Neutropenie bei 1 Patienten unter Secukinumab und bei 1 Patienten unter Placebo berichtet.
In seltenen Fällen wurde das Auftreten einer Neutropenie <0,5x10⁹/l (CTCAE-Grad 4) berichtet.
Immunogenität
In klinischen Studien zur Psoriasis, Psoriasis-Arthritis, axialen Spondyloarthritis (ankylosierende Spondylitis und nicht-röntgenologische axiale Spondyloarthritis) und Hidradenitis suppurativa ist es bei weniger als 1 % der mit Secukinumab behandelten Patienten über einen Behandlungszeitraum von bis zu 52 Wochen zur Entwicklung von Antikörpern (auch bezeichnet als Anti-Drug-Antikörper [ADA]) gegen Secukinumab gekommen. Bei etwa der Hälfte der in diesen klinischen Studien unter Behandlung aufgetretenen Antikörper gegen den Wirkstoff handelte es sich um neutralisierende Antikörper. Dies ging jedoch nicht mit einem Wirkungsverlust oder pharmakokinetischen Anomalien einher. Bei erwachsenen Patienten mit PMR betrug die Inzidenz der Bildung von ADA während der Behandlung 1,2 % und es entwickelten sich keine neutralisierenden Antikörper.
Kinder und Jugendliche
Nebenwirkungen bei Kindern und Jugendlichen ab einem Alter von 6 Jahren mit Plaque-Psoriasis
Die Sicherheit von Secukinumab wurde in zwei Phase-III-Studien bei pädiatrischen Patienten mit Plaque-Psoriasis untersucht. Bei der ersten Studie (pädiatrische Studie 1) handelte es sich um eine doppelblinde, placebokontrollierte Studie mit 162 Patienten im Alter von 6 bis unter 18 Jahren mit schwerer Plaque-Psoriasis. Bei der zweiten Studie (pädiatrische Studie 2) handelt es sich um eine offene Studie mit 84 Patienten im Alter von 6 bis unter 18 Jahren mit mittelschwerer bis schwerer Plaque-Psoriasis. Das in diesen beiden Studien berichtete Sicherheitsprofil stimmte mit dem bei erwachsenen Plaque-Psoriasis-Patienten berichteten Sicherheitsprofil überein.
Nebenwirkungen bei pädiatrischen Patienten mit JIA
Die Sicherheit von Secukinumab wurde auch in einer Phase-III-Studie an 86 Patienten mit juveniler idiopathischer Arthritis mit EAA oder JPsA im Alter von 2 bis unter 18 Jahren untersucht. Das in dieser Studie berichtete Sicherheitsprofil stimmte mit dem bei erwachsenen Patienten berichteten Sicherheitsprofil überein.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel, Paul-Ehrlich-Institut, Paul-Ehrlich-Str. 51-59, 63225 Langen, Tel.: + 49 6103 770, Fax: + 49 6103 77 1234, Website: www.pei.de, anzuzeigen.
In klinischen Studien wurden Dosen von bis zu 30 mg/kg (etwa 2 000 bis 3 000 mg) intravenös angewendet. Dabei trat keine dosislimitierende Toxizität auf. Im Falle einer Überdosierung wird zu einer Überwachung des Patienten auf Zeichen oder Symptome von Nebenwirkungen sowie zur sofortigen Einleitung einer geeigneten symptomatischen Behandlung geraten.
Pharmakotherapeutische Gruppe: Immunsuppressiva, Interleukin-Inhibitoren, ATC-Code: L04AC10
Wirkmechanismus
Secukinumab ist ein vollständig humaner monoklonaler IgG1/κ-Antikörper, der selektiv an das proinflammatorische Zytokin Interleukin‑17A (IL‑17A) bindet und dieses neutralisiert. Secukinumab wirkt gezielt auf IL‑17A und hemmt dessen Interaktion mit dem IL‑17-Rezeptor, der auf verschiedenen Zelltypen einschließlich Keratinozyten exprimiert wird. Dadurch hemmt Secukinumab die Ausschüttung von proinflammatorischen Zytokinen, Chemokinen und Mediatoren der Gewebsschädigung und reduziert den IL‑17A-vermittelten Beitrag bei Autoimmunkrankheiten und entzündlichen Erkrankungen. Klinisch relevante Secukinumab-Spiegel erreichen die Haut und reduzieren lokale Entzündungsmarker. Als unmittelbare Folge führt die Behandlung mit Secukinumab zu einer Verminderung der bei Plaque-Psoriasis-Herden vorliegenden Erytheme, Verhärtungen und Schuppungen.
IL‑17A ist ein natürlich vorkommendes Zytokin, das an normalen Entzündungs- und Immunantworten beteiligt ist. IL‑17A spielt bei der Pathogenese der Plaque-Psoriasis, Hidradenitis suppurativa, Psoriasis-Arthritis, Polymyalgia rheumatica und axialen Spondyloarthritis (ankylosierende Spondylitis und nicht-röntgenologische axiale Spondyloarthritis) eine Schlüsselrolle und ist bei Patienten mit Plaque-Psoriasis in von Läsionen betroffenen Hautarealen im Gegensatz zu Hautarealen ohne Läsionen sowie im synovialen Gewebe von Patienten mit Psoriasis-Arthritis hochreguliert. IL‑17A ist auch bei Hidradenitis suppurativa in den von Läsionen betroffenen Hautarealen hochreguliert und es wurden erhöhte IL‑17A-Serumspiegel bei betroffenen Patienten beobachtet. Bei Patienten mit Polymyalgia rheumatica können eine erhöhte Anzahl der IL-17A-produzierenden Zellen und/oder erhöhte IL-17A-Serumspiegel auftreten. Die Anzahl von IL‑17‑produzierenden Zellen war im subchondralen Knochenmark der Facettengelenke von Patienten mit ankylosierender Spondylitis ebenfalls signifikant erhöht. Eine erhöhte Anzahl IL‑17A produzierender Lymphozyten wurde auch bei Patienten mit nicht-röntgenologischer axialer Spondyloarthritis festgestellt. Die Inhibition von IL‑17A hat sich in der Behandlung der ankylosierenden Spondylitis als wirksam erwiesen und damit die Schlüsselrolle dieses Zytokins im Krankheitsgeschehen bei axialer Spondyloarthritis etabliert.
Pharmakodynamische Wirkungen
Die Serumspiegel von Gesamt-IL‑17A (freies und an Secukinumab gebundenes IL‑17A) sind bei Patienten unter Behandlung mit Secukinumab initial erhöht. Darauf folgt eine allmähliche Verminderung aufgrund der reduzierten Clearance des an Secukinumab gebundenen IL‑17A, was darauf hinweist, dass Secukinumab freies IL‑17A, das bei der Pathogenese der Plaque-Psoriasis eine Schlüsselrolle spielt, selektiv bindet.
In einer Studie mit Secukinumab waren infiltrierende epidermale Neutrophile und zahlreiche neutrophilenassoziierte Marker, die in von Läsionen betroffenen Hautarealen bei Patienten mit Plaque-Psoriasis erhöht sind, nach einer Behandlung über einen Zeitraum von einer bis zwei Wochen signifikant vermindert.
Für Secukinumab wurde nachgewiesen, dass es (innerhalb von 1 bis 2 Behandlungswochen) die Spiegel des C‑reaktiven Proteins, eines Entzündungsmarkers, vermindert.
Klinische Wirksamkeit und Sicherheit
Plaque-Psoriasis bei Erwachsenen
Die Sicherheit und Wirksamkeit von Secukinumab wurden in vier randomisierten, doppelblinden, placebokontrollierten Phase-III-Studien an Patienten mit mittelschwerer bis schwerer Plaque-Psoriasis, die für eine Phototherapie oder systemische Therapie in Frage kamen, beurteilt [ERASURE, FIXTURE, FEATURE, JUNCTURE]. Die Wirksamkeit und Sicherheit von Secukinumab 150 mg und 300 mg wurden entweder im Vergleich zu Placebo oder im Vergleich zu Etanercept bewertet. Zudem wurde in einer Studie ein kontinuierliches Behandlungsregime im Vergleich zu einem Regime mit „Wiederholungsbehandlung nach Bedarf“ untersucht [SCULPTURE].
In die placebokontrollierten Studien wurden 2 403 Patienten aufgenommen; 79 % der Patienten waren Biologika-naiv, bei 45 % war es unter Nicht-Biologika zu Therapieversagen gekommen und bei 8 % lag ein Therapieversagen unter Biologika vor (6 % davon unter TNF-Antagonisten und 2 % unter p40-Antikörpern). Rund 15 bis 25 % der Patienten in den Phase-III-Studien wiesen zu Studienbeginn eine Psoriasis-Arthritis (PsA) auf.
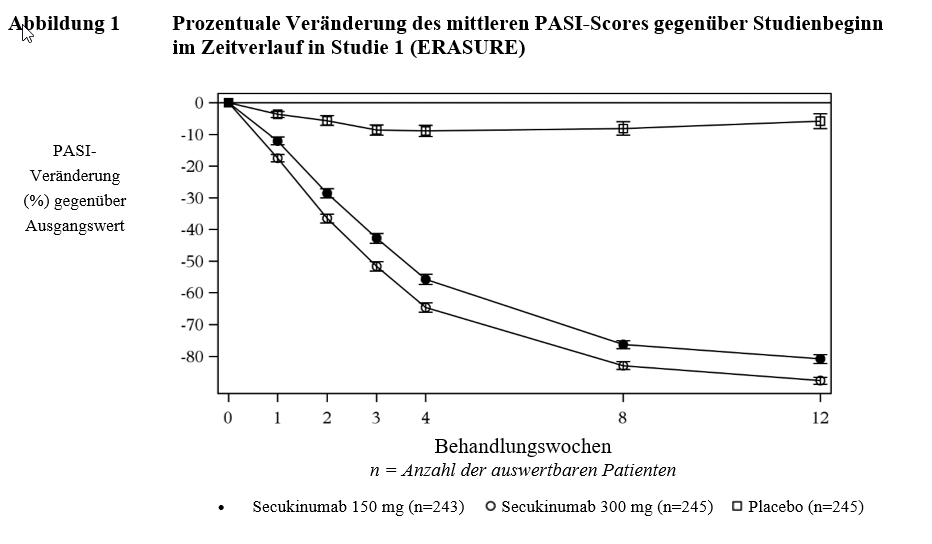
In der Psoriasis-Studie 1 (ERASURE) wurden 738 Patienten ausgewertet. Patienten, die per Randomisierung Secukinumab zugeteilt wurden, erhielten Dosen von 150 mg oder 300 mg in den Wochen 0, 1, 2, 3 und 4, anschließend die gleiche Dosis in monatlichen Abständen. In der Psoriasis-Studie 2 (FIXTURE) wurden 1 306 Patienten ausgewertet. Patienten, die per Randomisierung Secukinumab zugeteilt wurden, erhielten Dosen von 150 mg oder 300 mg in den Wochen 0, 1, 2, 3 und 4, anschließend die gleiche Dosis in monatlichen Abständen. Patienten, die per Randomisierung Etanercept zugewiesen wurden, erhielten 12 Wochen lang zweimal wöchentlich eine Dosis von 50 mg und anschließend wöchentlich 50 mg. In beiden Studien (Studie 1 und Studie 2) wechselten Patienten, die ursprünglich Placebo zugeteilt worden waren und sich in Woche 12 als Non-Responder erwiesen, auf Secukinumab (entweder 150 mg oder 300 mg) in den Wochen 12, 13, 14 und 15 und anschließend, ab Woche 16, in monatlichen Abständen in der gleichen Dosis. Alle Patienten wurden ab der erstmaligen Anwendung der Studienmedikation bis zu 52 Wochen lang nachbeobachtet.
In der Psoriasis-Studie 3 (FEATURE) wurden 177 Patienten, die eine Fertigspritze verwendeten, nach 12‑wöchiger Behandlung im Vergleich zu Placebo ausgewertet, um Sicherheit, Verträglichkeit und Benutzerfreundlichkeit einer Secukinumab-Selbstverabreichung mit Hilfe der Fertigspritze zu bewerten. In der Psoriasis-Studie 4 (JUNCTURE) wurden 182 Patienten, die einen Fertigpen verwendeten, nach 12‑wöchiger Behandlung im Vergleich zu Placebo ausgewertet, um Sicherheit, Verträglichkeit und Benutzerfreundlichkeit einer Secukinumab-Selbstverabreichung mit Hilfe des Fertigpens zu bewerten. In beiden Studien (Studie 3 und Studie 4) erhielten Patienten, die per Randomisierung Secukinumab zugeteilt wurden, Dosen von 150 mg oder 300 mg in den Wochen 0, 1, 2, 3 und 4, anschließend die gleiche Dosis in monatlichen Abständen. Die Patienten wurden zudem per Randomisierung einer Behandlung mit Placebo in den Wochen 0, 1, 2, 3 und 4, danach mit der gleichen Dosis in monatlichen Abständen zugeteilt.
In der Psoriasis-Studie 5 (SCULPTURE) wurden 966 Patienten ausgewertet. Alle Patienten erhielten Secukinumab in einer Dosis von 150 mg oder 300 mg in den Wochen 0, 1, 2, 3, 4, 8 und 12. Anschließend wurden die Patienten per Randomisierung entweder einem kontinuierlichen Erhaltungsregime mit monatlich der gleichen Dosis beginnend ab Woche 12 oder einem „Wiederholungsbehandlung bei Bedarf“-Regime mit der gleichen Dosis zugewiesen. Bei Patienten, die die „Wiederholungsbehandlung bei Bedarf“ erhielten, konnte das Ansprechen nicht in angemessener Weise aufrechterhalten werden, weshalb ein fixes monatliches Erhaltungsregime empfohlen wird.
Gemeinsame primäre Endpunkte der placebo- und aktiv kontrollierten Studien waren der Anteil von Patienten, die in Woche 12 gegenüber Placebo ein PASI-75-Ansprechen und ein Ansprechen in den IGA-mod-2011-Kategorien von „symptomfrei“ oder „fast symptomfrei“ erreichten (siehe Tabellen 4 und 5). Die Dosis von 300 mg führte in allen Studien über die Wirksamkeitsendpunkte PASI 90, PASI 100 und IGA-mod-2011-Ansprechen von 0 oder 1 hinweg zu einer Verbesserung der Hauterscheinungen, insbesondere im Hinblick auf eine „symptomfreie“ oder „fast symptomfreie“ Haut, wobei die stärksten Wirkungen in Woche 16 verzeichnet wurden. Diese Dosis wird daher empfohlen.
Tabelle 4 Zusammenfassung des klinischen Ansprechens entsprechend PASI 50/75/90/100 & IGA-mod-2011-Kategorien* „symptomfrei“ oder „fast symptomfrei“ in den Psoriasis-Studien 1, 3 und 4 (ERASURE, FEATURE und JUNCTURE)
Woche 12 |
Woche 16 |
Woche 52 |
|||||
Placebo |
150 mg |
300 mg |
150 mg |
300 mg |
150 mg |
300 mg |
|
Studie 1 | |||||||
Anzahl Patienten |
246 |
244 |
245 |
244 |
245 |
244 |
245 |
PASI-50-Ansprechen n (%) |
22 (8,9 %) |
203 (83,5 %) |
222 (90,6 %) |
212 (87,2 %) |
224 (91,4 %) |
187 (77 %) |
207 (84,5 %) |
PASI-75-Ansprechen n (%) |
11 (4,5 %) |
174 (71,6 %)** |
200 (81,6 %)** |
188 (77,4 %) |
211 (86,1 %) |
146 (60,1 %) |
182 (74,3 %) |
PASI-90-Ansprechen n (%) |
3 (1,2 %) |
95 (39,1 %)** |
145 (59,2 %)** |
130 (53,5 %) |
171 (69,8 %) |
88 (36,2 %) |
147 (60,0 %) |
PASI-100-Ansprechen n (%) |
2 (0,8 %) |
31 (12,8 %) |
70 (28,6 %) |
51 (21,0 %) |
102 (41,6 %) |
49 (20,2 %) |
96 (39,2 %) |
„symptomfrei“ oder „fast symptomfrei“ gemäß IGA mod 2011 n (%) |
6 (2,40 %) |
125 (51,2 %)** |
160 (65,3 %)** |
142 (58,2 %) |
180 (73,5 %) |
101 (41,4 %) |
148 (60,4 %) |
Studie 3 | |||||||
Anzahl Patienten |
59 |
59 |
58 |
‑ |
‑ |
‑ |
‑ |
PASI-50-Ansprechen n (%) |
3 (5,1 %) |
51 (86,4 %) |
51 (87,9 %) |
‑ |
‑ |
‑ |
‑ |
PASI-75-Ansprechen n (%) |
0 (0,0 %) |
41 (69,5 %)** |
44 (75,9 %)** |
‑ |
‑ |
‑ |
‑ |
PASI-90-Ansprechen n (%) |
0 (0,0 %) |
27 (45,8 %) |
35 (60,3 %) |
‑ |
‑ |
‑ |
‑ |
PASI-100-Ansprechen n (%) |
0 (0,0 %) |
5 |
25 (43,1 %) |
‑ |
‑ |
‑ |
‑ |
„symptomfrei“ oder „fast symptomfrei“ gemäß IGA mod 2011 n (%) |
0 (0,0 %) |
31 (52,5 %)** |
40 (69,0 %)** |
‑ |
‑ |
‑ |
‑ |
Studie 4 | |||||||
Anzahl Patienten |
61 |
60 |
60 |
‑ |
‑ |
‑ |
‑ |
PASI-50-Ansprechen n (%) |
5 (8,2 %) |
48 (80,0 %) |
58 (96,7 %) |
‑ |
‑ |
‑ |
‑ |
PASI-75-Ansprechen n (%) |
2 (3,3 %) |
43 (71,7 %)** |
52 (86,7 %)** |
‑ |
‑ |
‑ |
‑ |
PASI-90-Ansprechen n (%) |
0 (0,0 %) |
24 (40,0 %) |
33 (55,0 %) |
‑ |
‑ |
‑ |
‑ |
PASI-100-Ansprechen n (%) |
0 (0,0 %) |
10 (16,7 %) |
16 (26,7 %) |
‑ |
‑ |
‑ |
‑ |
„symptomfrei“ oder „fast symptomfrei“ gemäß IGA mod 2011 n (%) |
0 (0,0 %) |
32 (53,3 %)** |
44 (73,3 %)** |
‑ |
‑ |
‑ |
‑ |
* Bei IGA mod 2011 handelt es sich um eine Skala mit folgenden 5 Kategorien: „0 = symptomfrei“, „1 = fast symptomfrei“, „2 = leicht“, „3 = mittelschwer“ bzw. „4 = schwer“. Sie gibt die Gesamteinschätzung des Arztes zum Schweregrad der Psoriasis mit Schwerpunkt auf Verhärtung, Erythem und Schuppung wieder. Ein Behandlungserfolg von „symptomfrei“ oder „fast symptomfrei“ lag vor, wenn keine Psoriasiszeichen oder eine normale bis rosa Farbe der Läsionen, keine Verdickung der Plaques und keine bis minimale fokale Schuppungen festgestellt wurden. | |||||||
Tabelle 5 Zusammenfassung des klinischen Ansprechens in Psoriasis-Studie 2 (FIXTURE)
Woche 12 |
Woche 16 |
Woche 52 |
||||||||
Placebo |
150 mg |
300 mg |
Etanercept |
150 mg |
300 mg |
Etanercept |
150 mg |
300 mg |
Etanercept |
|
Anzahl Patienten |
324 |
327 |
323 |
323 |
327 |
323 |
323 |
327 |
323 |
323 |
PASI-50-Ansprechen n (%) |
49 (15,1 %) |
266 (81,3 %) |
296 (91,6 %) |
226 (70,0 %) |
290 (88,7 %) |
302 (93,5 %) |
257 (79,6 %) |
249 (76,1 %) |
274 (84,8 %) |
234 (72,4 %) |
PASI-75-Ansprechen n (%) |
16 (4,9 %) |
219 (67,0 %)** |
249 (77,1 %)** |
142 (44,0 %) |
247 (75,5 %) |
280 (86,7 %) |
189 (58,5 %) |
215 (65,7 %) |
254 (78,6 %) |
179 (55,4 %) |
PASI-90-Ansprechen n (%) |
5 (1,5 %) |
137 (41,9 %) |
175 (54,2 %) |
67 (20,7 %) |
176 (53,8 %) |
234 (72,4 %) |
101 (31,3 %) |
147 (45,0 %) |
210 (65,0 %) |
108 (33,4 %) |
PASI-100-Ansprechen n (%) |
0 (0 %) |
47 (14,4 %) |
78 (24,1 %) |
14 (4,3 %) |
84 (25,7 %) |
119 (36,8 %) |
24 (7,4 %) |
65 (19,9 %) |
117 (36,2 %) |
32 (9,9 %) |
„symptomfrei“ oder „fast symptomfrei“ gemäß IGA mod 2011 n (%) |
9 (2,8 %) |
167 (51,1 %)** |
202 (62,5 %)** |
88 (27,2 %) |
200 (61,2 %) |
244 (75,5 %) |
127 (39,3 %) |
168 (51,4 %) |
219 (67,8 %) |
120 (37,2 %) |
** p-Werte versus Etanercept: p=0,0250 | ||||||||||
In einer weiteren Psoriasis-Studie (CLEAR) wurden 676 Patienten ausgewertet. Die primären und sekundären Endpunkte wurden mit 300 mg Secukinumab erreicht, indem Überlegenheit gegenüber Ustekinumab basierend auf PASI-90-Ansprechen in Woche 16 (primärer Endpunkt), Schnelligkeit des Erreichens von PASI 75 in Woche 4 sowie lang anhaltendes PASI-90-Ansprechen in Woche 52 gezeigt wurde. Eine höhere Wirksamkeit von Secukinumab im Vergleich zu Ustekinumab für die Endpunkte PASI 75/90/100 und IGA-mod-2011-Ansprechen von 0 oder 1 („symptomfrei“ oder „fast symptomfrei“) wurde frühzeitig und dauerhaft bis Woche 52 beobachtet (Tabelle 6).
Tabelle 6 Zusammenfassung des klinischen Ansprechens in der CLEAR-Studie
Woche 4 |
Woche 16 |
Woche 52 |
||||
Secukinumab 300 mg |
Ustekinumab* |
Secukinumab 300 mg |
Ustekinumab* |
Secukinumab 300 mg |
Ustekinumab* |
|
Anzahl Patienten |
334 |
335 |
334 |
335 |
334 |
335 |
PASI-75-Ansprechen n (%) |
166 (49,70 %)** |
69 (20,6 %) |
311 (93,1 %) |
276 (82,4 %) |
306 (91,6 %) |
262 (78,2 %) |
PASI-90-Ansprechen n (%) |
70 (21,0 %) |
18 (5,4 %) |
264 (79,0 %)** |
192 (57,3 %) |
250 (74,9 %)*** |
203 (60,6 %) |
PASI-100-Ansprechen n (%) |
14 (4,2 %) |
3 (0,9 %) |
148 (44,3 %) |
95 (28,4 %) |
150 (44,9 %) |
123 (36,7 %) |
„symptomfrei“ oder „fast symptomfrei“ gemäß IGA mod 2011 n (%) |
128 (38,3 %) |
41 (12,2 %) |
278 (83,2 %) |
226 (67,5 %) |
261 (78,1 %) |
213 (63,6 %) |
* Mit Secukinumab behandelte Patienten erhielten 300-mg-Dosen in den Wochen 0, 1, 2, 3 und 4, anschließend die gleiche Dosis alle 4 Wochen bis Woche 52. Mit Ustekinumab behandelte Patienten erhielten 45 mg oder 90 mg in den Wochen 0 und 4, anschließend alle 12 Wochen bis Woche 52 (gewichtsabhängige Dosierung gemäß der Zulassung) | ||||||
Secukinumab war wirksam bei Patienten ohne vorhergehende systemische Therapie, bei Biologika-naiven Patienten, bei mit Biologika/TNF-Antagonisten vorbehandelten Patienten sowie bei Patienten mit Therapieversagen unter Biologika/TNF-Antagonisten. Verbesserungen des PASI 75 bei Patienten mit begleitender Psoriasis-Arthritis bei Studienbeginn waren vergleichbar mit denen in der gesamten Plaque-Psoriasis-Population.
Secukinumab zeigte in der Dosis von 300 mg ein rasches Einsetzen der Wirksamkeit mit einer Reduktion des mittleren PASI um 50 % in Woche 3.
Besondere Lokalisationen/Formen der Plaque-Psoriasis
In zwei weiteren Placebo-kontrollierten Studien wurden Verbesserungen sowohl bei Nagel-Psoriasis (TRANSFIGURE; 198 Patienten) als auch bei palmoplantarer Plaque-Psoriasis (GESTURE, 205 Patienten) beobachtet. Gemessen an der signifikanten Verbesserung des Nail Psoriasis Severity Index (NAPSI %) gegenüber Baseline war Secukinumab in der TRANSFIGURE-Studie in Woche 16 bei Patienten mit mittelschwerer bis schwerer Plaque-Psoriasis mit Nagelbeteiligung Placebo überlegen (46,1 % für 300 mg, 38,4 % für 150 mg gegenüber 11,7 % für Placebo). Gemessen an der signifikanten Verbesserung des ppIGA-Ansprechens von 0 oder 1 („symptomfrei“ oder „fast symptomfrei“) war Secukinumab in der GESTURE-Studie in Woche 16 bei Patienten mit mittelschwerer bis schwerer palmoplantarer Plaque-Psoriasis Placebo überlegen (33,3 % für 300 mg, 22,1 % für 150 mg gegenüber 1,5 % für Placebo).
Eine placebokontrollierte Studie untersuchte 102 Patienten mit mittelschwerer bis schwerer Kopfhaut-Psoriasis, definiert als Vorliegen eines Psoriasis Scalp Severity Index (PSSI)-Scores von ≥12, eines IGA mod 2011 scalp only-Scores von 3 oder mehr sowie einer Ausdehnung über mindestens 30 % der Kopfhautoberfläche. Gemessen an der signifikanten Verbesserung im Vergleich zur Baseline sowohl des PSSI-90-Ansprechens (52,9 % gegenüber 2,0 %) als auch des IGA mod 2011 scalp only-Ansprechens (56,9 % versus 5,9 %) waren 300 mg Secukinumab in Woche 12 gegenüber Placebo überlegen. Die Verbesserung in beiden Endpunkten war bei Secukinumab-Patienten, die die Behandlung bis zur Woche 24 fortsetzten, dauerhaft.
Lebensqualität/Von Patienten berichtete Ergebnisse
Im Vergleich zu Placebo zeigten sich im DLQI (Dermatology Life Quality Index) statistisch signifikante Verbesserungen in Woche 12 (Studien 1‑4) gegenüber Studienbeginn. Die mittlere Reduktion (Verbesserung) des DLQI in Woche 12 gegenüber Studienbeginn lag im Bereich von ‑10,4 bis ‑11,6 unter Secukinumab 300 mg und ‑7,7 bis ‑10,1 unter Secukinumab 150 mg, verglichen mit ‑1,1 bis ‑1,9 unter Placebo. Diese Verbesserungen wurden über einen Zeitraum von 52 Wochen aufrechterhalten (Studien 1 und 2).
Vierzig Prozent der Teilnehmer der Studien 1 und 2 bearbeiteten das Psoriasis Symptom Diary©. Bei den Teilnehmern, die dieses Tagebuch innerhalb der beiden Studien führten, wurden in Woche 12 gegenüber Studienbeginn im Vergleich zu Placebo statistisch signifikante Verbesserungen der von Patienten berichteten Zeichen und Symptome Juckreiz, Schmerzen und Schuppung verzeichnet.
Bezüglich des DLQI wurden in der CLEAR-Studie in Woche 4, verglichen mit Ustekinumab-behandelten Patienten, bei mit Secukinumab behandelten Patienten statistisch signifikante Verbesserungen gegenüber Baseline gezeigt. Diese Verbesserungen wurden bis zu 52 Wochen aufrechterhalten.
Bezüglich der von Patienten berichteten Zeichen und Symptome Juckreiz, Schmerz und Schuppung wurden in der CLEAR-Studie in Woche 16 und Woche 52, verglichen mit Ustekinumab-behandelten Patienten, bei mit Secukinumab behandelten Patienten statistisch signifikante Verbesserungen im Psoriasis Symptom Diary© gezeigt.
Bezüglich der von Patienten berichteten Zeichen und Symptome Juckreiz, Schmerz und Schuppung der Kopfhaut wurden in der Kopfhaut-Psoriasis-Studie in Woche 12, verglichen mit Placebo, bei mit Secukinumab behandelten Patienten statistisch signifikante Verbesserungen (Verminderungen) gegenüber Baseline gezeigt.
Dosisflexibilität bei Plaque-Psoriasis
Eine randomisierte, doppelblinde, multizentrische Studie untersuchte zwei Erhaltungsdosierungsschemata (300 mg alle 2 Wochen [Q2W] und 300 mg alle 4 Wochen [Q4W]), verabreicht durch 150‑mg-Fertigspritzen bei 331 Patienten mit einem Körpergewicht von ≥90 kg und mittelschwerer bis schwerer Psoriasis. Die Patienten wurden im Verhältnis 1:1 wie folgt randomisiert:
Secukinumab 300 mg in den Wochen 0, 1, 2, 3 und 4, gefolgt von der gleichen Dosis alle 2 Wochen (Q2W) bis Woche 52 (n=165).
Secukinumab 300 mg in den Wochen 0, 1, 2, 3 und 4, gefolgt von der gleichen Dosis alle 4 Wochen (Q4W) bis Woche 16 (n=166).
Patienten, die per Randomisierung einer Behandlung mit Secukinumab 300 mg Q4W zugeteilt wurden und in Woche 16 ein PASI-90-Ansprechen zeigten, erhielten bis Woche 52 weiterhin das gleiche Dosierungsschema. Patienten, die per Randomisierung einer Behandlung mit Secukinumab 300 mg Q4W zugeteilt wurden und in Woche 16 nicht auf den PASI 90 ansprachen, erhielten entweder weiterhin das gleiche Dosierungsschema oder wurden bis Woche 52 einer Behandlung mit Secukinumab 300 mg Q2W zugeteilt.
Insgesamt waren die Ansprechraten in der Gruppe, die nach dem zweiwöchigen Schema behandelt wurde, höher als in der Gruppe, die nach dem vierwöchigen Schema behandelt wurde (Tabelle 7).
Tabelle 7 Zusammenfassung des klinischen Ansprechens in der Plaque-Psoriasis-Dosisflexibilitäts-Studie*
Woche 16 |
Woche 52 |
|||
Secukinumab 300 mg Q2W |
Secukinumab 300 mg Q4W |
Secukinumab 300 mg Q2W |
Secukinumab 300 mg Q4W1 |
|
Anzahl Patienten |
165 |
166 |
165 |
83 |
PASI-90-Ansprechen n (%) |
121 (73,2 %) ** |
92 (55,5 %) |
126 (76,4 %) |
44 (52,4 %) |
„symptomfrei“ oder „fast symptomfrei“ gemäß IGA mod 2011 n (%) |
122 (74,2 %)2 |
109 (65,9 %)2 |
125 (75,9 %) |
46 (55,6 %) |
* Multiple Imputation | ||||
Bei den PASI-90-Non-Respondern in Woche 16, die auf das Schema mit 300 mg Secukinumab Q2W aufdosiert wurden, verbesserten sich die PASI-90-Ansprechraten im Vergleich zu denjenigen, die auf dem Secukinumab 300 mg Q4W-Dosierungsschema blieben, während die IGA-mod-2011 0/1-Ansprechraten in beiden Behandlungsgruppen über die Zeit stabil blieben.
Die Sicherheitsprofile der beiden Dosierungsschemata, Cosentyx 300 mg alle 4 Wochen und Cosentyx 300 mg alle 2 Wochen jeweils bei Patienten mit einem Körpergewicht von ≥90 kg, waren vergleichbar und stimmten mit dem bei Psoriasis-Patienten bisher berichteten Sicherheitsprofil überein.
Hidradenitis suppurativa
Die Sicherheit und Wirksamkeit von Secukinumab wurde in zwei randomisierten, doppelblinden, placebokontrollierten Phase‑III-Studien mit 1 084 erwachsenen Patienten mit mittelschwerer bis schwerer Hidradenitis suppurativa (HS), die für eine systemische biologische Therapie in Frage kamen, untersucht. Die Patienten mussten mindestens fünf entzündliche Läsionen aufweisen, die zu Studienbeginn mindestens zwei anatomische Bereiche betrafen. In der HS-Studie 1 (SUNSHINE) und der HS-Studie 2 (SUNRISE) befanden sich jeweils 4,6 % bzw. 2,8 % der Patienten im Hurley-Stadium I, 61,4 % bzw. 56,7 % im Hurley-Stadium II und 34,0 % bzw. 40,5 % im Hurley-Stadium III. Der Anteil der Patienten mit einem Gewicht von ≥90 kg betrug 54,7 % in der HS-Studie 1 und 50,8 % in der HS-Studie 2. Die Patienten in diesen Studien hatten die Diagnose von mittelschwerer bis schwerer HS im Durchschnitt seit 7,3 Jahren. 56,3 % der Studienteilnehmer waren weiblich.
In der HS-Studie 1 und der HS-Studie 2 wurden jeweils 23,8 % bzw. 23,2 % der Patienten zuvor mit einem Biologikum behandelt. Jeweils 82,3 % bzw. 83,6 % der Patienten wurden zuvor mit systemischen Antibiotika behandelt.
Die HS-Studie 1 untersuchte 541 Patienten und die HS-Studie 2 543 Patienten, von denen jeweils 12,8 % bzw. 10,7 % gleichzeitig Antibiotika in gleichbleibender Dosierung erhielten. In beiden Studien erhielten Patienten, die auf Secukinumab randomisiert wurden, 300 mg subkutan in den Wochen 0, 1, 2, 3 und 4, gefolgt von 300 mg alle 2 Wochen (Q2W) oder alle 4 Wochen (Q4W). In Woche 16 erhielten Patienten, die auf Placebo randomisiert wurden, 300 mg Secukinumab in den Wochen 16, 17, 18, 19 und 20, gefolgt von Secukinumab 300 mg Q2W oder Secukinumab 300 mg Q4W.
Der primäre Endpunkt in beiden Studien (HS-Studie 1 und HS-Studie 2) war der Anteil der Patienten, die in Woche 16 eine Hidradenitis Suppurativa Clinical Response (HiSCR) erreichten, definiert als eine Abnahme der Abszesse und entzündlichen Knoten um mindestens 50 % ohne Anstieg der Anzahl der Abszesse und/oder der Anzahl der entleerenden Fisteln im Vergleich zum Ausgangswert (HiSCR50). Die Reduktion von HS-bedingten Hautschmerzen wurde als sekundärer Endpunkt basierend auf den gepoolten Daten der HS-Studie 1 und der HS-Studie 2 unter Verwendung einer numerischen Bewertungsskala (NRS) bei Patienten, die mit einem anfänglichen Ausgangswert von 3 oder höher in die Studien aufgenommen wurden, bewertet.
In der HS-Studie 1 und der HS-Studie 2 erreichte ein höherer Anteil der Patienten, die mit Secukinumab 300 mg Q2W behandelt wurden, ein HiSCR50-Ansprechen mit einer Abnahme der Abszesse und entzündlichen Knoten (AN) im Vergleich zu Placebo in Woche 16. In der HS-Studie 2 wurde auch ein Unterschied im HiSCR50-Ansprechen und der AN-Anzahl unter dem Secukinumab-300-mg-Q4W-Regime beobachtet. In der Secukinumab-300-mg-Q2W-Gruppe in der HS-Studie 1 und in der Secukinumab-300-mg-Q4W-Gruppe in der HS-Studie 2 traten im Vergleich zu Placebo bei einer niedrigeren Anzahl an Patienten bis Woche 16 Schübe auf. Bei einem höheren Anteil der Patienten, die mit Secukinumab 300 mg Q2W behandelt wurden (gepoolte Daten), zeigte sich in Woche 16 eine klinisch relevante Abnahme der HS-bedingten Hautschmerzen im Vergleich zu Placebo (Tabelle 8).
Tabelle 8 Klinisches Ansprechen in der HS-Studie 1 und der HS-Studie 2 in Woche 161
HS-Studie 1 |
HS-Studie 2 |
|||||
Placebo |
300 mg Q4W |
300 mg Q2W |
Placebo |
300 mg Q4W |
300 mg Q2W |
|
Anzahl der randomisierten Patienten |
180 |
180 |
181 |
183 |
180 |
180 |
HiSCR50, n (%) |
61 |
75 |
82 |
57 |
83 |
76 |
AN-Anzahl, mittlere prozentuale Veränderung ggü. Studienbeginn |
‑24,3 |
‑42,4 |
‑46,8* |
‑22,4 |
‑45,5* |
‑39,3* |
Krankheitsschub, n (%) |
52 |
42 |
28 |
50 |
28 |
36 |
Gepoolte Daten (HS-Studie 1 und HS-Studie 2) |
||||||
Placebo |
300 mg Q4W |
300 mg Q2W |
||||
Anzahl der Patienten mit NRS ≥3 zu Studienbeginn |
251 |
252 |
266 |
|||
≥30 % Reduktion von Hautschmerzen, NRS30-Ansprechen, n (%) |
58 (23,0) |
84 (33,5) |
97 (36,6*) |
|||
1 Zur Behandlung fehlender Daten erfolgte eine multiple Imputation | ||||||
In beiden Studien setzte die Wirkung von Secukinumab bereits in Woche 2 ein, die Wirksamkeit stieg bis Woche 16 fortlaufend an und wurde bis Woche 52 aufrechterhalten.
Verbesserungen der primären und wichtigsten sekundären Endpunkte bei HS-Patienten zeigten sich unabhängig von einer vorherigen oder begleitenden Antibiotikabehandlung.
Das HiSCR50-Ansprechen war in Woche 16 sowohl bei biologisch naiven als auch bei biologisch exponierten Patienten verbessert.
Größere Verbesserungen in Woche 16 gegenüber dem Ausgangswert im Vergleich zu Placebo wurden bei der gesundheitsbezogenen Lebensqualität nachgewiesen, gemessen anhand des Dermatology Life Quality Index.
Psoriasis-Arthritis (PsA)
Die Sicherheit und Wirksamkeit von Secukinumab wurde in drei randomisierten, doppelblinden, placebokontrollierten Phase‑III-Studien mit 1 999 Patienten mit aktiver Psoriasis-Arthritis (≥3 geschwollene und ≥3 druckschmerzempfindliche Gelenke), trotz Therapie mit einem nichtsteroidalen Antirheumatikum, Corticosteroid oder einem krankheitsmodifizierenden Antirheumatikum (DMARD), untersucht. Patienten mit allen PsA-Subtypen wurden in diese Studien aufgenommen, darunter Patienten mit polyartikulärer Arthritis ohne Hinweis auf Rheumaknoten, Spondylitis mit peripherer Arthritis, asymmetrischer peripherer Arthritis, Beteiligung der distalen Interphalangealgelenke und Arthritis mutilans. Bei den Patienten in diesen Studien war die PsA seit mindestens fünf Jahren diagnostiziert. Die meisten dieser Patienten wiesen zudem aktive psoriatische Hautläsionen oder eine dokumentierte Psoriasis-Anamnese auf. Mehr als 61 % bzw. 42 % der PsA-Patienten litten zu Studienbeginn an Enthesitis bzw. Daktylitis. In allen Studien war der primäre Endpunkt das ACR‑20-Ansprechen gemäß den Kriterien des American College of Rheumatology (ACR). In der Psoriasis-Arthritis-Studie 1 (PsA-Studie 1) und der Psoriasis-Arthritis-Studie 2 (PsA-Studie 2) wurde der primäre Endpunkt in Woche 24 erhoben. In der Psoriasis-Arthritis-Studie 3 (PsA-Studie 3) wurde der primäre Endpunkt in Woche 16 erhoben und der sekundäre Hauptendpunkt „Veränderung gegenüber Baseline des modifizierten Sharp-Gesamtscores (mTSS)“ in Woche 24.
In der PsA-Studie 1, der PsA-Studie 2 und der PsA-Studie 3 waren 29 %, 35 % bzw. 30 % der Patienten zuvor mit einem TNFα-Inhibitor behandelt worden, der entweder aufgrund mangelnder Wirksamkeit oder aufgrund von Unverträglichkeit abgesetzt wurde (anti‑TNFα‑IR-Patienten).
In der PsA-Studie 1 (FUTURE 1) wurden 606 Patienten ausgewertet. 60,7 % dieser Patienten wurden gleichzeitig mit MTX behandelt. Patienten, die per Randomisierung Secukinumab zugeteilt wurden, erhielten 10 mg/kg intravenös in den Wochen 0, 2 und 4 und anschließend entweder 75 mg oder 150 mg subkutan monatlich beginnend ab Woche 8. Die Placebo-Patienten, die bis zu Woche 16 kein Ansprechen zeigten (frühe Bedarfstherapie), wurden in Woche 16, die anderen Placebo-zugeteilten Patienten in Woche 24 auf Secukinumab umgestellt (entweder 75 mg oder 150 mg subkutan und anschließend die gleiche Dosis in monatlichen Abständen).
In der PsA-Studie 2 (FUTURE 2) wurden 397 Patienten ausgewertet. 46,6 % dieser Patienten wurden gleichzeitig mit MTX behandelt. Patienten, die zu Secukinumab randomisiert wurden, erhielten 75 mg, 150 mg oder 300 mg subkutan in den Wochen 0, 1, 2, 3 und 4, anschließend die gleiche Dosis in monatlichen Abständen. Bei Patienten, die zu Placebo randomisiert wurden und bis zu Woche 16 kein Ansprechen zeigten (frühe Bedarfstherapie), erfolgte in Woche 16 eine Umstellung auf Secukinumab (entweder 150 mg oder 300 mg subkutan und anschließend die gleiche Dosis in monatlichen Abständen). Bei zu Placebo randomisierten Patienten, die in Woche 16 ein Therapieansprechen zeigten, erfolgte in Woche 24 eine Umstellung auf Secukinumab (entweder 150 mg oder 300 mg subkutan und anschließend die gleiche Dosis in monatlichen Abständen).
In der PsA-Studie 3 (FUTURE 5) wurden 996 Patienten ausgewertet. 50,1 % dieser Patienten wurden gleichzeitig mit MTX behandelt. Patienten wurden entweder zu Secukinumab 150 mg oder 300 mg oder zu Placebo subkutan in den Wochen 0, 1, 2, 3 und 4 mit anschließend der jeweils gleichen Dosis in monatlichen Abständen oder zu einer einmal monatlichen Injektion von Secukinumab 150 mg (ohne wöchentliche Startdosen) randomisiert. Bei Patienten, die zu Placebo randomisiert wurden und bis zu Woche 16 kein Ansprechen zeigten (frühe Bedarfstherapie), erfolgte in Woche 16 eine Umstellung auf Secukinumab (entweder 150 mg oder 300 mg subkutan und anschließend die gleiche Dosis in monatlichen Abständen). Bei zu Placebo randomisierten Patienten, die in Woche 16 ein Therapieansprechen zeigten, erfolgte in Woche 24 eine Umstellung auf Secukinumab (entweder 150 mg oder 300 mg subkutan und anschließend die gleiche Dosis in monatlichen Abständen).
Zeichen und Symptome
Die Behandlung mit Secukinumab führte in den Wochen 16 und 24 im Vergleich zu Placebo zu einer signifikanten Verbesserung der Krankheitsaktivitäts-Parameter (siehe Tabelle 9).
Tabelle 9 Klinisches Ansprechen in der PsA-Studie 2 und der PsA-Studie 3 in Woche 16 und Woche 24
PsA-Studie 2 |
PsA-Studie 3 |
|||||
Placebo |
150 mg1 |
300 mg1 |
Placebo |
150 mg1 |
300 mg1 |
|
Anzahl der randomisierten Patienten |
98 |
100 |
100 |
332 |
220 |
222 |
ACR‑20-Ansprechen n (%) |
||||||
Woche 16 |
18 |
60 |
57 |
91◊ |
122◊ |
139◊ |
Woche 24 |
15◊ |
51◊ |
54◊ |
78 |
117 |
141 |
ACR‑50-Ansprechen n (%) |
||||||
Woche 16 |
6 |
37 |
35 |
27 |
79 |
88 |
Woche 24 |
7 |
35 |
35 |
29 |
86 |
97 |
ACR‑70-Ansprechen n (%) |
||||||
Woche 16 |
2 |
17 |
15 |
14 |
40 |
45 |
Woche 24 |
1 |
21 |
20 |
13 |
53 |
57 |
DAS28‑CRP |
||||||
Woche 16 |
-0,50 |
-1,45*** |
-1,51*** |
-0,63 |
-1,29* |
-1,49* |
Woche 24 |
-0,96 |
-1,58** |
-1,61** |
-0,84 |
-1,57*** |
-1,68*** |
Anzahl der Patienten mit psoriatischem Hautbefall ≥3% BSA zu Studienbeginn |
43 |
58 |
41 |
162 |
125 |
110 |
PASI‑75-Ansprechen n (%) |
||||||
Woche 16 |
3 |
33 |
27 |
20 |
75 |
77 |
Woche 24 |
7 |
28 |
26 |
29 |
80 |
78 |
PASI‑90-Ansprechen n (%) |
||||||
Woche 16 |
3 |
22 |
18 |
15 |
46 |
59 |
Woche 24 |
4 |
19 |
20 |
19 |
51 |
60 |
PsA-Studie 2 |
PsA-Studie 3 |
|||||
Placebo |
150 mg1 |
300 mg1 |
Placebo |
150 mg1 |
300 mg1 |
|
Abheilung der Daktylitis n (%) † |
||||||
Woche 16 |
10 |
21 |
26 |
40 |
46 |
54 |
Woche 24 |
4 |
16 |
26 |
42 |
51 |
52 |
Abheilung der Enthesitis n (%) ‡ |
||||||
Woche 16 |
17 |
32 |
32 |
68 |
77 |
78 |
Woche 24 |
14 |
27 |
27 |
66 |
77 |
86 |
* p<0,05, ** p<0,01, *** p<0,001; versus Placebo | ||||||
Die Wirkung von Secukinumab setzte bereits in Woche 2 ein. Ein statistisch signifikanter Unterschied hinsichtlich des ACR‑20-Ansprechens gegenüber Placebo wurde in Woche 3 erreicht.
Abbildung 2 zeigt den Prozentanteil an Patienten, die ein ACR‑20-Ansprechen erreichten, im zeitlichen Verlauf der Studienvisiten.
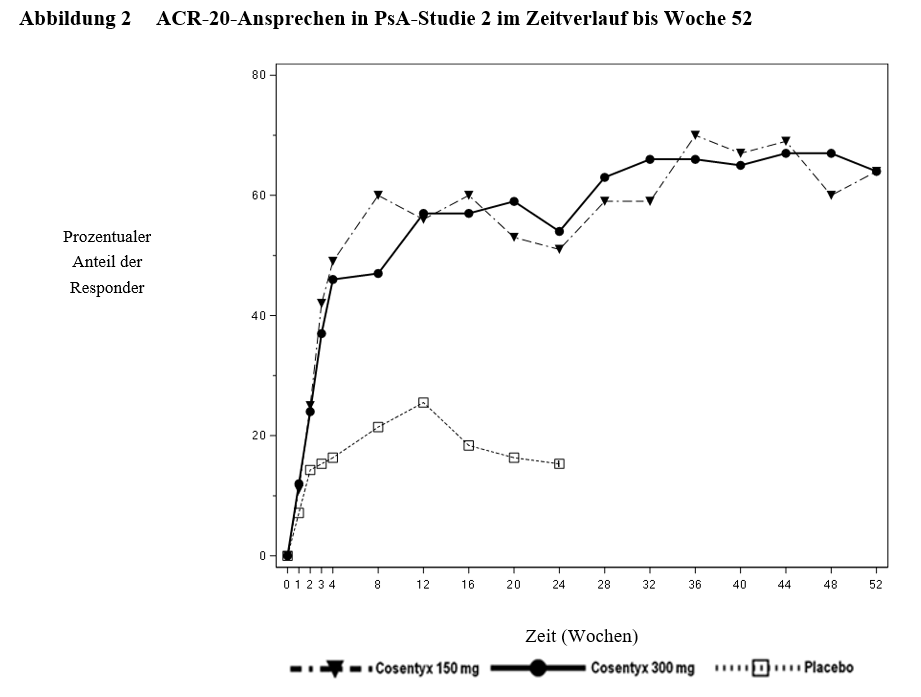
Das Ansprechen hinsichtlich des primären und der wichtigsten sekundären Endpunkte fiel bei PsA-Patienten ähnlich aus, unabhängig davon, ob sie gleichzeitig mit MTX behandelt wurden oder nicht. In der PsA-Studie 2 zeigten mit Secukinumab behandelte Patienten, die gleichzeitig MTX erhielten, in Woche 24 ein höheres ACR‑20-Ansprechen (47,7 % und 54,4 % für 150 mg bzw. 300 mg gegenüber 20,0 % für Placebo) und ein höheres ACR‑50-Ansprechen (31,8 % und 38,6 % für 150 mg bzw. 300 mg gegenüber 8,0 % für Placebo). Patienten unter Secukinumab, die keine gleichzeitige MTX-Therapie erhielten, wiesen ein höheres ACR‑20-Ansprechen (53,6 % und 53,6 % für 150 mg bzw. 300 mg gegenüber 10,4 % für Placebo) und ein höheres ACR‑50-Ansprechen (37,5 % und 32,1 % für 150 mg bzw. 300 mg gegenüber 6,3 % für Placebo) auf.
In der PsA-Studie 2 zeigten sowohl anti‑TNFα-naive als auch anti‑TNFα‑IR-Patienten, die mit Secukinumab behandelt wurden, in Woche 24 ein signifikant höheres ACR‑20-Ansprechen als Patienten unter Placebo, wobei das Ansprechen in der anti‑TNFα-naiven Gruppe etwas höher ausfiel (anti‑TNFα-naiv: 64 % und 58 % für 150 mg bzw. 300 mg gegenüber 15,9 % für Placebo; anti‑TNFα‑IR: 30 % und 46 % für 150 mg bzw. 300 mg gegenüber 14,3 % für Placebo). In der Subgruppe der anti‑TNFα‑IR-Patienten führte nur die Dosis von 300 mg zu einer signifikant höheren ACR‑20-Ansprechrate gegenüber Placebo (p<0,05), und sie war in Bezug auf mehrere sekundäre Endpunkte mit einem klinisch bedeutsamen Nutzen gegenüber der Dosis von 150 mg verbunden. Verbesserungen des PASI‑75-Ansprechens wurden in beiden Subgruppen beobachtet und die 300-mg-Dosis zeigte statistisch signifikanten Nutzen bei anti‑TNFα‑IR-Patienten.
Verbesserungen zeigten sich bei allen Komponenten des ACR-Scores, so auch bei der Beurteilung von Schmerzen durch die Patienten. In der PsA-Studie 2 war der Anteil von Patienten, die in Woche 24 ein Ansprechen gemäß den modifizierten PsA-Response-Kriterien (PsARC) erreichten, in der mit Secukinumab behandelten Gruppe höher (59,0 % und 61,0 % für 150 mg bzw. 300 mg) als in der Placebogruppe (26,5 %).
In der PsA-Studie 1 und der PsA-Studie 2 wurde die Wirksamkeit bis zu Woche 104 aufrechterhalten. In der PsA-Studie 2 befanden sich 178 (89 %) von den insgesamt 200 Patienten, die initial per Randomisierung einer Behandlung mit Secukinumab 150 mg und 300 mg zugeteilt wurden, in Woche 52 noch unter Behandlung. Unter den 100 Patienten, die eine Behandlung mit Secukinumab 150 mg erhielten, wiesen 64 Patienten ein ACR‑20-Ansprechen, 39 Patienten ein ACR‑50-Ansprechen und 20 Patienten ein ACR‑70-Ansprechen auf. Von den 100 Patienten, die mit Secukinumab 300 mg behandelt wurden, zeigten 64, 44 und 24 Patienten ein ACR‑20-, ACR‑50- bzw. ACR‑70-Ansprechen.
Radiologisches Ansprechen
In der PsA-Studie 3 wurde die Hemmung der Progression struktureller Schäden radiologisch beurteilt und als Veränderung des modifizierten Sharp-Gesamtscores (mTSS) und seiner Komponenten Erosion Score (ES) und Joint Space Narrowing Score (JSN) erfasst. Zu Studienbeginn, in Woche 16 und/oder Woche 24 wurden Röntgenaufnahmen von Händen, Handgelenken und Füßen erstellt und unabhängig von mindestens zwei Bewertern, die hinsichtlich Behandlungsgruppe und Visitennummer verblindet waren, ausgewertet. Die Behandlung mit Secukinumab 150 mg und 300 mg verhinderte signifikant die Progressionsrate von peripheren Gelenkschäden im Vergleich zu Placebo, gemessen anhand der Veränderung gegenüber Baseline des mTSS in Woche 24 (Tabelle 10).
Die Hemmung der Progression struktureller Schäden wurde auch in der PsA-Studie 1 in den Wochen 24 und 52 gegenüber Studienbeginn untersucht. Tabelle 10 zeigt die Daten nach 24 Wochen.
Tabelle 10 Veränderung des modifizierten Sharp-Gesamtscores bei Psoriasis-Arthritis
PsA-Studie 3 |
PsA-Studie 1 |
||||
Placebo |
Secukinumab 150 mg1 |
Secukinumab 300 mg1 |
Placebo |
Secukinumab 150 mg2 |
|
Gesamtscore | |||||
Studienbeginn |
15,0 |
13,5 |
12,9 |
28,4 |
22,3 |
Mittlere Veränderung in Woche 24 |
0,50 |
0,13* |
0,02* |
0,57 |
0,13* |
*p<0,05 auf Grundlage des nominalen, aber nicht adjustierten p-Werts | |||||
In der PsA-Studie 1 wurde die Hemmung struktureller Schäden unter der Secukinumab-Behandlung bis zu Woche 52 aufrechterhalten.
In der PsA-Studie 3 betrug der Prozentanteil von Patienten ohne Krankheitsprogression (definiert als Veränderung des mTSS um ≤0,5 gegenüber Studienbeginn) zwischen Randomisierung und Woche 24 80,3 %, 88,5 % bzw. 73,6 % für Secukinumab 150 mg, 300 mg bzw. Placebo. Ein Effekt auf die Hemmung struktureller Schäden wurde sowohl in anti-TNFα-naiven und anti-TNFα IR-Patienten als auch in Patienten mit und ohne gleichzeitiger MTX-Behandlung beobachtet.
In der PsA-Studie 1 lag der Prozentanteil von Patienten ohne Krankheitsprogression (definiert als Veränderung des mTSS um ≤0,5 gegenüber Studienbeginn) zwischen Randomisierung und Woche 24 bei 82,3 % unter Secukinumab mit intravenöser 10-mg/kg‑Load-Dosis und subkutaner 150-mg‑Erhaltungsdosis und 75,7 % unter Placebo. Der Prozentanteil von Patienten ohne Krankheitsprogression zwischen Woche 24 und Woche 52 lag unter Secukinumab mit intravenöser 10-mg/kg-Load-Dosis und anschließender subkutaner 150-mg‑Erhaltungsdosis bzw. unter Placebo (Patienten, die in Woche 16 oder 24 auf 75 mg oder 150 mg subkutan alle 4 Wochen umgestellt worden waren) bei 85,7 % bzw. 86,8 %.
Axiale Manifestationen bei PsA
Eine randomisierte, doppelblinde, placebokontrollierte Studie (MAXIMISE) untersuchte die Wirksamkeit von Secukinumab bei 485 PsA-Patienten mit axialen Manifestationen, die zuvor noch keine biologische Behandlung erhalten hatten und unzureichend auf NSAR ansprachen. Der primäre Endpunkt, eine Verbesserung der Kriterien der Assessment of SpondyloArthritis International Society um mindestens 20 % (ASAS 20) in Woche 12, wurde erreicht. Die Behandlung mit Secukinumab 300 mg und 150 mg führte im Vergleich zu Placebo auch zu einer größeren Verbesserung der Zeichen und Symptome (einschließlich einer Abnahme der Rückenschmerzen seit Studienbeginn) und einer Verbesserung der körperlichen Funktionsfähigkeit (siehe Tabelle 11).
Tabelle 11 Klinisches Ansprechen in der MAXIMISE-Studie in Woche 12
Placebo |
150 mg |
300 mg |
|
ASAS-20-Ansprechen, % |
31,2 (24,6; 38,7) |
66,3 (58,4; 73,3)* |
62,9 (55,2; 70,0)* |
ASAS-40-Ansprechen, % |
12,2 (7,8; 18,4) |
39,5 (32,1; 47,4)** |
43,6 (36,2; 51,3)** |
BASDAI 50, % |
9,8 (5,9; 15,6) |
32,7 (25,8; 40,5)** |
37,4 (30,1; 45,4)** |
Rückenschmerzen, VAS |
-13,6 (-17,2; -10,0) |
-28,5 (-32,2; -24,8)** |
-26,5 (-30,1; -22,9)** |
Körperliche Funktionsfähigkeit, HAQ‑DI |
-0,155 (-0,224; -0,086) |
-0,330 (-0,401; -0,259)** |
-0,389 (-0,458; -0,320)** |
* p<0,0001; versus Placebo unter Verwendung von multipler Imputation. | |||
Ab Woche 4 wurde eine Verbesserung von ASAS 20 und ASAS 40 für beide Secukinumab-Dosierungen beobachtet, die bis zu 52 Wochen erhalten blieb.
Körperliche Funktionsfähigkeit und gesundheitsbezogene Lebensqualität
In der PsA-Studie 2 und der PsA-Studie 3 zeigten Patienten, die mit Secukinumab 150 mg (p=0,0555 und p<0,0001) und 300 mg (p=0,0040 und p<0,0001) behandelt wurden, eine Verbesserung der körperlichen Funktionsfähigkeit gegenüber den mit Placebo behandelten Patienten, bestimmt anhand des Health Assessment Questionnaire − Disability Index (HAQ‑DI) in Woche 24 bzw. Woche 16. Die Verbesserungen des HAQ‑DI-Scores waren unabhängig von einer vorherigen Exposition gegenüber TNFα‑Inhibitoren. In der PsA-Studie 1 wurden ähnliche Ergebnisse beobachtet.
Patienten unter Secukinumab berichteten über eine signifikante Verbesserung der gesundheitsbezogenen Lebensqualität, die anhand des Summenscores des Fragebogens Short Form‑36 Health Survey Physical Component Summary (SF‑36 PCS) erfasst wurde (p<0,001). Es wurden darüber hinaus statistisch signifikante Verbesserungen nachgewiesen hinsichtlich explorativer Endpunkte (ermittelt anhand der Scores des Fragebogens Functional Assessment of Chronic Illness Therapy − Fatigue [FACIT‑F]) für 150 mg bzw. 300 mg gegenüber Placebo (7,97 bzw. 5,97 gegenüber 1,63), die in der PsA-Studie 2 bis zu Woche 104 aufrechterhalten wurden.
Ähnliche Ergebnisse wurden in PsA-Studie 1 beobachtet und die Wirksamkeit wurde bis zu Woche 52 aufrechterhalten.
Axiale Spondyloarthritis (axSpA)
Ankylosierende Spondylitis (AS; Morbus Bechterew) / röntgenologische axiale Spondyloarthritis
Die Sicherheit und Wirksamkeit von Secukinumab wurde in drei randomisierten, doppelblinden, placebokontrollierten Phase‑III-Studien mit 816 Patienten mit aktiver ankylosierender Spondylitis (AS) und einem BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) ≥4, trotz Therapie mit einem nichtsteroidalen Antirheumatikum (NSAR), Corticosteroid oder einem krankheitsmodifizierenden Antirheumatikum (DMARD), untersucht. Bei den Patienten in der Studie 1 zur ankylosierenden Spondylitis (AS-Studie 1) und in der Studie 2 zur ankylosierenden Spondylitis (AS-Studie 2) war die AS im Median seit 2,7 bis 5,8 Jahren diagnostiziert. Der primäre Endpunkt bestand in beiden Studien in einer Verbesserung der Kriterien der Assessment of SpondyloArthritis International Society um mindestens 20 % (ASAS 20) in Woche 16.
In der Studie 1 zur ankylosierenden Spondylitis (AS-Studie 1), in der Studie 2 zur ankylosierenden Spondylitis (AS-Studie 2) und in der Studie 3 zur ankylosierenden Spondylitis (AS-Studie 3) waren 27,0 %, 38,8 % bzw. 23,5 % der Patienten zuvor bereits mit einem TNFα‑Inhibitor behandelt worden, der entweder aufgrund mangelnder Wirksamkeit oder aufgrund Unverträglichkeit abgesetzt wurde (anti‑TNFα‑IR-Patienten).
In der AS-Studie 1 (MEASURE 1) wurden 371 Patienten ausgewertet, von denen 14,8 % bzw. 33,4 % gleichzeitig MTX bzw. Sulfasalazin erhielten. Patienten, die zu Secukinumab randomisiert wurden, erhielten 10 mg/kg intravenös in den Wochen 0, 2 und 4 und anschließend entweder 75 mg oder 150 mg subkutan monatlich beginnend ab Woche 8. Die Placebo-Patienten, die bis zu Woche 16 kein Ansprechen zeigten (frühe Bedarfstherapie), wurden in Woche 16, alle anderen Placebo-zugeteilten Patienten in Woche 24 auf Secukinumab umgestellt (entweder 75 mg oder 150 mg subkutan und anschließend die gleiche Dosis in monatlichen Abständen).
In der AS-Studie 2 (MEASURE 2) wurden 219 Patienten ausgewertet, von denen 11,9 % bzw. 14,2 % gleichzeitig MTX bzw. Sulfasalazin erhielten. Patienten, die zu Secukinumab randomisiert wurden, erhielten 75 mg oder 150 mg subkutan in den Wochen 0, 1, 2, 3 und 4, anschließend die gleiche Dosis in monatlichen Abständen. In Woche 16 wurden Patienten, die zu Studienbeginn Placebo zugeteilt wurden, einer erneuten Randomisierung unterzogen und erhielten monatlich entweder 75 mg oder 150 mg Secukinumab subkutan.
In der AS-Studie 3 (MEASURE 3) wurden 226 Patienten ausgewertet, von denen 13,3 % bzw. 23,5 % gleichzeitig MTX bzw. Sulfasalazin erhielten. Patienten, die zu Secukinumab randomisiert wurden, erhielten 10 mg/kg intravenös in den Wochen 0, 2 und 4, anschließend 150 mg oder 300 mg subkutan in monatlichen Abständen. In Woche 16 wurden Patienten, die zu Studienbeginn Placebo zugeteilt wurden, einer erneuten Randomisierung unterzogen und erhielten monatlich Secukinumab subkutan (entweder 150 mg oder 300 mg). Der primäre Endpunkt war ASAS 20 in Woche 16. Die Patienten waren hinsichtlich der Behandlungsgruppe verblindet bis Woche 52 und die Studie wurde bis Woche 156 fortgesetzt.
Zeichen und Symptome:
In der AS-Studie 2 führte die Behandlung mit Secukinumab 150 mg in Woche 16 zu einer stärkeren Verbesserung der Parameter der Krankheitsaktivität im Vergleich mit Placebo (siehe Tabelle 12).
Tabelle 12 Klinisches Ansprechen in der AS-Studie 2 in Woche 16
Ergebnis (p-Wert versus Placebo) |
Placebo |
75 mg |
150 mg |
ASAS‑20-Ansprechen, % |
28,4 |
41,1 |
61,1*** |
ASAS‑40-Ansprechen, % |
10,8 |
26,0 |
36,1*** |
hsCRP, (Verhältnis post‑BSL/BSL) |
1,13 |
0,61 |
0,55*** |
ASAS 5/6, % |
8,1 |
34,2 |
43,1*** |
ASAS partielle Remission, % |
4,1 |
15,1 |
13,9 |
BASDAI 50, % |
10,8 |
24,7* |
30,6** |
ASDAS‑CRP Major Improvement |
4,1 |
15,1* |
25,0*** |
|
* p<0,05, ** p<0,01, *** p<0,001; versus Placebo ASAS: Assessment of SpondyloArthritis International Society Criteria; BASDAI: Bath Ankylosing Spondylitis Disease Activity Index; hsCRP: hochsensitives C‑reaktives Protein; ASDAS: Ankylosing Spondylitis Disease Activity Score; BSL: Baseline | |||
Die Wirkung von Secukinumab 150 mg setzte gemäß ASAS 20 und ASAS 40 (Überlegenheit gegenüber Placebo) in der AS-Studie 2 bereits in Woche 1 bzw. Woche 2 ein.
Im Vergleich zu Placebo fiel das ASAS‑20-Ansprechen unter Secukinumab 150 mg in Woche 16 sowohl bei anti‑TNFα-naiven (68,2 % gegenüber 31,1 %; p<0,05) als auch bei anti‑TNFα‑IR-Patienten (50,0 % gegenüber 24,1 %; p<0,05) höher aus.
In der AS-Studie 1 und der AS-Studie 2 zeigte sich in Woche 16 bei den mit Secukinumab behandelten Patienten (150 mg in AS-Studie 2 und beide Regime in AS-Studie 1) eine signifikante Besserung der Zeichen und Symptome, wobei sowohl bei anti‑TNFα-naiven als auch bei anti‑TNFα‑IR-Patienten eine vergleichbare Größenordnung des Ansprechens vorlag und die Wirksamkeit bis zu Woche 52 aufrechterhalten wurde. In der AS-Studie 2 waren 61 von 72 Patienten (84,7 %), die anfänglich zu Secukinumab 150 mg randomisiert wurden, in Woche 52 noch in Behandlung. Von den 72 zu Secukinumab 150 mg randomisierten Patienten zeigten 45 Patienten ein ASAS‑20- und 35 Patienten ein ASAS‑40-Ansprechen.
In der AS-Studie 3 zeigte sich in Woche 16 bei den mit Secukinumab behandelten Patienten (150 mg und 300 mg) eine signifikante Besserung der Zeichen und Symptome und ein unabhängig von der jeweiligen Dosis vergleichbares Ansprechen hinsichtlich der Wirksamkeit, das in Woche 16 für den primären Endpunkt (ASAS 20) im Vergleich zu Placebo überlegen war. Für die sekundären Endpunkte waren die Ansprechraten hinsichtlich der Wirksamkeit für die mit 300 mg behandelten Patienten insgesamt konsistent höher im Vergleich zu den mit 150 mg behandelten Patienten. Während der verblindeten Behandlungsphase lag das ASAS-20- und ASAS-40-Ansprechen bei 69,7 % und 47,6 % für 150 mg bzw. 74,3 % und 57,4 % für 300 mg in Woche 52. Das ASAS-20- und ASAS‑40-Ansprechen wurde bis Woche 156 aufrechterhalten (69,5 % und 47,6 % für 150 mg versus 74,8 % und 55,6 % für 300 mg). Höhere Ansprechraten zugunsten der 300-mg-Dosierung wurden auch für die ASAS partielle Remission (ASAS PR) in Woche 16 beobachtet und bis Woche 156 aufrechterhalten. Größere Unterschiede in den Ansprechraten, die 300 mg im Vergleich zu 150 mg begünstigen, wurden bei anti‑TNFα‑IR-Patienten (n=36) im Vergleich zu anti‑TNFα-naiven Patienten (n=114) beobachtet.
Spinale Mobilität:
Patienten, die mit Secukinumab 150 mg behandelt wurden, zeigten in Woche 16 Verbesserungen bezüglich der spinalen Mobilität gemessen an der Änderung des BASMI gegenüber Studienbeginn sowohl in der AS-Studie 1 (‑0,40 gegenüber ‑0,12 für Placebo; p=0,0114) als auch in der AS-Studie 2 (‑0,51 gegenüber ‑0,22 für Placebo; p=0,0533). Diese Verbesserungen wurden bis zu Woche 52 aufrechterhalten.
Körperliche Funktionsfähigkeit und gesundheitsbezogene Lebensqualität:
In den AS-Studien 1 und 2 zeigten sich bei Patienten unter Secukinumab 150 mg Verbesserungen hinsichtlich der gesundheitsbezogenen Lebensqualität, die mit den Fragebögen ASQoL (p=0,001) und SF 36 Physical Component Summary (SF 36 PCS) (p<0,001) erfasst wurden. Bei Patienten unter Secukinumab 150 mg wurden zudem statistisch signifikante Verbesserungen gegenüber Placebo nachgewiesen hinsichtlich explorativer Endpunkte für körperliche Funktionsfähigkeit (ermittelt anhand des Bath Ankylosing Spondylitis Functional Index [BASFI]; ‑2,15 gegenüber ‑0,68) und Fatigue (ermittelt anhand der Skala Functional Assessment of Chronic Illness Therapy – Fatigue [FACIT‑Fatigue]; 8,10 gegenüber 3,30). Diese Verbesserungen wurden bis zu Woche 52 aufrechterhalten.
Nicht-röntgenologische axiale Spondyloarthritis (nr-axSpA)
Die Sicherheit und Wirksamkeit von Secukinumab wurde in einer randomisierten, doppelblinden, placebokontrollierten Phase-III-Studie (PREVENT), bestehend aus einer 2-jährigen Kernphase und einer 2-jährigen Verlängerungsphase, untersucht. In die Studie wurden 555 Patienten mit aktiver nicht-röntgenologischer axialer Spondyloarthritis (nr-axSpA) eingeschlossen, die die Klassifikationskriterien der Assessment of SpondyloArthritis International Society (ASAS) für axiale Spondyloarthritis (axSpA) erfüllten, ohne dass in der röntgenologischen Bildgebung Hinweise auf Veränderungen des Iliosakralgelenks vorlagen, die die modifizierten New-York-Kriterien für ankylosierende Spondylitis (AS) erfüllen würden. Aufgenommen wurden Patienten, die trotz aktueller oder vorheriger Therapie mit nichtsteroidalen Antirheumatika (NSAR) eine aktive Erkrankung aufwiesen, definiert als Bath Ankylosing Spondylitis Disease Activity Index (BASDAI) ≥ 4, einer visuellen Analogskala (VAS) für Rückenschmerz von ≥ 40 (auf einer Skala von 0-100 mm) sowie einem erhöhten C-reaktiven Protein (CRP) und/oder Anzeichen von Sakroiliitis bei einer Magnetresonanztomographie(MRT)-Untersuchung. Bei den Patienten in der Studie war die axSpA im Mittel seit 2,1 bis 3,0 Jahren diagnostiziert und 54 % von ihnen waren Frauen.
In der PREVENT-Studie wurden 9,7 % der Patienten zuvor mit einem TNFα-Inhibitor behandelt, der entweder aufgrund mangelnder Wirksamkeit oder aufgrund von Unverträglichkeit abgesetzt wurde (anti-TNFα-IR-Patienten).
In der PREVENT-Studie wurden 9,9 % bzw. 14,8 % der Patienten begleitend mit MTX bzw. Sulfasalazin behandelt. In der doppelblinden Phase erhielten die Patienten über einen Zeitraum von 52 Wochen entweder Placebo oder Secukinumab. Patienten, die auf Secukinumab randomisiert wurden, erhielten entweder 150 mg subkutan in den Wochen 0, 1, 2, 3 und 4 und anschließend die gleiche Dosis in monatlichen Abständen oder einmal monatlich eine Injektion mit 150 mg Secukinumab. Der primäre Endpunkt war die Verbesserung der Kriterien der Assessment of SpondyloArthritis International Society um mindestens 40 % (ASAS 40) in Woche 16 bei den anti-TNFα-naiven Patienten.
Zeichen und Symptome:
Die Behandlung mit Secukinumab 150 mg führte in der PREVENT-Studie zu signifikanten Verbesserungen der Krankheitsaktivitäts-Parameter in Woche 16 im Vergleich zu Placebo. Zu diesen Parametern zählen ASAS 40, ASAS 5/6, BASDAI-Score, BASDAI 50, hochsensitives CRP (hsCRP), ASAS 20 und ASAS partielle Remission im Vergleich zu Placebo (Tabelle 13). Das Ansprechen wurde bis Woche 52 aufrechterhalten.
Tabelle 13 Klinisches Ansprechen in der PREVENT-Studie in Woche 16
Ergebnis (p-Wert versus Placebo) |
Placebo |
150 mg1 |
Anzahl der randomisierten anti-TNFα-naiven Patienten |
171 |
164 |
ASAS‑40-Ansprechen, % |
29,2 |
41,5* |
Anzahl der randomisierten Patienten insgesamt |
186 |
185 |
ASAS‑40-Ansprechen, % |
28,0 |
40,0* |
ASAS 5/6, % |
23,7 |
40,0* |
BASDAI in Woche 16, LS mittlere Veränderung ggü. Studienbeginn |
-1,46 |
-2,35* |
BASDAI 50, % |
21,0 |
37,3* |
hsCRP, (Verhältnis post-BSL/BSL) |
0,91 |
0,64* |
ASAS-20-Ansprechen, % |
45,7 |
56,8* |
ASAS partielle Remission, % |
7,0 |
21,6* |
|
*p<0,05 versus Placebo ASAS: Assessment of SpondyloArthritis International Society Criteria; BASDAI: Bath Ankylosing Spondylitis Disease Activity Index; hsCRP: hochsensitives C‑reaktives Protein; BSL: Baseline; LS: Least square | ||
Die Wirkung von Secukinumab 150 mg, erhoben anhand des ASAS 40, setzte in der PREVENT-Studie bei den anti-TNFα-naiven Patienten (Überlegenheit gegenüber Placebo) bereits in Woche 3 ein. Abbildung 3 zeigt den Prozentanteil der anti-TNFα-naiven Patienten mit ASAS‑40-Ansprechen im zeitlichen Verlauf der Studienvisiten.
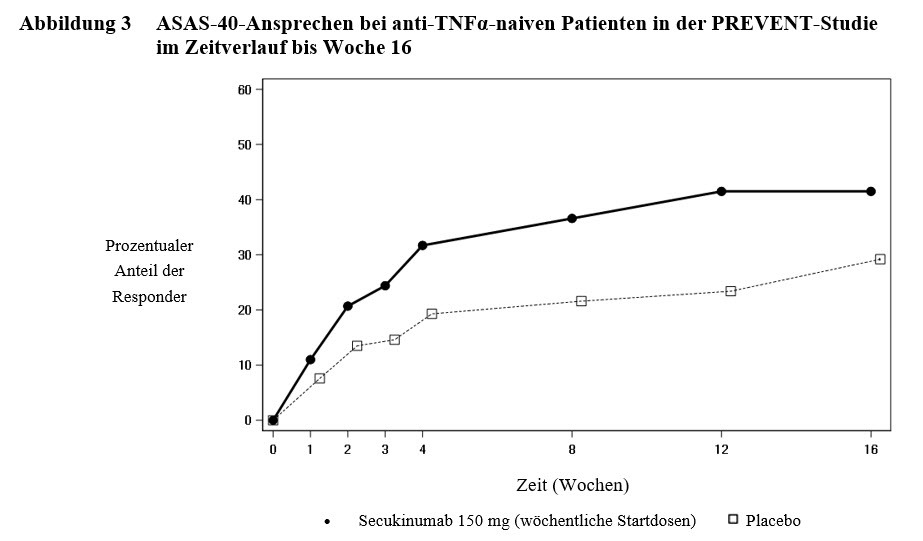
Auch bei anti-TNFα-IR-Patienten waren die ASAS 40-Ansprechraten unter Secukinumab 150 mg in Woche 16 höher als unter Placebo.
Körperliche Funktionsfähigkeit und gesundheitsbezogene Lebensqualität:
Die mit Secukinumab 150 mg behandelten Patienten zeigten in Woche 16 im Vergleich zu Placebo statistisch signifikante Verbesserungen der körperlichen Funktionsfähigkeit, die anhand des BASFI erhoben wurde (Woche 16: ‑1,75 vs. ‑1,01; p<0,05). Die mit Secukinumab behandelten Patienten berichteten in Woche 16 im Vergleich zu Placebo außerdem über signifikante Verbesserungen der gesundheitsbezogenen Lebensqualität gemessen anhand der Fragebögen ASQoL (LS mittlere Veränderung in Woche 16: ‑3,45 vs. ‑1,84; p<0,05) und SF-36 Physical Component Summary (SF‑36 PCS) (LS mittlere Veränderung in Woche 16: 5,71 vs. 2,93; p<0,05). Diese Verbesserungen wurden bis Woche 52 aufrechterhalten.
Spinale Mobilität:
Die Beurteilung der spinalen Mobilität erfolgte anhand des BASMI bis Woche 16. Bei den mit Secukinumab behandelten Patienten zeigten sich in den Wochen 4, 8, 12 und 16 numerisch größere Verbesserungen als unter Placebo.
Entzündungshemmung laut Magnetresonanztomographie (MRT):
Die Entzündungszeichen wurden zu Baseline und in Woche 16 anhand einer MRT-Untersuchung erhoben; ermittelt wurde hierbei die Veränderung gegenüber Baseline im Berlin SI-Joint Oedema Score für Iliosakralgelenke sowie im ASspiMRI-a-Score und Berlin Spine Score für die Wirbelsäule. Bei den mit Secukinumab behandelten Patienten war eine Hemmung der Entzündungszeichen sowohl im Iliosakralgelenk als auch in der Wirbelsäule zu beobachten. Die mittlere Veränderung gegenüber Studienbeginn beim Berlin SI-Joint Oedema Score betrug ‑1,68 bei den mit Secukinumab 150 mg behandelten Patienten (n=180) versus ‑0,39 bei den Patienten, die Placebo erhielten (n=174) (p<0,05).
Polymyalgia rheumatica
Die Sicherheit und Wirksamkeit von Secukinumab wurden in einer randomisierten, doppelblinden, placebokontrollierten Phase-III-Studie bei erwachsenen Patienten mit PMR untersucht. In der Studie wurden Patienten mit Anzeichen oder einer Vorgeschichte einer Riesenzellarteriitis (RZA) ausgeschlossen. Patienten (N=381), die während eines Versuchs, Glucocorticoide auszuschleichen, mindestens eine PMR-Rezidivepisode hatten, wurden im Verhältnis 1:1:1 randomisiert und erhielten in einer der drei Behandlungsgruppen entweder Secukinumab 150 mg, 300 mg oder Placebo für 52 Wochen. Jede Gruppe folgte einem protokollspezifischen Prednison-Ausschleichschema für 24 Wochen (mit einer Anfangsdosis von 15 mg/Tag oder 10 mg/Tag basierend auf der Glucocorticoid-Dosis vor Baseline und der vom Prüfarzt bewerteten Krankheitsaktivität). Patienten, bei denen eine Verschlechterung der Anzeichen oder Symptome der PMR auftrat oder eine neue RZA-Diagnose vorlag, konnten eine Escape- oder Rescue-Behandlung erhalten. Die Escape-Behandlung wurde definiert als Erhöhung der Glucocorticoid-Dosis über die im Protokoll festgelegte Ausschleichdosis oder Wiederaufnahme der Glucocorticoidgabe nach Beendigung eines Ausschleichens. Die Rescue-Behandlung wurde definiert als Start von alternativen Arzneimitteln zusätzlich zu Glucocorticoiden. Patienten, die per Randomisierung Secukinumab zugeteilt wurden, erhielten subkutan Dosen von 150 mg oder 300 mg in den Wochen 0, 1, 2, 3 und 4, anschließend die gleiche Dosis in monatlichen Abständen.
Der primäre Wirksamkeitsendpunkt war der Anteil der Patienten, die in Woche 52 eine anhaltende Remission erreichten. Anhaltende Remission wurde definiert als das Erreichen der Remission nicht später als Woche 12, das Fehlen von Anzeichen oder Symptomen der PMR, die von Woche 12 bis 52 eine Escape- oder Rescue-Behandlung erforderten, und keine neu diagnostizierte RZA, die von Woche 12 bis 52 eine Escape- oder Rescue-Behandlung erforderte. Ein sekundärer Hauptendpunkt war der Anteil der Patienten, die in Woche 52 eine vollständige anhaltende Remission erreichten, definiert als das Erreichen einer anhaltenden Remission in Woche 52, ohne eine Erhöhung der Erythrozytensedimentationsrate auf ≥40 mm/h oder des CRP auf ≥10 mg/l.
Die Behandlung mit Secukinumab (150 mg oder 300 mg) mit einem 24-wöchigen Ausschleichen von Prednison zeigte Überlegenheit beim Erreichen einer glucocorticoidfreien anhaltenden Remission in Woche 52 im Vergleich zu Placebo mit einem 24-wöchigen Ausschleichen von Prednison (siehe Tabelle 14).
Tabelle 14 Klinisches Ansprechen in der REPLENISH-Studie
Secukinumab 150 mg |
Secukinumab 300 mg |
Placebo |
|
Anhaltende Remission in Woche 52 | |||
Anzahl der Responder, n (%) |
51 (40,5) |
52 (41,3) |
26 (20,5) |
Differenz Anteil der Patienten vs. Placebo (95-%-KI) |
20,2 (9,4; 31,0) |
20,8 (10,0; 31,7) p=0,0002 |
N/A |
Komponenten anhaltender Remission in Woche 52 | |||
Remission in Woche 12a, n (%) |
108 (85,7) |
112 (88,9) |
99 (78,0) |
Fehlen von PMR-Anzeichen oder -Symptomenb und keine neu diagnostizierte RZAb,c von Woche 12 bis Woche 52, n (%) |
54 (42,9) |
54 (42,9) |
31 (24,4) |
Vollständig anhaltende Remission in Woche 52 | |||
Anzahl der Responder, n (%) |
31 (24,6) |
35 (27,8) |
6 (4,7) |
Differenz Anteil der Patienten vs. Placebo (95-%-KI) |
19,8 (11,5; 28,1) |
23,5 (14,9; 32,1) |
N/A |
Secukinumab 150 mg |
Secukinumab 300 mg |
Placebo |
|
Komponenten vollständig anhaltender Remission in Woche 52 | |||
Anhaltende Remission in Woche 52, n (%) |
51 (40,5) |
52 (41,3) |
26 (20,5) |
ESR <40 mm/hd von Woche 12 bis Woche 52, n (%) |
85 (67,5) |
82 (65,1) |
64 (50,4) |
CRP-Normwertee von Woche 12 bis Woche 52, n (%) |
83 (65,9) |
86 (68,3) |
58 (45,7) |
a Fehlen von PMR-Anzeichen oder -Symptomen oder keine neu diagnostizierte RZA, die Escape- oder Rescue-Behandlung erfordert. | |||
Die Zeit bis zum Start der Escape- oder Rescue-Behandlung für PMR-Anzeichen oder -Symptome war in den beiden Secukinumab-Gruppen länger als in der Placebogruppe. Insgesamt benötigten 75,6 % der Patienten in der Placebogruppe eine Escape- oder Rescue-Behandlung für PMR verglichen mit 51,6 % bzw. 50,8 % der Patienten in der 150-mg-Secukinumab-Gruppe und der 300-mg-Secukinumab-Gruppe. Die Rate der benötigten Escape- oder Rescue-Behandlung für PMR war im Vergleich zu Placebo um 50 % signifikant reduziert bei Patienten, die Secukinumab 150 mg (Hazard Ratio [HR]=0,51, 95-%-KI: 0,37 bis 0,70) und 300 mg (HR=0,51, 95-%-KI: 0,37 bis 0,70) erhielten (Abbildung 4).
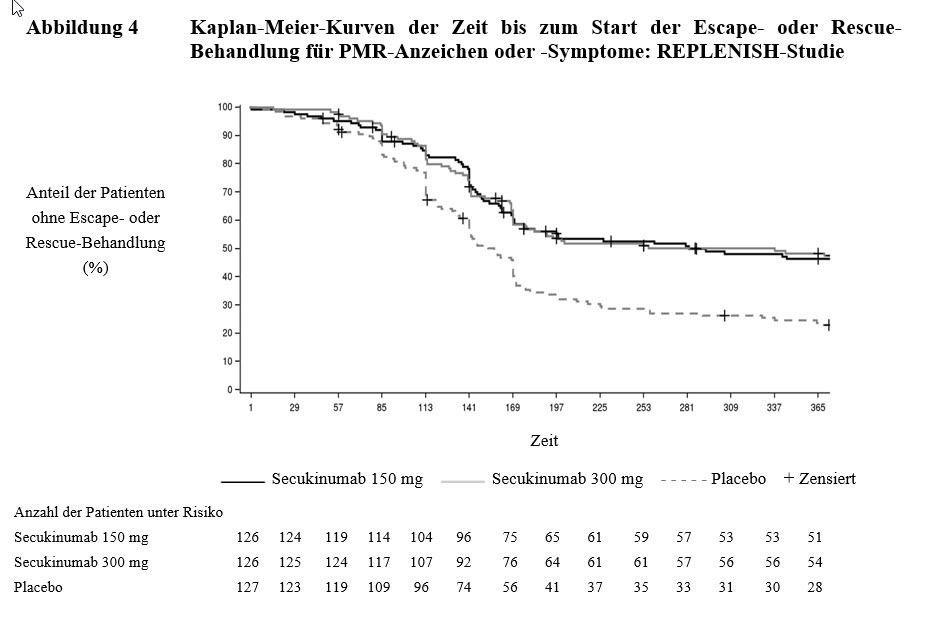
Kumulative Glucocorticoid-Dosis
Die kumulative Glucocorticoid-Dosis bis einschließlich Woche 52 (d. h. die Einnahme von Glucocorticoiden aus jeglichen Gründen) war in den beiden Secukinumab-Gruppen im Vergleich zur Placebogruppe signifikant geringer. Die mittlere kumulative Glucocorticoid-Dosis bis einschießlich Woche 52 betrug 1 501,2 mg, 1 473,1 mg bzw. 1 875,5 mg in den Secukinumab-Gruppen mit 150 mg, 300 mg und in der Placebogruppe.
Kinder und Jugendliche
Plaque-Psoriasis bei Kindern und Jugendlichen
Es hat sich gezeigt, dass Secukinumab die Zeichen und Symptome sowie die gesundheitsbezogene Lebensqualität bei pädiatrischen Patienten ab einem Alter von 6 Jahren mit Plaque-Psoriasis verbessert (siehe Tabellen 16 und 18).
Schwere Plaque-Psoriasis
Die Sicherheit und Wirksamkeit von Secukinumab wurden in einer randomisierten, doppelblinden, Placebo- und Etanercept-kontrollierten Phase-III-Studie mit pädiatrischen Patienten im Alter von 6 bis <18 Jahren mit schwerer Plaque-Psoriasis, definiert anhand eines PASI-Scores ≥20, eines IGA-mod-2011-Scores von 4 und einer BSA-Beteiligung von ≥10%, die für eine systemische Therapie in Frage kamen, untersucht. Etwa 43 % der Patienten wurden zuvor mit Phototherapie behandelt, 53 % mit konventionellen systemischen Therapien und 3 % mit Biologika. 9 % der Patienten hatten eine begleitende Psoriasis-Arthritis-Erkrankung.
In der pädiatrischen Psoriasis-Studie 1 wurden 162 Patienten untersucht, die randomisiert wurden, um entweder eine niedrige Dosis Secukinumab (75 mg bei Körpergewicht <50 kg oder 150 mg bei Körpergewicht ≥50 kg), eine hohe Dosis Secukinumab (75 mg bei Körpergewicht <25 kg, 150 mg bei Körpergewicht zwischen ≥25 kg und <50 kg oder 300 mg bei Körpergewicht ≥50 kg) oder Placebo in den Wochen 0, 1, 2, 3 und 4, gefolgt von der gleichen Dosis alle 4 Wochen oder Etanercept zu erhalten. Patienten, die zu Etanercept randomisiert wurden, erhielten wöchentlich 0,8 mg/kg (bis zu einem Maximum von 50 mg). Die Verteilung der Patienten nach Körpergewicht und Alter zum Zeitpunkt der Randomisierung ist in Tabelle 15 beschrieben.
Tabelle 15 Verteilung der Patienten nach Körpergewicht in der pädiatrischen Psoriasis-Studie 1
Randomisierungsstrata |
Beschreibung |
Secukinumab |
Secukinumab |
Placebo n=41 |
Etanercept n=41 |
Gesamt |
Alter |
6 bis <12 Jahre |
8 |
9 |
10 |
10 |
37 |
≥12 bis <18 Jahre |
32 |
31 |
31 |
31 |
125 |
|
Körpergewicht |
<25 kg |
2 |
3 |
3 |
4 |
12 |
≥25 bis <50 kg |
17 |
15 |
17 |
16 |
65 |
|
≥50 kg |
21 |
22 |
21 |
21 |
85 |
Patienten, die zu Placebo randomisiert wurden und die in Woche 12 Non-Responder waren, wurden entweder in die Secukinumab-Gruppe mit niedriger oder mit hoher Dosis (Dosis basierend auf der Körpergewichtsgruppe) eingeteilt und erhielten das Studienarzneimittel in den Wochen 12, 13, 14 und 15, gefolgt von der gleichen Dosis alle 4 Wochen, beginnend in Woche 16. Die co-primären Endpunkte waren der Anteil der Patienten, die in Woche 12 ein PASI-75-Ansprechen und ein IGA-mod-2011-Ansprechen von „symptomfrei“ oder „fast symptomfrei“ (0 oder 1) erreichten.
Während des placebokontrollierten Zeitraums von 12 Wochen war die Wirksamkeit sowohl bei der niedrigen als auch der hohen Dosis von Secukinumab für die co-primären Endpunkte vergleichbar. Die Schätzungen des Odds Ratio zugunsten beider Secukinumab-Dosen waren sowohl für das PASI-75-Ansprechen als auch für das IGA-mod-2011-Ansprechen von 0 oder 1 statistisch signifikant.
Alle Patienten wurden nach der ersten Dosis 52 Wochen lang hinsichtlich Wirksamkeit und Sicherheit untersucht. Der Anteil der Patienten, die einen PASI 75 und ein IGA-mod-2011-Ansprechen von „symptomfrei“ oder „fast symptomfrei“ (0 oder 1) erreichten, zeigte einen Unterschied zwischen den Secukinumab-Behandlungsgruppen und Placebo beim ersten Besuch nach der Erstbehandlung in Woche 4, wobei der Unterschied in Woche 12 deutlicher wurde. Das Ansprechen blieb über den gesamten Zeitraum von 52 Wochen erhalten (siehe Tabelle 16). Die Verbesserungen der PASI-50, -90, -100-Ansprechraten und der Children’s Dermatology Life Quality Index (CDLQI)-Werte 0 oder 1 wurden ebenfalls über den gesamten Zeitraum von 52 Wochen aufrechterhalten.
Darüber hinaus waren die Ansprechraten von PASI 75, IGA 0 oder 1 und PASI 90 in den Wochen 12 und 52 sowohl für die Niedrig- als auch für die Hochdosisgruppen von Secukinumab höher als die Ansprechraten der mit Etanercept behandelten Patienten (siehe Tabelle 16).
Nach Woche 12 war die Wirksamkeit sowohl der niedrigen als auch der hohen Dosis von Secukinumab vergleichbar, obwohl die Wirksamkeit der hohen Dosis bei Patienten mit ≥50 kg höher war. Die Sicherheitsprofile der niedrigen Dosis und der hohen Dosis waren vergleichbar und stimmten mit dem Sicherheitsprofil bei Erwachsenen überein.
Tabelle 16 Zusammenfassung des klinischen Ansprechens bei Kindern und Jugendlichen mit schwerer Psoriasis in den Wochen 12 und 52 (pädiatrische Psoriasis-Studie 1)*
Ansprech-kriterium |
Behandlungsvergleich |
'Test' |
'Kontrolle' |
Odds-Ratio- |
||||
'Test' vs. 'Kontrolle' |
n**/m (%) |
n**/m (%) |
Schätzer (95-%-KI) |
p-Wert |
||||
in Woche 12*** | ||||||||
PASI 75 |
Secukinumab niedrige Dosis vs. Placebo |
32/40 (80,0) |
6/41 (14,6) |
25,78 (7,08; 114,66) |
<0,0001 |
|||
Secukinumab hohe Dosis vs. Placebo |
31/40 (77,5) |
6/41 (14,6) |
22,65 (6,31; 98,93) |
<0,0001 |
||||
Secukinumab niedrige Dosis vs. Etanercept |
32/40 (80,0) |
26/41 (63,4) |
2,25 (0,73; 7,38) |
|||||
Secukinumab hohe Dosis vs. Etanercept |
31/40 (77,5) |
26/41 (63,4) |
1,92 (0,64; 6,07) |
|||||
IGA 0/1 |
Secukinumab niedrige Dosis vs. Placebo |
28/40 (70,0) |
2/41 (4,9) |
51,77 (10,02; 538,64) |
<0,0001 |
|||
Secukinumab hohe Dosis vs. Placebo |
24/40 (60,0) |
2/41 (4,9) |
32,52 (6,48; 329,52) |
<0,0001 |
||||
Secukinumab niedrige Dosis vs. Etanercept |
28/40 (70,0) |
14/41 (34,1) |
4,49 (1,60; 13,42) |
|||||
Secukinumab hohe Dosis vs. Etanercept |
24/40 (60,0) |
14/41 (34,1) |
2,86 (1,05; 8,13) |
|||||
PASI 90 |
Secukinumab niedrige Dosis vs. Placebo |
29/40 (72,5) |
1/41 (2,4) |
133,67 (16,83; 6395,22) |
<0,0001 |
|||
Secukinumab hohe Dosis vs. Placebo |
27/40 (67,5) |
1/41 (2,4) |
102,86 (13,22; 4850,13) |
<0,0001 |
||||
Secukinumab niedrige Dosis vs. Etanercept |
29/40 (72,5) |
12/41 (29,3) |
7,03 (2,34; 23,19) |
|||||
Secukinumab hohe Dosis vs. Etanercept |
27/40 (67,5) |
12/41 (29,3) |
5,32 (1,82; 16,75) |
|||||
in Woche 52 | ||||||||
PASI 75 |
Secukinumab niedrige Dosis vs. Etanercept |
35/40 (87,5) |
28/41 (68,3) |
3,12 (0,91; 12,52) |
||||
Secukinumab hohe Dosis vs. Etanercept |
35/40 (87,5) |
28/41 (68,3) |
3,09 (0,90; 12,39) |
|||||
IGA 0/1 |
Secukinumab niedrige Dosis vs. Etanercept |
29/40 (72,5) |
23/41 (56,1) |
2,02 (0,73; 5,77) |
||||
Secukinumab hohe Dosis vs. Etanercept |
30/40 (75,0) |
23/41 (56,1) |
2,26 (0,81; 6,62) |
|||||
PASI 90 |
Secukinumab niedrige Dosis vs. Etanercept |
30/40 (75,0) |
21/41 (51,2) |
2,85 (1,02; 8,38) |
||||
Secukinumab hohe Dosis vs. Etanercept |
32/40 (80,0) |
21/41 (51,2) |
3,69 (1,27; 11,61) |
|||||
* Bei fehlenden Daten erfolgte eine Imputation als Non-Responder | ||||||||
Ein höherer Anteil der mit Secukinumab behandelten pädiatrischen Patienten berichtete über eine Verbesserung der gesundheitsbezogenen Lebensqualität, gemessen an einem CDLQI-Score von 0 oder 1 im Vergleich zu Placebo in Woche 12 (niedrige Dosis 44,7 %, hohe Dosis 50 %, Placebo 15 %). Im weiteren Verlauf bis einschließlich Woche 52 zeigten beide Secukinumab-Dosisgruppen eine numerisch höhere Verbesserung als die Etanercept-Gruppe (niedrige Dosis 60,6 %, hohe Dosis 66,7 %, Etanercept 44,4 %).
Mittelschwere bis schwere Plaque-Psoriasis
Aufgrund der nachgewiesenen Wirksamkeit und des Zusammenhangs zwischen Exposition und Ansprechen bei erwachsenen Patienten mit mittelschwerer bis schwerer Plaque-Psoriasis und aufgrund der Ähnlichkeit des Krankheitsverlaufs, der Pathophysiologie und der Arzneimittelwirkung bei erwachsenen und pädiatrischen Patienten bei gleichem Expositionslevel, wurde die Wirksamkeit von Secukinumab auch für die Behandlung von pädiatrischen Patienten mit mittelschwerer Plaque-Psoriasis prognostiziert.
Darüber hinaus wurden die Sicherheit und Wirksamkeit von Secukinumab in einer offenen, zweiarmigen, parallelen, multizentrischen Phase-III-Studie mit pädiatrischen Patienten im Alter von 6 bis <18 Jahren mit mittelschwerer bis schwerer Plaque-Psoriasis, definiert anhand eines PASI-Scores ≥12, eines IGA-mod-2011-Scores von ≥3 und einer BSA-Beteiligung von ≥10 %, die für eine systemische Therapie in Frage kamen, untersucht.
In der pädiatrischen Psoriasis-Studie 2 wurden 84 Patienten untersucht, die in den Wochen 0, 1, 2, 3 und 4 auf eine niedrige Dosis Secukinumab (75 mg bei Körpergewicht <50 kg oder 150 mg bei Körpergewicht ≥50 kg) oder eine hohe Dosis Secukinumab (75 mg bei Körpergewicht <25 kg, 150 mg bei Körpergewicht zwischen ≥25 kg und <50 kg oder 300 mg bei Körpergewicht ≥50 kg), gefolgt von der gleichen Dosis alle 4 Wochen, randomisiert wurden. Die Verteilung der Patienten nach Körpergewicht und Alter zum Zeitpunkt der Randomisierung ist in Tabelle 17 beschrieben.
Tabelle 17 Verteilung der Patienten nach Körpergewicht in der pädiatrischen Psoriasis-Studie 2
Subgruppen |
Beschreibung |
Secukinumab |
Secukinumab |
Gesamt N=84 |
Alter |
6 bis <12 Jahre |
17 |
16 |
33 |
≥12 bis <18 Jahre |
25 |
26 |
51 |
|
Körpergewicht |
<25 kg |
4 |
4 |
8 |
≥25 bis <50 kg |
13 |
12 |
25 |
|
≥50 kg |
25 |
26 |
51 |
Die co-primären Endpunkte waren der Anteil der Patienten, die in Woche 12 ein PASI-75-Ansprechen und ein IGA-mod-2011-Ansprechen von „symptomfrei“ oder „fast symptomfrei“ (0 oder 1) erreichten.
Die Wirksamkeit sowohl der niedrigen als auch der hohen Dosis von Secukinumab war vergleichbar und zeigte für die co-primären Endpunkte eine statistisch signifikante Verbesserung im historischen Vergleich gegenüber Placebo. Die geschätzte A-posteriori-Wahrscheinlichkeit eines positiven Behandlungseffekts betrug 100 %.
Die Patienten wurden bezüglich der Wirksamkeit über einen Zeitraum von 52 Wochen nach der ersten Verabreichung untersucht. Die Wirksamkeit (definiert als PASI-75-Ansprechen und IGA-mod-2011-Ansprechen von „symptomfrei“ oder „fast symptomfrei“ [0 oder 1]) wurde bereits bei der ersten Visite nach Baseline in Woche 2 beobachtet. Der Anteil der Patienten, die ein PASI-75-Ansprechen und ein IGA-mod-2011-Ansprechen von „symptomfrei“ oder „fast symptomfrei“ (0 oder 1) erreichten, stieg bis zu Woche 24 an und wurde bis Woche 52 aufrechterhalten. Verbesserungen des PASI 90 und PASI 100 wurden ebenfalls in Woche 12 beobachtet, stiegen bis zu Woche 24 an und wurden bis Woche 52 aufrechterhalten (siehe Tabelle 18).
Die Sicherheitsprofile der niedrigen Dosis und der hohen Dosis waren ebenfalls vergleichbar und stimmten mit dem Sicherheitsprofil bei Erwachsenen überein.
Tabelle 18 Zusammenfassung des klinischen Ansprechens bei Kindern und Jugendlichen mit mittelschwerer bis schwerer Psoriasis in den Wochen 12 und 52 (pädiatrische Psoriasis-Studie 2)*
Woche 12 |
Woche 52 |
|||
Secukinumab |
Secukinumab |
Secukinumab |
Secukinumab |
|
Anzahl an Patienten |
42 |
42 |
42 |
42 |
PASI-75-Ansprechen n (%) |
39 (92,9 %) |
39 (92,9 %) |
37 (88,1 %) |
38 (90,5 %) |
IGA-mod-2011-Ansprechen „symptomfrei“ oder „fast symptomfrei“ n (%) |
33 (78,6 %) |
35 (83,3 %) |
36 (85,7 %) |
35 (83,3 %) |
PASI-90-Ansprechen n (%) |
29 (69 %) |
32 (76,2 %) |
32 (76,2 %) |
35 (83,3 %) |
PASI-100-Ansprechen n (%) |
25 (59,5 %) |
23 (54,8 %) |
22 (52,4 %) |
29 (69,0 %) |
* Bei fehlenden Daten erfolgte eine Imputation als Non-Responder | ||||
Diese Ergebnisse bei Kindern und Jugendlichen mit mittelschwerer bis schwerer Plaque-Psoriasis bestätigten die oben erwähnten prädiktiven Annahmen, basierend auf der Wirksamkeit und des Zusammenhangs zwischen Exposition und Ansprechen bei erwachsenen Patienten.
In der Gruppe mit niedriger Dosis erreichten 50 % bzw. 70,7 % der Patienten in den Wochen 12 bzw. 52 einen CDLQI-Wert von 0 oder 1. In der Gruppe mit hoher Dosis erreichten 61,9 % und 70,3 % der Patienten in den Wochen 12 bzw. 52 einen CDLQI-Wert von 0 oder 1.
Juvenile idiopathische Arthritis (JIA)
Enthesitis-assoziierte Arthritis (EAA) und juvenile Psoriasis-Arthritis (JPsA)
Die Wirksamkeit und Sicherheit von Secukinumab wurde bei 86 Patienten in einer dreiteiligen, doppelblinden, placebokontrollierten, ereignisgesteuerten, randomisierten Phase-III-Studie bei Patienten im Alter von 2 bis <18 Jahren mit aktiver EAA oder JPsA untersucht, die anhand der modifizierten JIA-Klassifizierungskriterien der Internationalen Liga der Vereinigungen für Rheumatologie (ILAR) diagnostiziert wurden. Die Studie bestand aus einem offenen Teil (Teil 1), in dem alle Patienten bis Woche 12 Secukinumab erhielten. Patienten, die in Woche 12 ein JIA-ACR-30-Ansprechen zeigten, nahmen an der doppelblinden Phase (Teil 2) teil und wurden im Verhältnis 1:1 randomisiert, um entweder die Behandlung mit Secukinumab fortzusetzen oder eine Behandlung mit Placebo zu beginnen (randomisiertes Absetzen), und zwar bis Woche 104 oder bis zum Auftreten eines Krankheitsschubs. Patienten, bei denen ein Krankheitsschub auftrat, wurden anschließend offen bis Woche 104 mit Secukinumab behandelt (Teil 3).
Die JIA-Subtypen der Patienten bei Studieneintritt waren: 60,5 % EAA und 39,5 % JPsA, die entweder unzureichend auf
≥1 krankheitsmodifizierende Antirheumatika (DMARDs) und ≥1 nichtsteroidale Antirheumatika (NSAR) ansprachen oder diese nicht vertrugen. Bei Studienbeginn wurden 65,1 % der Patienten mit MTX behandelt (63,5 % [33/52] der EAA-Patienten und 67,6 % [23/34] der JPsA-Patienten). 12 von 52 EAA-Patienten nahmen begleitend Sulfasalazin ein (23,1 %). Patienten mit einem Körpergewicht zu Studienbeginn <50 kg (n=30) erhielten 75 mg Secukinumab, Patienten mit einem Körpergewicht ≥50 kg (n=56) erhielten 150 mg Secukinumab. Das Alter bei Studienbeginn reichte von 2 bis 17 Jahren, wobei 3 Patienten zwischen 2 und <6 Jahren, 22 Patienten zwischen 6 und <12 Jahren und 61 Patienten zwischen 12 und <18 Jahren waren. Bei Studienbeginn lag der Juvenile Arthritis Disease Activity Score (JADAS)-27 bei 15,1 (SD: 7,1).
Der primäre Endpunkt war die Zeit bis zum Auftreten eines Krankheitsschubs in der Phase des randomisierten Absetzens (Teil 2). Ein Krankheitsschub wurde definiert als eine ≥30%ige Verschlechterung bei mindestens drei der sechs JIA-ACR-Ansprechkriterien und eine ≥30%ige Verbesserung bei nicht mehr als einem der sechs JIA-ACR-Ansprechkriterien und mindestens zwei betroffenen Gelenken.
Am Ende von Teil 1 zeigten 75 von 86 (87,2 %) Patienten ein JIA-ACR-30-Ansprechen und nahmen an Teil 2 teil.
Die Studie erreichte ihren primären Endpunkt, indem sie eine statistisch signifikante Verlängerung der Zeit bis zum Auftreten eines Krankheitsschubs bei den mit Secukinumab behandelten Patienten im Vergleich zu Placebo in Teil 2 nachwies. Das Risiko eines Krankheitsschubs wurde bei den mit Secukinumab behandelten Patienten im Vergleich zu den mit Placebo behandelten Patienten in Teil 2 um 72 % reduziert (Hazard Ratio=0,28, 95-%-KI: 0,13 bis 0,63, p<0,001) (Abbildung 5 und Tabelle 19). Im Verlauf von Teil 2 traten bei insgesamt 21 Patienten in der Placebogruppe Krankheitsschübe auf (11 JPsA und 10 EAA), im Vergleich zu 10 Patienten in der Secukinumab-Gruppe (4 JPsA und 6 EAA).
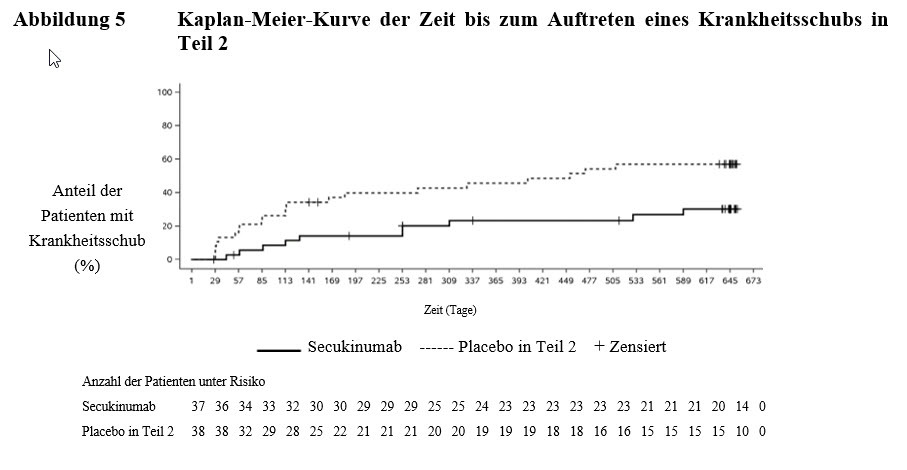
Tabelle 19 Ereigniszeitanalyse der Zeit bis zum Auftreten eines Krankheitsschubs – Teil 2
Secukinumab |
Placebo in Teil 2 |
|
Anzahl an Krankheitsschüben am Ende von Teil 2, n (%) |
10 (27,0) |
21 (55,3) |
Kaplan-Meier-Schätzer: |
||
Median, in Tagen (95-%-KI) |
NB (NB; NB) |
453,0 (114,0; NB) |
Anteil krankheitsschub-freier Patienten nach 6 Monaten (95-%-KI) |
85,8 (69,2; 93,8) |
60,1 (42,7; 73,7) |
Anteil krankheitsschub-freier Patienten nach 12 Monaten (95-%-KI) |
76,7 (58,7; 87,6) |
54,3 (37,1; 68,7) |
Anteil krankheitsschub-freier Patienten nach 18 Monaten (95-%-KI) |
73,2 (54,6; 85,1) |
42,9 (26,7; 58,1) |
Hazard Ratio zu Placebo: Schätzer (95-%-KI) |
0,28 (0,13; 0,63) |
|
Stratifizierter p-Wert (Log-Rank-Test) |
<0,001** |
|
Die Analyse wurde mit allen randomisierten Patienten durchgeführt, die in Teil 2 mindestens eine Dosis des Studienarzneimittels erhielten. | ||
Im offenen Teil 1 erhielten alle Patienten Secukinumab bis Woche 12. In Woche 12 sprachen 83,7 %, 67,4 % bzw. 38,4 % der Kinder mit JIA-ACR-50, -70 bzw. -90 an (Abbildung 6). Der Eintritt der Wirkung von Secukinumab erfolgte bereits in Woche 1. In Woche 12 lag der JADAS-27-Score bei 4,64 (SD: 4,73) und die mittlere Veränderung des JADAS-27-Scores gegenüber dem Ausgangswert betrug -10,487 (SD: 7,23).
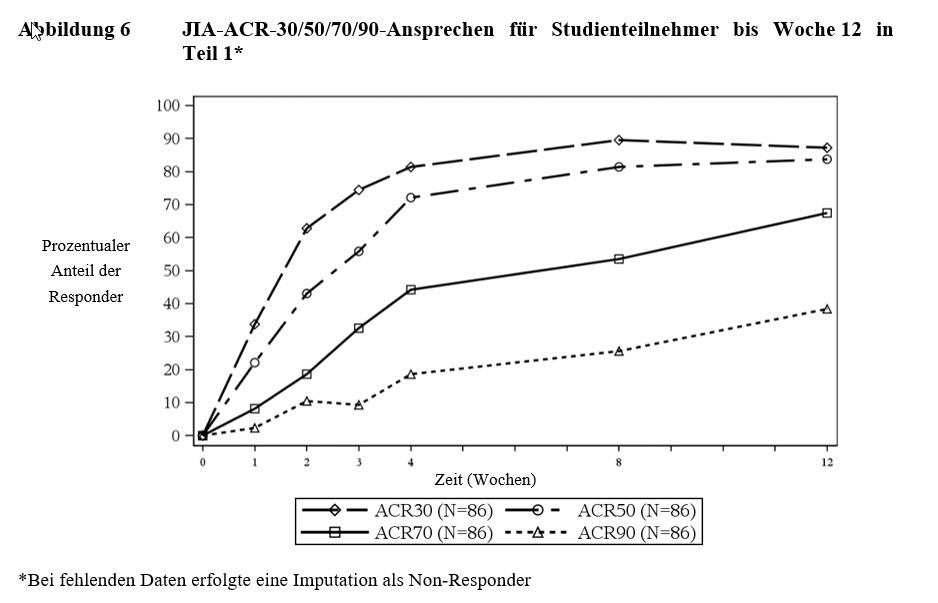
Die Daten in der Altersgruppe 2 bis <6 Jahre waren nicht aussagekräftig, da nur wenige Patienten unter 6 Jahren in die Studie eingeschlossen wurden.
Die Europäische Arzneimittel-Agentur hat für Cosentyx eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in der pädiatrischen Altersklasse von 0 Jahren bis unter 6 Jahren in der Indikation Plaque-Psoriasis und in der pädiatrischen Altersklasse von 0 Jahren bis unter 2 Jahre in der Indikation chronische idiopathische Arthritis gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Die Europäische Arzneimittel-Agentur hat eine Freistellung von der Verpflichtung zur Studiendurchführung mit Cosentyx in allen pädiatrischen Altersklassen für Polymyalgia rheumatica gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Die meisten pharmakokinetischen Eigenschaften, die bei Patienten mit Plaque-Psoriasis, Psoriasis-Arthritis, ankylosierender Spondylitis und Polymyalgia rheumatica beobachtet wurden, waren ähnlich.
Resorption
Bei gesunden Probanden wurden zwischen 2 und 14 Tagen nach einer subkutanen Einzeldosis von 300 mg in flüssiger Formulierung Spitzenkonzentrationen von Secukinumab im Serum von 43,2 ± 10,4 μg/ml erreicht.
Nach einer subkutanen Einzeldosis von entweder 150 mg oder 300 mg bei Patienten mit Plaque-Psoriasis wurden gemäß einer Analyse der Populationspharmakokinetik 5 bis 6 Tage nach Gabe Spitzenkonzentrationen von Secukinumab im Serum von 13,7 ± 4,8 µg/ml bzw. 27,3 ± 9,5 µg/ml erreicht.
Bei anfänglich wöchentlicher Anwendung im ersten Monat betrug gemäß einer Analyse der Populationspharmakokinetik die Zeit bis zum Erreichen der Spitzenkonzentration 31 bis 34 Tage.
In Datensimulationen betrugen die Spitzenkonzentrationen im Steady‑State (Cmax,ss) nach subkutaner Anwendung von 150 mg oder 300 mg 27,6 µg/ml bzw. 55,2 µg/ml. Die populationspharmakokinetische Analyse legt nahe, dass unter monatlichen Dosierungsregimes der Steady‑State nach 20 Wochen erreicht wird.
Verglichen mit der Exposition nach einer Einzeldosis zeigte die populationspharmakokinetische Analyse, dass Patienten nach wiederholten monatlichen Erhaltungsdosen einen 2‑fachen Anstieg der Spitzenkonzentrationen im Serum und der Fläche unter der Konzentrations-Zeit-Kurve (AUC) aufwiesen.
Eine populationspharmakokinetische Analyse zeigte, dass Secukinumab bei Patienten mit Plaque-Psoriasis mit einer mittleren absoluten Bioverfügbarkeit von 73 % resorbiert wurde. Über alle Studien hinweg wurden für die absolute Bioverfügbarkeit Werte im Bereich von 60 bis 77 % berechnet.
Die Bioverfügbarkeit von Secukinumab bei PsA-Patienten belief sich auf Grundlage des populationspharmakokinetischen Modells auf 85 %.
Bei Patienten mit Plaque-Psoriasis war die systemische Exposition mit Secukinumab nach einer einmaligen subkutanen Injektion von 300 mg Injektionslösung in einer Fertigspritze ähnlich wie die zuvor beobachtete Exposition nach zwei Injektionen von 150 mg.
Nach einer subkutanen Verabreichung von 300 mg in den Wochen 0, 1, 2, 3 und 4, gefolgt von 300 mg alle 2 Wochen, betrug der mittlere ± SD Steady‑State-Talspiegel von Secukinumab in Woche 16 etwa 55,1±26,7 µg/ml in der HS-Studie 1 bzw. 58,1±30,1 µg/ml in der HS-Studie 2.
Verteilung
Das mittlere Verteilungsvolumen während der terminalen Phase (Vz) nach Gabe einer intravenösen Einzeldosis bei Patienten mit Plaque-Psoriasis lag im Bereich von 7,10 bis 8,60 Liter, was auf eine begrenzte Verteilung von Secukinumab in periphere Kompartimente hindeutet.
Biotransformation
Der Großteil der IgG-Elimination erfolgt über intrazellulären Katabolismus nach einer Flüssigphasen- oder rezeptorvermittelten Endozytose.
Elimination
Die mittlere systemische Clearance (CL) nach Gabe einer intravenösen Einzeldosis bei Patienten mit Plaque-Psoriasis lag im Bereich von 0,13 bis 0,36 l/Tag. In einer Analyse der Populationspharmakokinetik betrug die mittlere systemische Clearance (CL) bei Patienten mit Plaque-Psoriasis 0,19 l/Tag. Das Geschlecht hatte keine Auswirkungen auf die CL. Die Clearance war dosis- und zeitunabhängig.
Die mittlere Eliminationshalbwertszeit bei Patienten mit Plaque-Psoriasis wurde auf Grundlage einer populationspharmakokinetischen Analyse auf 27 Tage geschätzt und lag über alle Psoriasis-Studien mit intravenöser Gabe hinweg in einem Bereich von 18 bis 46 Tagen.
In einer Analyse der Populationspharmakokinetik betrug die mittlere systemische CL bei Patienten mit Hidradenitis suppurativa 0,26 l/Tag nach der subkutanen Verabreichung von 300 mg in den Wochen 0, 1, 2, 3 und 4, gefolgt von 300 mg alle 2 Wochen.
Die mittlere Eliminationshalbwertszeit bei Patienten mit Hidradenitis suppurativa wurde auf Grundlage einer populationspharmakokinetischen Analyse auf 23 Tage geschätzt.
Linearität/Nicht-Linearität
Die Pharmakokinetik von Secukinumab nach Einzel- und Mehrfachgabe bei Patienten mit Plaque-Psoriasis wurde in mehreren Studien ermittelt, in denen intravenöse Dosen von 1 x 0,3 mg/kg bis 3 x 10 mg/kg und subkutane Dosen von 1 x 25 mg bis zu mehrfachen Dosen von 300 mg angewendet wurden. Die Exposition verhielt sich über alle Dosierungsregimes hinweg dosisproportional.
Besondere Patientengruppen
Ältere Patienten
Basierend auf einer populationspharmakokinetischen Analyse mit einer begrenzten Anzahl älterer Patienten (n=71 für Alter ≥65 Jahre und n=7 für Alter ≥75 Jahre) war die Clearance bei älteren Patienten mit der Clearance bei Patienten unter 65 Jahren vergleichbar.
Patienten mit eingeschränkter Nieren- oder Leberfunktion
Für Patienten mit eingeschränkter Nieren- oder Leberfunktion liegen keine pharmakokinetischen Daten vor. Die renale Elimination von intaktem Secukinumab, einem monoklonalen IgG-Antikörper, dürfte gering und von untergeordneter Bedeutung sein. IgGs werden hauptsächlich über den katabolen Stoffwechsel eliminiert, und es ist nicht zu erwarten, dass eine eingeschränkte Leberfunktion Einfluss auf die Clearance von Secukinumab hat.
Auswirkung des Gewichts auf die Pharmakokinetik
Clearance und Verteilungsvolumen von Secukinumab nehmen mit steigendem Körpergewicht zu.
Kinder und Jugendliche
Plaque-Psoriasis
In einem Pool der beiden pädiatrischen Studien wurde den Patienten mit mittelschwerer bis schwerer Plaque-Psoriasis (im Alter von 6 bis unter 18 Jahren) Secukinumab im für Kinder und Jugendliche empfohlenen Dosierungsschema verabreicht. In Woche 24 wiesen Patienten mit einem Körpergewicht von ≥25 und <50 kg eine mittlere ± SD Steady-State-Talkonzentration von 19,8 ± 6,96 µg/ml (n=24) nach der Gabe von 75 mg Secukinumab auf. Patienten mit einem Körpergewicht von ≥50 kg wiesen eine mittlere ± SD Talkonzentration von 27,3 ± 10,1 µg/ml (n=36) nach der Gabe von 150 mg Secukinumab auf. Die mittlere ± SD Steady-State-Talkonzentration bei Patienten mit einem Körpergewicht von <25 kg (n=8) betrug 32,6 ± 10,8 µg/ml in Woche 24 nach der Gabe der 75-mg-Dosis.
Juvenile idiopathische Arthritis
In einer pädiatrischen Studie wurde EAA- und JPsA-Patienten (im Alter von 2 bis unter 18 Jahren) Secukinumab in der empfohlenen pädiatrischen Dosierung verabreicht. In Woche 24 hatten Patienten mit einem Gewicht von <50 kg bzw. ≥50 kg eine mittlere ± SD Steady-State-Talkonzentration von 25,2 ± 5,45 µg/ml (n=10) bzw. 27,9 ± 9,57 µg/ml (n=19).
Basierend auf den konventionellen Studien zur Sicherheitspharmakologie, zur Toxizität bei wiederholter Gabe und zur Reproduktionstoxizität oder zur Gewebe-Kreuzreaktivität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen (Erwachsene oder Kinder und Jugendliche) erkennen.
Es wurden keine tierexperimentellen Studien zur Beurteilung des kanzerogenen Potenzials von Secukinumab durchgeführt.
Trehalose-Dihydrat
Histidin
Histidinhydrochlorid-Monohydrat
Methionin
Polysorbat 80
Wasser für Injektionszwecke
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
2 Jahre
Falls nötig, kann Cosentyx ungekühlt für einen einmaligen Zeitraum von bis zu 4 Tagen bei Raumtemperatur nicht über 30 °C gelagert werden.
Im Kühlschrank lagern (2 °C – 8 °C). Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Cosentyx 150 mg Injektionslösung in einer Fertigspritze
Cosentyx 150 mg Injektionslösung in einer Fertigspritze ist erhältlich in einer vorgefüllten 1‑ml‑Glasspritze mit einem Silikon‑beschichteten Brombutylkautschuk-Kolbenstopfen, einer eingesetzten Nadel (27 G x ½″) und einer starren Nadelschutzkappe aus Styrol-Butadien-Kautschuk, zusammengesetzt in einem automatischen Nadelschutz aus Polycarbonat.
Cosentyx 150 mg Injektionslösung in einer Fertigspritze ist in Einzelpackungen mit 1 oder 2 Fertigspritzen und in Bündelpackungen, die 6 (3 Packungen à 2) Fertigspritzen enthalten, erhältlich.
Cosentyx 300 mg Injektionslösung in einer Fertigspritze
Cosentyx 300 mg Injektionslösung in einer Fertigspritze ist erhältlich in einer vorgefüllten 2,25‑ml‑Glasspritze mit einem Silikon‑beschichteten Brombutylkautschuk-Kolbenstopfen, einer eingesetzten Nadel (27 G x ½″) und einer starren Nadelschutzkappe aus synthetischem Polyisopren-Kautschuk, zusammengesetzt in einem automatischen Nadelschutz aus Polycarbonat.
Cosentyx 300 mg Injektionslösung in einer Fertigspritze ist in Einzelpackungen mit 1 Fertigspritze und in Bündelpackungen, die 3 (3 Packungen à 1) Fertigspritzen enthalten, erhältlich.
Cosentyx 150 mg Injektionslösung im Fertigpen
Cosentyx 150 mg Injektionslösung im Fertigpen ist erhältlich in einer Fertigspritze zum Einmalgebrauch, die in einem im Querschnitt dreieckigen Pen mit durchsichtigem Sichtfenster und Etikett montiert ist. Die Fertigspritze innerhalb des Pens besteht aus einer 1‑ml‑Glasspritze mit einem Silikon‑beschichteten Brombutylkautschuk-Kolbenstopfen, einer eingesetzten Nadel (27 G x ½″) und einer starren Nadelschutzkappe aus Styrol-Butadien-Kautschuk.
Cosentyx 150 mg Injektionslösung im Fertigpen ist in Einzelpackungen mit 1 oder 2 Fertigpens und in Bündelpackungen, die 6 (3 Packungen à 2) Fertigpens enthalten, erhältlich.
Cosentyx 300 mg Injektionslösung im Fertigpen
Cosentyx 300 mg Injektionslösung im Fertigpen ist erhältlich in einer Fertigspritze zum Einmalgebrauch, die in einem im Querschnitt quadratischen Pen mit einem durchsichtigem Sichtfenster und einem Etikett montiert ist. Die Fertigspritze innerhalb des Pens besteht aus einer 2,25‑ml‑Glasspritze mit einem Silikon‑beschichteten Brombutylkautschuk-Kolbenstopfen, einer eingesetzten Nadel (27 G x ½″) und einer starren Nadelschutzkappe aus synthetischem Polyisopren-Kautschuk.
Cosentyx 300 mg Injektionslösung im Fertigpen ist in Einzelpackungen mit 1 Fertigpen und in Bündelpackungen, die 3 (3 Packungen à 1) Fertigpens enthalten, erhältlich.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
Cosentyx 150 mg Injektionslösung in einer Fertigspritze
Cosentyx 150 mg Injektionslösung steht in einer Fertigspritze zum Einmalgebrauch für die individuelle Anwendung zur Verfügung. Die Fertigspritze sollte 20 Minuten vor der Injektion aus dem Kühlschrank genommen werden, damit sie Raumtemperatur annehmen kann.
Cosentyx 300 mg Injektionslösung in einer Fertigspritze
Cosentyx 300 mg Injektionslösung steht in einer Fertigspritze zum Einmalgebrauch für die individuelle Anwendung zur Verfügung. Die Fertigspritze sollte 30‑45 Minuten vor der Injektion aus dem Kühlschrank genommen werden, damit sie Raumtemperatur annehmen kann.
Cosentyx 150 mg Injektionslösung im Fertigpen
Cosentyx 150 mg Injektionslösung steht in einem Fertigpen zum Einmalgebrauch für die individuelle Anwendung zur Verfügung. Der Fertigpen sollte 20 Minuten vor der Injektion aus dem Kühlschrank genommen werden, damit er Raumtemperatur annehmen kann.
Cosentyx 300 mg Injektionslösung im Fertigpen
Cosentyx 300 mg Injektionslösung steht in einem Fertigpen zum Einmalgebrauch für die individuelle Anwendung zur Verfügung. Der Fertigpen sollte 30‑45 Minuten vor der Injektion aus dem Kühlschrank genommen werden, damit er Raumtemperatur annehmen kann.
Vor der Anwendung wird empfohlen, die Fertigspritze oder den Fertigpen visuell zu prüfen. Die Flüssigkeit sollte klar sein. Ihre Farbe kann farblos bis gelblich sein. Es könnte ein Luftbläschen zu sehen sein, was normal ist. Nicht verwenden, wenn die Flüssigkeit deutlich sichtbare Partikel enthält, trübe erscheint oder eine eindeutig braune Färbung aufweist. Ausführliche Anwendungshinweise finden sich in der Packungsbeilage.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irland
Cosentyx 150 mg Injektionslösung in einer Fertigspritze
EU/1/14/980/002
EU/1/14/980/003
EU/1/14/980/006
Cosentyx 300 mg Injektionslösung in einer Fertigspritze
EU/1/14/980/008-009
Cosentyx 150 mg Injektionslösung im Fertigpen
EU/1/14/980/004
EU/1/14/980/005
EU/1/14/980/007
Cosentyx 300 mg Injektionslösung im Fertigpen
EU/1/14/980/010-011
Datum der Erteilung der Zulassung: 15. Januar 2015
Datum der letzten Verlängerung der Zulassung: 03. September 2019
Oktober 2026
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur
https://www.ema.europa.eu verfügbar.
Verschreibungspflichtig
Novartis Pharma GmbH
Sophie-Germain-Straße 10
90443 Nürnberg
Telefon: (09 11) 273-0
Medizinischer InfoService
Telefon: (09 11) 273-12 100
Telefax: (09 11) 273-12 160
E-Mail: infoservice.novartis@novartis.com
V012