


▼Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung. Dies ermöglicht eine schnelle Identifizierung neuer Erkenntnisse über die Sicherheit. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung zu melden. Hinweise zur Meldung von Nebenwirkungen, siehe Abschnitt 4.8.
Susvimo® 100 mg/ml Injektionslösung
Ein ml Lösung enthält 100 mg Ranibizumab*.
Jede Durchstechflasche enthält 39,5 mg Ranibizumab in 0,395 ml Lösung. Dies ergibt ein verwendbares Füllvolumen von 0,1 ml, das für die Abgabe einer Einzeldosis von 0,02 ml Lösung, die 2 mg Ranibizumab enthält, in das Contivue Augenimplantat erforderlich ist.
*Ranibizumab ist das Fragment eines humanisierten monoklonalen Antikörpers, das mithilfe rekombinanter Desoxyribonukleinsäure (DNA)-Standardtechnologie im Escherichia-coli-Expressionsvektor hergestellt wurde.
Sonstiger Bestandteil mit bekannter Wirkung
Jeweils 0,02 ml Lösung enthalten 0,002 mg Polysorbat 20.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
Injektionslösung (Injektion)
Klare bis leicht opaleszente, farblose bis leicht bräunliche Lösung.
Susvimo wird angewendet zur Behandlung von erwachsenen Patienten mit neovaskulärer (feuchter) altersbedingter Makuladegeneration (nAMD), bei denen durch ein vorheriges Ansprechen auf eine intravitreale Behandlung mit einem Inhibitor des vaskulären endothelialen Wachstumsfaktors (VEGF, vascular endothelial growth factor) eine Stabilisierung der Erkrankung erreicht wurde (siehe Abschnitt 4.2).
Susvimo ist ausschließlich zur kontinuierlichen Freisetzung in den Glaskörper über das Contivue Implantat bestimmt. Die Verfahren zur initialen Füllung und Implantation sowie das Verfahren zur Entfernung des Implantats sind in einem Operationssaal von einem Augenarzt durchzuführen, der über Erfahrung mit vitreoretinalen operativen Eingriffen verfügt und in dem Implantationsverfahren geschult ist. Das Refill-Verfahren (Verfahren zum Nachfüllen) für das Implantat ist unter streng aseptischen Bedingungen ambulant von einem Augenarzt durchzuführen, der in dem Refill-Verfahren für das Implantat geschult ist.
Patientenauswahl
Die Behandlung mit Susvimo wird eingeleitet, wenn durch eine intravitreale Anti-VEGF-Therapie eine Stabilisierung der Erkrankung erreicht ist, die vom behandelnden Arzt anhand anatomischer und/oder visueller Parameter bestätigt wurde.
Dosierung
Die empfohlene Dosis von Susvimo beträgt 2 mg (0,02 ml) verabreicht über das Contivue Implantat mittels Durchführung eines Refill-Verfahrens alle 24 Wochen (etwa alle 6 Monate).
Susvimo darf nicht durch andere Darreichungsformen von Ranibizumab ersetzt oder mit diesen gemischt werden.
Ergänzende Dosierung mit intravitrealer Ranibizumab-Injektion
Eine zusätzliche Behandlung mit einer intravitrealen Injektion von 0,5 mg (10 mg/ml) Ranibizumab kann bei klinischer Notwendigkeit – aufgrund einer signifikanten Abnahme oder Verringerung der Sehschärfe und/oder einer erheblichen Verschlechterung der anatomischen Parameter – am betroffenen Auge bei vorhandenem Contivue Implantat verabreicht werden, um das Risiko eines Sehverlusts zu verringern (siehe Abschnitt 5.1).
Beachten Sie die vollständige Fachinformation zur intravitrealen Injektion von 0,5 mg (10 mg/ml) Ranibizumab.
Behandlungsdauer
Die Dauer der Behandlung mit Susvimo ist vom Arzt festzulegen und richtet sich nach der Krankheitsaktivität, die anhand der Sehschärfe und/oder anatomischer Parameter beurteilt wird. Wenn nach Einschätzung des Arztes die visuellen und anatomischen Parameter darauf hindeuten, dass der Patient nicht mehr von einer Fortsetzung der Behandlung profitiert, können die Refills mit Susvimo abgebrochen werden. Das Contivue Implantat kann aus dem Auge entfernt werden, wenn dies vom Arzt als klinisch notwendig erachtet wird.
Entfernen und erneutes Einsetzen des Implantats
Das Entfernen des Implantats kann nach Ermessen des Arztes durchgeführt werden, wenn der Nutzen des Entfernens gegenüber den Risiken des Verfahrens überwiegt. Die Entscheidung sollte nach einem ausführlichen Gespräch zwischen Arzt und Patient über die okularen Risiken im Zusammenhang mit einer Entfernung des Implantats getroffen werden. Die Vorteile und Risiken des Verbleibs, des Entfernens oder des Entfernens und Ersetzens eines Implantats sind bisher nicht gut charakterisiert. Siehe Gebrauchsanweisung zum Entfernen des Implantats des Produktherstellers.
Unterbrechungen der Dosierung (Refill)
Anweisungen für Unterbrechungen der Dosierung (Refill) aufgrund von Nebenwirkungen finden Sie in Tabelle 1. Nach einer Unterbrechung darf ein Refill erst nach Abklingen der Nebenwirkung durchgeführt werden.
Tabelle 1 Unterbrechungen der Dosierung (Refill) aufgrund von Nebenwirkungen
Nebenwirkung |
Unterbrechung der Dosierung |
Intraokuläre Entzündung ≥ 2+ Zellen oder Schub |
Dosierung (Refill) aussetzen, bis die Nebenwirkung abgeklungen ist. |
Das Sehvermögen bedrohende Nebenwirkungen* | |
Lokale Infektion eines Auges | |
Infektiöse Endophthalmitis | |
Schwere systemische Infektion | |
Feststellung einer Schädigung des Implantats |
Dosierung (Refill) aussetzen und ein Entfernen des Implantats in Betracht ziehen, wenn eine sichtbare Schädigung festgestellt wird, welche die Funktion des Implantats beeinträchtigen oder das Auge dem Risiko von Komplikationen aussetzen könnte (z. B. Septumdislokation in den Implantatkörper [siehe Abschnitt 4.4]). Siehe Abschnitt 6.6 und die Gebrauchsanweisung des Herstellers zum Entfernen des Implantats. |
* Ereignisse gelten als das Sehvermögen bedrohend, wenn sie schwerwiegend sind und entweder mit einem unerklärlichen Sehverlust von ≥ 30 Buchstaben der bestkorrigierten Sehschärfe (BCVA, best-corrected visual acuity) einhergehen, der länger als eine Stunde anhält, eine operative Intervention erfordern, um einen dauerhaften Sehverlust zu verhindern, und/oder mit einer schweren intraokulären Entzündung verbunden sind.
Verspätete oder versäumte Dosis (Refill)
Wenn eine geplante Dosis (Refill) von Susvimo versäumt wurde, ist diese so bald wie möglich nachzuholen und der darauf folgende Refill 24 Wochen (etwa 6 Monate) danach durchzuführen.
Besondere Patientengruppen
Ältere Patienten
Bei Patienten im Alter von ≥ 65 Jahren ist keine Dosisanpassung erforderlich (siehe Abschnitte 5.1 und 5.2).
Patienten mit eingeschränkter Nierenfunktion
Bei Patienten mit Nierenfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Patienten mit eingeschränkter Leberfunktion
Bei Patienten mit Leberfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
Es gibt im Anwendungsgebiet neovaskuläre (feuchte) altersbedingte Makuladegeneration (nAMD) keinen relevanten Nutzen von Susvimo bei Kindern und Jugendlichen.
Art der Anwendung
Susvimo ist eine Einzeldosis-Durchstechflasche nur für die intravitreale Anwendung mit dem Contivue Implantat.
Zur Vermeidung von Medikationsfehlern ist es wichtig, die Produktkennzeichnung zu überprüfen, um sicherzustellen, dass es sich bei dem zubereiteten und verabreichten Arzneimittel um Susvimo handelt.
Susvimo ist vor der Anwendung visuell auf Partikel und Verfärbungen zu überprüfen (siehe Abschnitt 6.6).
Susvimo darf nur über das Contivue Implantat verabreicht werden (nicht als intravitreale Bolusinjektion).
Die Verfahren für die initiale Füllung und das Einsetzen des Implantats sowie für den Refill sollten gemäß den Standards der medizinischen Versorgung unter geeigneter Anästhesie und unter aseptischen Bedingungen durchgeführt werden, um das Risiko einer intraokulären Infektion zu minimieren.
Initiale Füllung und Implantation
Während der initialen Füllung und Implantation wird eine 1 ml Spritze mit Luer-Lock-Ansatz verwendet, um das gesamte Arzneimittel mit einer Transfernadel (nicht im Lieferumfang enthalten) aus der Durchstechflasche aufzuziehen. Anschließend wird die Luft aus der Spritze ausgestoßen und die Transfernadel entfernt. Die Nadel für die initiale Füllung (blaue Kappe) wird dann auf die Spritze aufgesetzt und unmittelbar vor dem Einsetzen des Implantats verwendet, um das Implantat mit 0,02 ml Susvimo (Ranibizumab) Injektionslösung zu befüllen. Sobald das Implantat befüllt ist, wird es durch die Pars plana in das Auge eingesetzt.
Refill-Verfahren für das Implantat
Das Contivue Implantat wird mit 0,02 ml Susvimo Austauschlösung (Ranibizumab) Injektionslösung über eine Verabreichung durch das Implantatseptum, das von der Bindehaut und der Tenon-Kapsel bedeckt ist, nachbefüllt. Mit einer 1 ml Spritze mit Luer-Lock-Ansatz wird das gesamte Arzneimittel mit einer Transfernadel (nicht im Lieferumfang enthalten) aus der Durchstechflasche aufgezogen. Anschließend wird die Luft aus der Spritze ausgestoßen und die Transfernadel entfernt. Die Refillnadel (durchsichtige Kappe) wird an der Spritze befestigt und der Kolben gedrückt, bis die gesamte Luft aus der Spritze entfernt ist und die Dosis auf 0,1 ml eingestellt ist. Die Refillnadel wird dann in das Implantat eingeführt, um den bestehenden Inhalt des Implantats durch Susvimo Austauschlösung (Ranibizumab) zu ersetzen.
Lesen und beachten Sie die Gebrauchsanweisungen des Herstellers für die initiale Füllung und Implantation, das Refill-Verfahren sowie die Entfernung des Implantats, bevor Sie das Contivue Implantat erstmals befüllen, implantieren, nachfüllen oder entfernen.
Anweisungen zur Vorbereitung vor der Verabreichung und zur Entsorgung finden Sie in Abschnitt 6.6.
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Bestehende okulare oder periokulare Infektionen oder entsprechender Verdacht.
Bestehende intraokuläre Entzündung.
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Schulungsmaterial
Alle Ärzte, die Susvimo voraussichtlich verschreiben werden, müssen sicherstellen, dass sie den Leitfaden für Ärzte erhalten haben und mit diesem vertraut sind. Die Ärzte müssen den Patienten den Nutzen und die Risiken der Susvimo Therapie erklären und diese mit ihnen besprechen sowie ihnen die Schulungsmaterialien für Patienten aushändigen.
Beidseitige Behandlung
In klinischen Studien erhielt die Mehrzahl der Patienten mit neovaskulärer (feuchter) altersbedingter Makuladegeneration (nAMD) im anderen Auge eine Behandlung mit einer intravitrealen Anti-VEGF-Injektion. Eine begrenzte Anzahl von Patienten erhielt auch im anderen Auge Susvimo. Aufgrund der bisher geringen Anzahl von Patienten, die eine beidseitige Behandlung mit Susvimo erhielten, sind die Sicherheit und Wirksamkeit von Susvimo bei Verabreichung in beide Augen noch nicht nachgewiesen.
Nebenwirkungen im Zusammenhang mit dem Implantat und den damit verbundenen Eingriffen/Verfahren
Das Implantat und/oder damit verbundene Eingriffe/Verfahren wurden mit Glaskörperblutung, Bindehautbläschen/Sickerkissenleckage, Bindehauterosion, Bindehautretraktion, Endophthalmitis, Netzhauteinriss und Netzhautablösung, traumatischer Katarakt, Dislokation des Produkts (Implantats), Septumdislokation und postoperativer intraokulärer Entzündung in Verbindung gebracht. Alle genannten Nebenwirkungen wurden während der klinischen Studien berichtet (siehe Abschnitt 4.8). Die Patienten sind anzuweisen, etwaige Anzeichen oder Symptome, die mit diesen Ereignissen in Zusammenhang stehen könnten, unverzüglich zu melden. In einigen Fällen können diese Ereignisse asymptomatisch auftreten. Das Implantat und das Gewebe über dem Implantat-Flansch sind nach der initialen Füllung und Implantation sowie nach darauffolgenden Refill-Verfahren sorgfältig zu untersuchen, um bei Bedarf eine frühzeitige medikamentöse oder operative Intervention zu ermöglichen.
Zur Minimierung der verfahrensbedingten Risiken ist eine strikte Einhaltung der Gebrauchsanweisungen des Herstellers für das Verfahren zur initialen Füllung und Implantation, das Refill-Verfahren und das Verfahren zur Entfernung des Implantats erforderlich.
Patienten sind anzuweisen, 30 Tage nach dem Einsetzen des Implantats und 7 Tage nach dem Refill keinen Druck auf das Auge auszuüben, das Auge nicht zu reiben und den Bereich des Auges, in dem sich das Implantat befindet, nicht zu berühren.
Nach dem Einsetzen oder der Entfernung des Implantats muss der Patient einen Augenschutz tragen und sollte angewiesen werden, den Augenschutz erst nach entsprechender Aufforderung durch den Arzt zu entfernen (siehe Abschnitt 4.7). Der Augenschutz ist nach der Operation mindestens 7 Nächte lang beim Schlafen zu tragen.
Glaskörperblutung
Eine Glaskörperblutung kann zu einem vorübergehenden Sehverlust führen. Bei einer nicht abheilenden Glaskörperblutung kann eine Vitrektomie erforderlich sein (siehe Abschnitt 4.2).
Patienten, die antithrombotische Arzneimittel (z. B. orale Antikoagulanzien, Acetylsalicylsäure, nichtsteroidale Antirheumatika) einnehmen, können ein erhöhtes Risiko für Glaskörperblutungen haben. Es wird empfohlen, antithrombotische Arzneimittel vor dem Einsetzen des Implantats vorübergehend abzusetzen.
Die Gebrauchsanweisungen des Herstellers sind genau einzuhalten (z. B. geeignete Laserablation der Pars plana, Kauterisation der Sklera), um das Risiko einer Glaskörperblutung zu minimieren.
Bindehautbläschen/Sickerkissenleckage
Ein Bindehautbläschen/eine Sickerkissenleckage ist eine verkapselte Erhebung der Bindehaut über dem Flansch des Implantats, die durch eine subkonjunktivale Verdickung oder Flüssigkeitsansammlung verursacht sein kann. Bindehautbläschen/Sickerkissenleckage können eine zusätzliche chirurgische und/oder medizinische Behandlung erfordern, um weitere Komplikationen zu vermeiden, insbesondere wenn das Implantat-Septum aufgrund des Bindehautbläschens/der Sickerkissenleckage nicht mehr identifizierbar ist.
Die Gebrauchsanweisungen des Herstellers sind genau einzuhalten (z. B. geeignete Länge des Skleraschnitts, korrekte Einbeziehung der Bindehaut und der Tenon-Kapsel beim Verschluss der Peritomie, korrekter Ansatz der Refillnadel während des Refill-Verfahrens), um das Risiko von Bindehautbläschen zu minimieren.
Bindehauterosion
Eine Bindehauterosion ist eine vollständige Zerstörung oder ein Durchbruch der Bindehaut im Bereich des Implantat-Flansches. Erosionen der Bindehaut können mit einem erhöhten Risiko für eine Endophthalmitis einhergehen, insbesondere bei Exposition des Implantats. Im Falle einer Erosion der Bindehaut mit oder ohne Exposition des Implantat-Flansches ist eine operative Intervention (z. B. Reparatur der Bindehaut/Tenon-Kapsel) durchzuführen.
Die Gebrauchsanweisungen des Herstellers sind genau einzuhalten, (z. B. angemessene Einbeziehung der Bindehaut und der Tenon-Kapsel beim Verschluss der Peritomie sowie die richtige Platzierung der Bindehautnähte, um Kontakt mit dem Rand des Implantats zu vermeiden), um das Risiko einer Bindehauterosion zu minimieren.
Bindehautretraktion
Eine Bindehautretraktion ist ein Zurückziehen oder eine Öffnung der limbalen und/oder radialen Peritomie. Bindehautretraktionen können mit einem erhöhten Risiko für eine Endophthalmitis einhergehen, insbesondere bei Exposition des Implantats. Im Falle einer Bindehautretraktion mit oder ohne Exposition des Implantat-Flansches ist eine operative Intervention (z. B. Reparatur der Bindehaut/Tenon-Kapsel) durchzuführen.
Die Gebrauchsanweisungen des Herstellers sind genau einzuhalten (z. B. geeignetes Vernähen der Konjunktiva und der Tenon-Kapsel am Limbus), um das Risiko einer Bindehautretraktion zu minimieren.
Endophthalmitis
Eine Endophthalmitis ist eine schwerwiegende Komplikation bei Operationen am Auge und erfordert eine umgehende Behandlung gemäß Behandlungsstandard, um das Risiko eines Sehverlusts zu verringern und die Heilungschancen zu maximieren. Die Inzidenz von Endophthalmitis nach Contivue-Verfahren betrug 1,6 % im Vergleich zu 0,6 % bei intravitrealen Injektionen von Ranibizumab in der ARCHWAY-Studie (siehe Abschnitt 4.8). Die Susvimo Dosis (Refill) ist bis nach dem Abheilen einer Endophthalmitis auszusetzen (siehe Abschnitt 4.2).
Vor einem Implantationsverfahren darf keine aktive oder vermutete okulare oder periokulare Infektion oder eine schwere systemische Infektion bestehen. Bei der Anwendung von Susvimo ist stets eine geeignete aseptische Technik zu verwenden.
Die Gebrauchsanweisungen des Herstellers sind genau einzuhalten (z. B. geeignete sterile Kontrollmaßnahmen während der Implantation bzw. bei Refill-Verfahren), um das Risiko einer Endophthalmitis zu minimieren (siehe Abschnitt 4.8).
Netzhauteinriss und Netzhautablösung
Ein Netzhauteinriss und eine Netzhautablösung können zu einem Verlust des Sehvermögens führen, wenn sie nicht umgehend chirurgisch behandelt werden (z. B. pneumatische Retinopexie, Vitrektomie oder Laserphotokoagulation). Die Susvimo Dosis (Refill) ist bis nach der Behandlung eines Netzhauteinrisses oder einer Netzhautablösung aussetzen (siehe Abschnitt 4.2).
Vor dem Einsetzen des Implantats in das Auge ist eine sorgfältige Beurteilung der Netzhautperipherie mit Skleraindentation durchzuführen und alle Bereiche mit Verdacht auf abnormale vitreoretinale Adhäsionen oder Netzhauteinrisse sind zu behandeln. Nach dem Einsetzen ist die Netzhautperipherie gemäß Behandlungsstandard zu untersuchen.
Die Gebrauchsanweisungen des Herstellers sind genau einzuhalten (z. B. geeignete Behandlung eines Glaskörperprolapses nach Pars-plana-Inzision), um das Risiko eines Netzhauteinrisses oder einer Netzhautablösung zu minimieren.
Dislokation des Medizinprodukts (Implantats)
Das Medizinprodukt (Implantat) kann in die Glaskörperhöhle dislozieren oder subluxieren oder sich außerhalb der Glaskörperhöhle in den subkonjunktivalen Raum oder über diesen hinaus verschieben. Eine Dislokation des Implantats erfordert eine dringende operative Intervention, wenn sie mit einem positiven Seidel-Test, einer Netzhautablösung, einer appositionellen Ablösung der Chorioidea, einer Bindehautöffnung mit Austreten von Glaskörperflüssigkeit und Implantatausstoßung (offener Bulbus) einhergeht oder wenn das dislozierte Implantat auf oder in der Nähe der Makula zu liegen kommt, um einen Sehverlust zu verhindern. Die Patienten sind anzuweisen, Aktivitäten mit hohem Risiko zu vermeiden, darunter das Drücken, Reiben oder Berühren des Auges an der Stelle, an der sich das Implantat befindet. Das Implantat ist gemäß Behandlungsstandard zu überwachen.
Die Gebrauchsanweisungen des Herstellers sind genau einzuhalten (z. B. geeignete Länge der skleralen Inzision, geeignete Ausrichtung auf die Pars plana während der Laserablation), um das Risiko einer Dislokation des Implantats zu minimieren.
Septumdislokation
In klinischen Studien wurde eine bestimmte Art der Beschädigung des Implantats gemeldet, bei der das Septum in den Implantatkörper hinein dislozierte. Vor und nach dem Refill-Verfahren ist daher eine Spaltlampenuntersuchung und/oder eine Ophthalmoskopie bei erweiterter Pupille durchzuführen, um das Implantat im Glaskörperraum durch die Pupille zu untersuchen und festzustellen, ob eine Septumdislokation vorliegt. Bei einer Septumdislokation ist die Behandlung mit Susvimo abzubrechen und eine Entfernung des Implantats in Betracht zu ziehen, sofern der Nutzen der Entfernung das Risiko überwiegt (siehe Abschnitt 4.2). Die Vorteile und Risiken des Verbleibs, des Entfernens oder des Entfernens und Ersetzens eines Implantats mit disloziertem Septum sind bisher nicht gut charakterisiert.
Die Gebrauchsanweisungen des Herstellers sind genau einzuhalten (z. B. ordnungsgemäßes Handhaben und Einführen der Refillnadel in das Septum [Verdrehen und/oder Rotation vermeiden]), um das Risiko einer Septumdislokation zu minimieren.
Intraokuläre Entzündung
Es besteht ein Risiko für intraokuläre Entzündungen nach Contivue-Verfahren (z. B. Implantation, Refill), welches denjenigen anderer intraokulärer Eingriffe entspricht. Die Mehrzahl der Ereignisse, die während klinischer Studien beobachtet wurden, trat in der ersten Woche nach einem Contivue Verfahren auf und klang innerhalb eines Monats ab. Perioperative entzündungshemmende Arzneimittel sind gemäß Behandlungsstandard und nach Ermessen des Arztes anzuwenden. Die Patienten sollten angewiesen werden, ihrem Arzt alle Anzeichen oder Symptome einer intraokulären Entzündung zu melden.
Überempfindlichkeit
Die Patienten sollten angewiesen werden, ihrem Arzt alle Anzeichen oder Symptome einer möglichen Überempfindlichkeit des Auges zu melden.
Systemische Wirkungen
Nach intravitrealer Injektion von VEGF-Inhibitoren oder bei einer Behandlung mit Susvimo wurden systemische unerwünschte Ereignisse einschließlich nicht-okulärer Hämorrhagien und arterieller thromboembolischer Ereignisse (ATE, arterial thromboembolic events) berichtet (siehe Abschnitt 4.8). Bis Woche 96 der klinischen Studie ARCHWAY kam es bei 12 Patienten (4,8 %) im Susvimo Arm und bei 4 Patienten (2,4 %) im Studien-Arm mit intravitrealer Verabreichung zu einem APTC(Anti-Platelet Trialists' Collaboration)-Ereignis, typischerweise bei Vorliegen vorbestehender Komorbiditäten.
Sonstiges
Da das Implantat Titan enthält, sind Magnetresonanztomographien (MRT) unter besonderen Bedingungen durchzuführen. Daher ist es wichtig, dass die Patienten informiert werden und einen Implantationsausweis erhalten, den sie stets bei sich tragen und dem medizinischen Fachpersonal vorlegen, falls eine MRT-Untersuchung erforderlich wird. Die Gebrauchsanweisungen des Herstellers für das Verfahren zur initialen Füllung und Implantation enthalten die Bedingungen für die sichere Durchführung einer MRT-Untersuchung bei Patienten mit dem implantierten Produkt.
Informationen über sonstige Bestandteile
Dieses Arzneimittel enthält 0,002 mg Polysorbat 20 pro Dosis mit 0,02 ml. Polysorbate können allergische Reaktionen hervorrufen. Patienten müssen angewiesen werden, ihren Arzt zu informieren, wenn bei ihnen Allergien bekannt sind.
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt.
Die gleichzeitige Anwendung einer photodynamischen Therapie (PDT) mit Verteporfin und Susvimo wurde nicht untersucht.
Frauen im gebärfähigen Alter und Empfängnisverhütung
Frauen im gebärfähigen Alter müssen während der Behandlung und für 12 Monate nach der letzten Dosis (Refill) Susvimo eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Es liegen keine Daten zur Anwendung von Ranibizumab bei Schwangeren vor.
Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt. Eine Studie an trächtigen Cynomolgus-Affen, die intravitreales Ranibizumab erhielten, führte zu Skelettanomalien beim Fetus (siehe Abschnitt 5.3).
Die systemische Exposition gegenüber Ranibizumab ist nach der Anwendung über das Contivue Implantat gering, aber aufgrund seines Wirkmechanismus muss Susvimo als potenziell teratogen und embryo-/fetotoxisch angesehen werden. Deshalb darf Susvimo während der Schwangerschaft nicht angewendet werden, es sei denn, der erwartete Nutzen überwiegt das potenzielle Risiko für den Fetus. Bei Frauen, die schwanger werden möchten und mit Susvimo behandelt wurden, wird empfohlen, das Implantat mit konservierungsmittelfreier Natriumchloridlösung zu spülen und nach der Spülung des Implantats mindestens 3 Monate bis zu einer möglichen Schwangerschaft abzuwarten.
Stillzeit
Basierend auf sehr begrenzten Daten könnte Ranibizumab in geringen Mengen in die Muttermilch übergehen. Die Wirkung von Ranibizumab auf gestillte Neugeborene/Säuglinge ist nicht bekannt. Es wird nicht empfohlen, während der Anwendung von Susvimo zu stillen.
Fertilität
Es liegen keine Daten zur Fertilität vor. Aufgrund des Anti-VEGF-Wirkmechanismus von Ranibizumab könnte die Behandlung mit Susvimo ein Risiko für die Reproduktionsfähigkeit darstellen (siehe Abschnitt 5.3).
Susvimo, Contivue, implantatbezogene Verfahren und damit verbundene Untersuchungen haben einen mäßigen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Nach dem Einsetzen des Implantats, dem Refill-Verfahren, der Entfernung des Implantats und den damit verbundenen Augenuntersuchungen kann es zu einer vorübergehenden Beeinträchtigung des Sehvermögens kommen (siehe Abschnitt 4.8). Patienten sollen so lange kein Fahrzeug führen oder Maschinen bedienen, bis der Augenschutz, der nach dem Einsetzen oder Entfernen des Implantats verwendet wird, abgenommen werden kann und das Sehvermögen wiederhergestellt ist (siehe Abschnitt 4.4).
Zusammenfassung des Sicherheitsprofils
Sicherheitsprofil von Susvimo
Das Sicherheitsprofil umfasst Nebenwirkungen im Zusammenhang mit Susvimo, Contivue, der initialen Füllung und Implantation, dem Refill-Verfahren sowie dem Verfahren zur Entfernung des Implantats.
Die häufigsten Nebenwirkungen insgesamt waren Bindehautblutung (72,1 %), Bindehauthyperämie (25,6 %), Iritis (25 %), Augenschmerzen (20,6 %), Katarakt (19,1 %), Bindehautbläschen/Sickerkissenleckage (14,9 %), Mouches volantes (13,5 %) und Kopfschmerzen (11,6 %).
Die häufigsten Nebenwirkungen in der postoperativen Phase (innerhalb von 37 Tagen nach der ersten Implantation) waren Bindehautblutung (65,9 %), Bindehauthyperämie (21,5 %), Iritis (20,8 %) und Augenschmerzen (12 %).
Die häufigsten schwerwiegenden Nebenwirkungen insgesamt waren Septumdislokation (10,1 %), Bindehauterosion (5,2 %), Endophthalmitis (2,6 %), Dislokation des Implantats (1,9 %), Bindehautretraktion (1,9 %), Bindehautbläschen/Sickerkissenleckage (1,7 %), Katarakt (1,4 %) und Netzhautablösung (1,2 %).
Nebenwirkungen, die zur Entfernung des Implantats führten, waren Septumdislokation (5 %), Bindehauterosion (1,6 %), Bindehautretraktion (1,2 %), Endophthalmitis (1 %) und Dislokation des Implantats (0,9 %).
Sicherheitsprofil von intravitrealen Ranibizumab-Injektionen
Im Studienarm mit intravitrealer Injektion der klinischen Studie GR40548 (ARCHWAY) (siehe Abschnitt 5.1) waren die unerwünschten Ereignisse im Studienauge mit der höchsten Inzidenz Bindehautblutung (13,8 %), Glaskörperablösung (8,4 %), Augenschmerzen (7,8 %), trockenes Auge (5,4 %), verschwommenes Sehen (5,4 %) und Augenreizung (5,4 %).
Nicht-okulare unerwünschte Ereignisse mit der höchsten Inzidenz im Studienarm mit intravitrealer Injektion der klinischen Studie ARCHWAY waren Nasopharyngitis (15 %), Sturz (9 %), Harnwegsinfektion (8,4 %), Arthralgie (6,6 %) und Bronchitis (6 %). Zu den weiteren beobachteten nicht-okulären unerwünschten Ereignissen gehörten allergische Reaktionen* (Hautausschlag [1,8 %], Pruritus [0,6 %]) (2,4 %), Anämie (1,8 %), Überempfindlichkeit (1,8 %), Husten (1,8 %) und Angst (1,2 %).
* Aus den für allergische Reaktionen analysierten Daten wurden keine Ereignisse für Urtikaria oder Erythem ermittelt.
Tabellarische Auflistung der Nebenwirkungen
Das Sicherheitsprofil von Susvimo wurde in klinischen Studien bei 577 Patienten mit nAMD untersucht. Die mediane Behandlungsdauer betrug 244 Wochen (Bereich: 1–385 Wochen). Die mediane Anzahl der Eingriffe/Verfahren, einschließlich initialer Füllungen und Refills, betrug 10 (Bereich: 1–21).
Nebenwirkungen aus klinischen Studien (Tabelle 2) sind nach MedDRA-Systemorganklasse aufgeführt. Die entsprechenden Häufigkeitskategorien der einzelnen Nebenwirkungen sind wie folgt definiert: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 2 Nebenwirkungen, die in klinischen Studien bei mit Susvimo behandelten Patienten auftraten
MedDRA-Systemorganklasse |
Nebenwirkung |
Augenerkrankungen | |
Sehr häufig |
Iritis1 |
Häufig |
Endophthalmitis |
Gelegentlich |
Netzhauteinriss |
Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | |
Sehr häufig |
Kopfschmerzen |
Häufig |
Erbrechen |
Produktprobleme | |
Sehr häufig |
Septumdislokation9 |
Häufig |
Dislokation des Implantats |
1 Iritis: umfasst Iritis, Vorderkammerflackern und Zellen in der vorderen Augenkammer.
2 Bindehautbläschen/Sickerkissenleckage: umfasst Bindehautbläschen, Sickerkissenleckage, Bindehautzyste und Zyste an der Implantatstelle.
3 Katarakt: umfasst Katarakt, Kernstar, Katarakt kortikal, Katarakt subkapsulär und Katarakt traumatisch.
4 Netzhautablösung: umfasst Netzhautablösung, rhegmatogene Netzhautablösung und traktive Netzhautablösung.
5 Hornhautabschürfung: umfasst Hornhautabschürfung und Färbung der Hornhaut mit Lebendfarbstoff nachweisbar.
6 Erkrankung der Kornea: umfasst Erkrankung der Kornea und Erkrankung des Hornhautendothels.
7 Beschwerden an der Verabreichungsstelle: gemeldet als Reizung an der Refill-Stelle – Beschwerden.
8 Trübung des Medizinproduktmaterials: gemeldet als Trübungen unbekannter Ätiologie innerhalb des Implantats.
9 Septumdislokation: eine bestimmte Art der Beschädigung des Implantats, bei der das Septum in den Implantatkörper hinein disloziert. Die Inzidenz von Septumdislokation wurde anhand der Daten von Patienten berechnet, denen im Rahmen der klinischen Studien zu Susvimo ein Implantat eingesetzt wurde.
Beschreibung ausgewählter Nebenwirkungen
Glaskörperblutung
Insgesamt kam es bei 7,5 % (43/577) der Patienten im Susvimo Arm zu Glaskörperblutungen im Studienauge. Bei der Mehrzahl der betroffenen Patienten (31/43) kam es zu Grad 1 (≤ 15 Buchstaben BCVA-Verlust gegenüber dem vorherigen Besuchstermin) oder Grad 2 (16–30 Buchstaben BCVA-Verlust gegenüber dem vorherigen Besuchstermin) Ereignissen. Bei jeweils 10 Patienten bzw. 2 Patienten kam es zu einem Grad 3 (> 30 Buchstaben BCVA-Verlust gegenüber dem vorherigen Besuchstermin) bzw. einem Grad 4 Ereignis. Von den 43 betroffenen Patienten bildeten sich die Ereignisse bei 40 Patienten vollständig zurück. Bei 1 Patienten kam es zu einer Rückbildung mit Folgeerscheinungen, bei 1 Patienten war das Ereignis in Rückbildung begriffen und bei 2 Patienten persistierten die Ereignisse. Bei 34 von 43 Patienten bildeten sich die Ereignisse ohne medizinische oder chirurgische Intervention spontan zurück. Bei 4 Patienten war eine Vitrektomie erforderlich.
In der postoperativen Phase kam es bei 4,5 % (26/577) der Patienten zu Glaskörperblutungen. Diese Ereignisse wurden bei allen 26 Patienten dem Implantationsverfahren zugeschrieben, wobei bei 7 Patienten zusätzliche Faktoren eine Rolle spielten. Bei den 26 betroffenen Patienten traten 14 Grad 1 Ereignisse, 5 Grad 2 Ereignisse, 6 Grad 3 Ereignisse und ein Grad 4 Ereignis auf. Alle Ereignisse klangen ab.
Bei keinem Patienten wurde die Behandlung mit Susvimo aufgrund einer Glaskörperblutung abgebrochen oder das Implantat entfernt.
Bindehautbläschen/Sickerkissenleckage
Insgesamt kam es bei 14,9 % (86/577) der Patienten im Susvimo Arm zu Bindehautbläschen/Sickerkissenleckage im Studienauge, wobei 5 % (29/577) der Ereignisse während der postoperativen Phase auftraten. Bei der Mehrzahl der betroffenen Patienten kam es zu leichten (72/86) oder mittelschweren Ereignissen (10/86), bei 4 Patienten kam es zu schweren Ereignissen. Von den 86 betroffenen Patienten bildeten sich die Ereignisse bei 78 Patienten vollständig zurück. Bei 1 Patienten kam es zu einer Rückbildung mit Folgeerscheinungen, und bei 13 Patienten bestanden die Ereignisse fort. Insgesamt kam es bei 8/86 Patienten zu einem Ereignis, das einen operativen Eingriff erforderte.
Bindehauterosion
Insgesamt kam es bei 8,7 % (50/577) der Patienten im Susvimo Arm zu einer Bindehauterosion im Studienauge, 0,3 % (2/577) dieser Ereignisse traten in der postoperativen Phase auf. Bei der Mehrzahl der betroffenen Patienten traten leichte (16/50) oder mittelschwere (23/50) Ereignisse und bei 11 Patienten schwere Ereignisse auf. Bei 47 Patienten war aufgrund einer Bindehauterosion ein operativer Eingriff erforderlich. Von den 50 betroffenen Patienten bildeten sich die Ereignisse bei 49 Patienten vollständig zurück, während sie bei 2 Patienten fortbestanden. Bei 7 von 50 Patienten führte eine Bindehauterosion zum Abbruch der Behandlung mit Susvimo. Ein Entfernen des Implantats war bei 8 von 50 Patienten aufgrund einer Bindehauterosion erforderlich, wobei 2 Patienten zusätzliche beitragende Faktoren aufwiesen.
Bindehautretraktion
Insgesamt kam es bei 3,5 % (20/577) der Patienten im Susvimo Arm zu einer Bindehautretraktion im Studienauge, wobei bei 0,7 % (4/577) der Patienten solche Ereignisse in der postoperativen Phase auftraten. Bei der Mehrzahl der betroffenen Patienten kam es zu leichten (9/20) oder mittelschweren (9/20) Ereignissen und bei 2 Patienten zu einem schweren Ereignis. Bei 14 Patienten war aufgrund einer Bindehautretraktion ein operativer Eingriff erforderlich. Bei allen 20 betroffenen Patienten klangen die Ereignisse ab. 6 von 20 Patienten brachen die Behandlung mit Susvimo aufgrund einer Bindehautretraktion ab. Bei 6 von 20 Patienten war ein Entfernen des Implantats aufgrund einer Bindehautretraktion erforderlich, wobei bei einem Patienten zusätzliche Faktoren eine Rolle spielten.
Endophthalmitis
Insgesamt kam es bei 2,8 % (16/577) der Patienten im Susvimo Arm zu einer Endophthalmitis im Studienauge. Von den betroffenen Patienten traten bei 4 Patienten jeweils ein mittelschweres und bei 12 Patienten ein schweres Ereignis auf. Von diesen Patienten traten bei 8/16 vorhergehende oder gleichzeitig bestehende Ereignisse einer Bindehautretraktion oder Bindehauterosion auf. Bei 12 Patienten war aufgrund eines Endophthalmitis-Ereignisses ein operativer Eingriff erforderlich. Von den 16 betroffenen Patienten klangen die Ereignisse bei 14 Patienten vollständig ab, bei 2 Patienten klangen sie mit Folgeerscheinungen ab und bei einem Patienten klang das Ereignis nicht ab. 8 von 16 Patienten brachen die Behandlung mit Susvimo aufgrund einer Endophthalmitis ab. Bei 8 von 16 Patienten war aufgrund einer Endophthalmitis ein Entfernen des Implantats erforderlich, wobei bei einem Patienten zusätzliche Faktoren eine Rolle spielten.
Während der Vergleichsphase der klinischen Studie ARCHWAY betrug die Inzidenz von Endophthalmitis im Susvimo Arm 1,6 % (4/248) im Vergleich zu 0,6 % (1/167) im Arm mit intravitrealem Ranibizumab. In klinischen Studien umfasste die Behandlung der Endophthalmitis zusätzlich zur Standardtherapie eine Spülung des Implantatinhalts mit 100 µl Vancomycin (1,0 mg/0,1 ml), mit oder ohne vorherige Spülung mit einer konservierungsmittelfreien Natriumchloridlösung.
Netzhauteinriss und Netzhautablösung
Insgesamt kam es bei 0,7 % (4/577) der Patienten im Susvimo Arm zu einem Netzhauteinriss im Studienauge, wobei dieses Ereignis (leicht) bei 0,2 % (1/577) Patienten in der postoperativen Phase auftrat. Die Ereignisse bei den 4 betroffenen Patienten waren leicht (2 Patienten) und mittelschwer (2 Patienten). Bei 2 Patienten bildeten sich die Ereignisse zurück. Bei 2 Patienten traten Ereignisse auf, die sich nicht zurückbildeten.
Insgesamt kam es bei 1,6 % (9/577) der Patienten im Susvimo Arm zu einer Netzhautablösung im Studienauge. Bei 0,3 % (2/577) der Patienten traten diese Ereignisse in der postoperativen Phase auf. Bei allen 9 Patienten mit Netzhautablösung kam es zu schweren Ereignissen, die mit einem operativen Eingriff behandelt wurden. Von den 9 betroffenen Patienten bildeten sich die Ereignisse bei 7 Patienten vollständig zurück. Bei einem Patienten kam es zu einer Rückbildung mit Folgeerscheinungen, bei einem Patienten persistierte das Ereignis und bei einem Patienten war es im Abklingen begriffen. Bei 1 von 9 Patienten war aufgrund einer Netzhautablösung ein Entfernen des Implantats erforderlich. Dieser Patient brach die Behandlung mit Susvimo ab.
Dislokation des Medizinprodukts (Implantats)
Insgesamt kam es bei 2,4 % (14/577) der Patienten im Susvimo Arm zu einer Dislokation des Medizinprodukts im Studienauge. Bei der Mehrzahl der betroffenen Patienten traten leichte (3/14) oder mittelschwere (6/14) Ereignisse auf, und bei 5 Patienten kam es zu schweren Ereignissen. Bei 13 Patienten, einschließlich aller schweren Fälle, war aufgrund eines Ereignisses bezüglich der Position des Medizinprodukts ein operativer Eingriff erforderlich. Von den 14 betroffenen Patienten traten bei 13 Patienten jeweils ein Ereignis auf, das sich zurückbildete. Bei einem Patienten hatte sich das Ereignis nicht zurückgebildet. 8 von 14 Patienten brachen die Behandlung mit Susvimo ab, und das Implantat musste bei 9 von 14 Patienten aufgrund einer Dislokation entfernt werden.
Arterielle thromboembolische Ereignisse
Arterielle thromboembolische Ereignisse (ATEs) sind unerwünschte Ereignisse, die möglicherweise mit einer systemischen VEGF-Hemmung in Zusammenhang stehen. Bis Woche 96 der klinischen Studie ARCHWAY kam es bei 12 Patienten (4,8 %) im Susvimo-Arm und bei 4 Patienten (2,4 %) im intravitrealen Arm zu einem APTC-Ereignis, typischerweise bei Vorliegen bereits bestehender Begleiterkrankungen.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem
Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel
Paul-Ehrlich-Institut
Paul-Ehrlich-Str. 51‑59
63225 Langen
Tel: +49 6103 77 0
Fax: +49 6103 77 1234
Website: www.pei.de
anzuzeigen.
Ranibizumab-Dosen von bis zu 2 mg wurden als intravitreale Injektion verabreicht. Die bei der intravitrealen Dosis von 2 mg beobachteten unerwünschten Arzneimittelwirkungen entsprachen denen, die in klinischen Studien für die intravitreale Dosis von 0,5 mg Ranibizumab berichtet wurden.
Pharmakotherapeutische Gruppe: Ophthalmika, antineovaskuläre Mittel, ATC-Code: S01LA04
Wirkmechanismus
Ranibizumab ist das Fragment eines humanisierten rekombinanten monoklonalen Antikörpers, das gegen den humanen vaskulären endothelialen Wachstumsfaktor A (VEGF-A) gerichtet ist. Es bindet mit hoher Affinität an VEGF-A-Isoformen (wie VEGF110, VEGF121 und VEGF165) und verhindert so, dass VEGF-A an seine Rezeptoren VEGFR-1 und VEGFR-2 bindet.
Die Bindung von VEGF-A an seine Rezeptoren führt zu Endothelzellproliferation und Neovaskularisation sowie vaskulärer Leckage, die zum Fortschreiten der neovaskulären Form der altersbedingten Makuladegeneration beitragen.
Immunogenität
Wie bei allen therapeutischen Proteinen besteht die Möglichkeit einer Immunantwort auf Susvimo. Vor der Behandlung mit Susvimo wurden 2,1 % (5/ 243) der Patienten mit nAMD positiv auf Antikörper gegen Ranibizumab getestet. Nach der Behandlung mit Susvimo wurden 13,4 % (33/ 247) der Patienten positiv auf Antikörper gegen Ranibizumab getestet.
Bei Patienten, die in klinischen Studien positiv auf Antikörper gegen Ranibizumab getestet wurden, wurden keine klinisch bedeutsamen Unterschiede in der Pharmakokinetik, Wirksamkeit oder Sicherheit beobachtet.
Klinische Wirksamkeit und Sicherheit
Die klinische Wirksamkeit und Sicherheit von Susvimo wurde in einer randomisierten Open-Label-Studie mit aktiver Wirkstoffkontrolle und verblindeter Bewertung des Visus (GR40548 [ARCHWAY]) bei Patienten mit nAMD untersucht. Insgesamt wurden 415 Patienten (248 im Susvimo Arm und 167 im Arm mit intravitrealem Ranibizumab) in die Studie aufgenommen und behandelt.
Bei den Patienten wurde innerhalb von 9 Monaten vor dem Screening eine makuläre Neovaskularisation der Aderhaut (CNV, choroidal neovascularization) jeglicher Art im Zusammenhang mit nAMD diagnostiziert, und sie hatten innerhalb der 6 Monate vor dem Screening ≥ 3 Dosen intravitrealer Anti-VEGF-Wirkstoffe am Studienauge erhalten. Beim Screening-Termin erhielten die Patienten eine zusätzliche intravitreale Injektion von 0,5 mg Ranibizumab, wenn sie in den vorhergehenden 6 Monaten nur 3 Dosen intravitrealer Anti-VEGF-Wirkstoffe erhalten hatten und/oder wenn die letzte vor dem Screening erhaltene Behandlung nicht 0,5 mg Ranibizumab gewesen war. Bei jedem Patienten zeigte sich ein Ansprechen auf intravitreale Anti-VEGF-Wirkstoffe, definiert als: allgemeine Abnahme der nAMD-Krankheitsaktivität, festgestellt mittels optischer Kohärenztomographie im Spektralbereich (SD-OCT, spectral-domain optical coherence tomography), sowie stabiles oder verbessertes Sehvermögen.
Die Patienten wurden im Verhältnis 3:2 randomisiert und erhielten entweder alle 24 Wochen eine kontinuierliche Abgabe von Susvimo über das Implantat oder alle 4 Wochen eine intravitreale Injektion von 0,5 mg Ranibizumab. Für Patienten, die dem Susvimo Arm zugewiesen wurden, stand in den Wochen 16, 20, 40, 44, 64, 68, 88 und 92 eine ergänzende Behandlung mit intravitrealen Ranibizumab-Injektionen in einer Dosierung von 0,5 mg zur Verfügung, sofern eines der folgenden Kriterien erfüllt war und dies auf die Krankheitsaktivität der nAMD zurückzuführen war: ein Verlust von 15 Buchstaben nach dem Early Treatment Diabetic Retinopathy Study (ETDRS)-Standard gegenüber dem besten im Rahmen der Studie erfassten BCVA-Wert, eine Zunahme um 150 Mikrometer gegenüber der niedrigsten zentralen Subfield-Dicke (CST, central subfield thickness) im Rahmen der Studie oder ein Verlust von 10 Buchstaben gegenüber dem höchsten BCVA-Wert in Verbindung mit einer Zunahme um 100 Mikrometer gegenüber dem niedrigsten CST-Wert.
Die demografischen Ausgangsdaten waren über die Behandlungsgruppen hinweg im Allgemeinen ausgeglichen. 43 von 415 (10,4 %) Patienten waren jünger als 65 Jahre, und das mittlere (SD) Alter betrug 75 (7,91) Jahre. Die Mehrheit der Patienten war weiblich (59 %). Der mittlere (SD) BCVA-Wert zu Studienbeginn betrug 74,8 (10,4) Buchstaben.
Vor Beginn der Studienbehandlung wurden den Patienten im Susvimo Arm und im Arm mit intravitrealem Ranibizumab im Studienauge im Median 4 Dosen intravitrealer Anti-VEGF-Wirkstoffe verabreicht. Die mittlere [SD] Veränderung der Sehschärfe im Studienauge vom Zeitpunkt der Diagnose einer nAMD bis zum Studienbeginn betrug 11,3 [13,8] Buchstaben. Von den Patienten, die im Susvimo Arm im Hinblick auf eine mögliche Zusatzbehandlung untersucht wurden, erhielten 98,4 %, 94,6 %, 94,8 % bzw. 94,7 % im ersten, zweiten, dritten und vierten Behandlungsintervall keine Zusatzbehandlung. Über alle vier Behandlungsintervalle hinweg erhielten 31 von 246 Patienten (12,6 %) eine Zusatzbehandlung. 215 von 246 Patienten (87,4 %) erhielten keine Zusatzbehandlung. Von den genannten 31 Patienten erhielten 18 Patienten (58,1 %) nur jeweils eine Zusatzbehandlung.
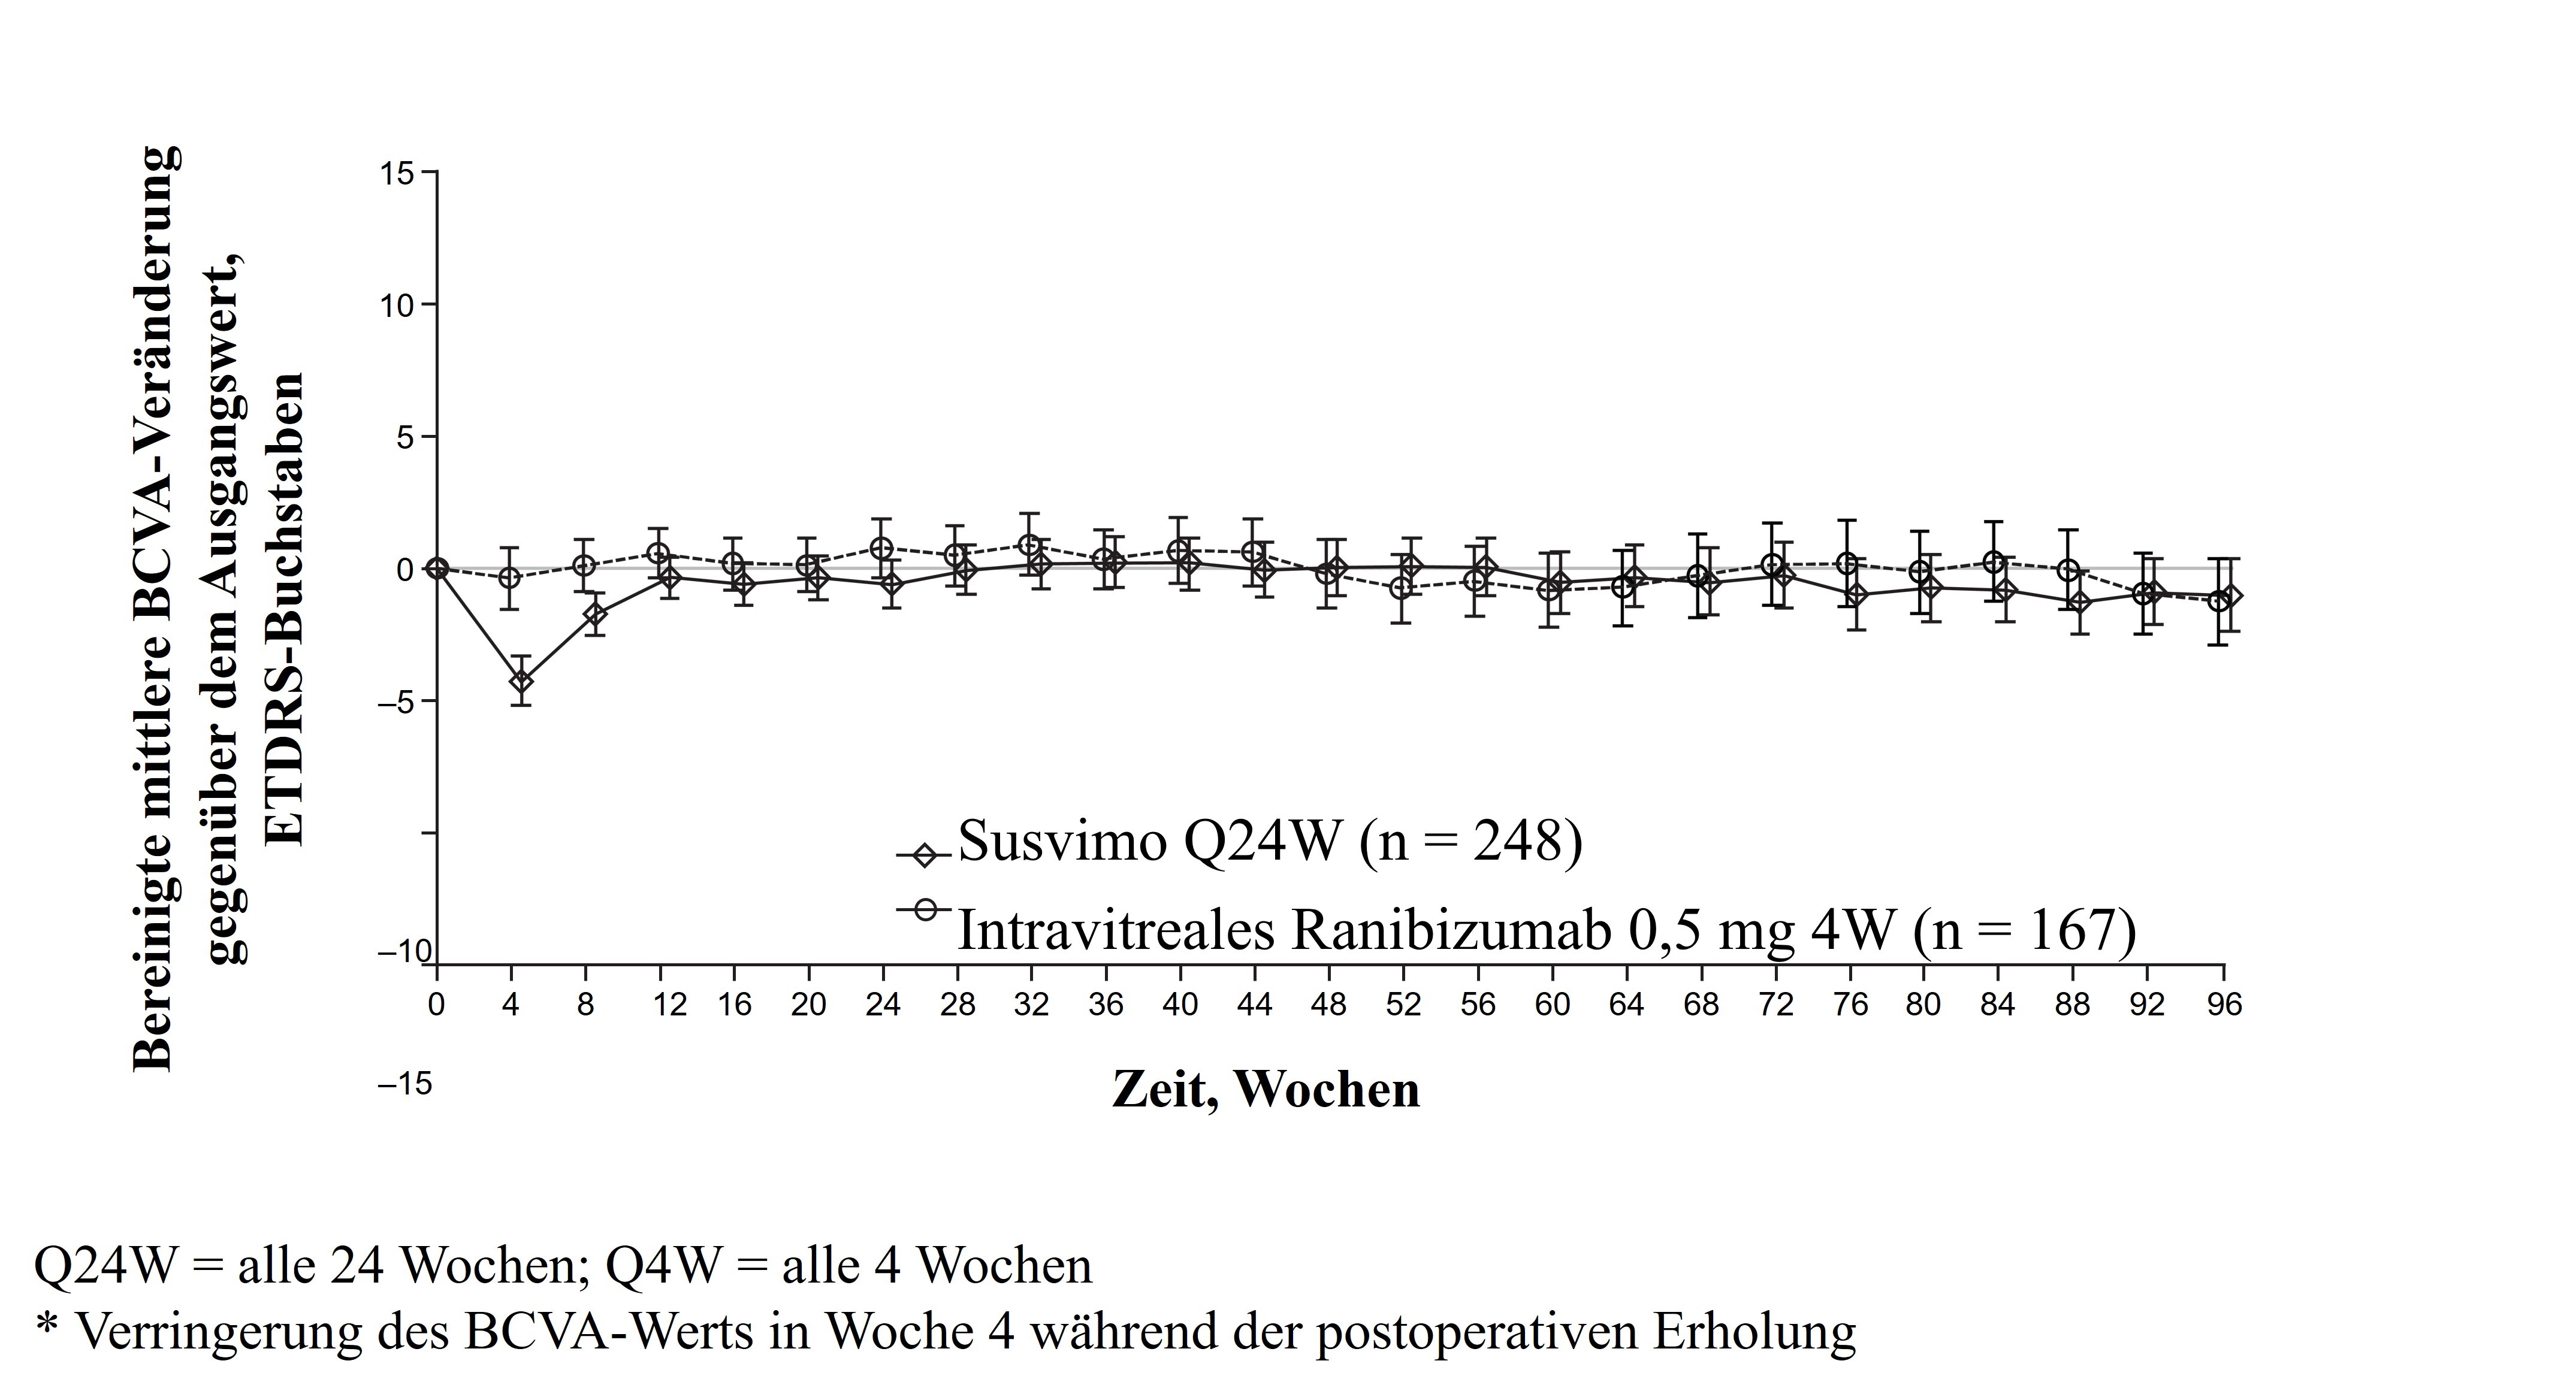
Die Bewertung des primären Wirksamkeitsendpunkts, d. h. der Veränderung des BCVA-Werts gegenüber dem Ausgangswert, gemittelt über Woche 36 und Woche 40, zeigte, dass Susvimo zu den alle 4 Wochen verabreichten intravitrealen Injektionen mit Ranibizumab gleichwertig ist. Detaillierte Wirksamkeitsergebnisse sind in Tabelle 3 und Abbildung 1 dargestellt.
Tabelle 3 Ergebnisse zur Sehschärfe der ARCHWAY-Studie
Messgröße für das Ergebnis* |
Susvimo 100 mg/ml |
Intravitreales Ranibizumab 0,5 mg |
Differenz |
Korrigierte mittlere Veränderung des BCVA-Werts gegenüber dem Ausgangswert, gemittelt über Woche 36 und 40 |
0,2 |
0,5 |
-0,3 (-1,7; 1,1) |
Korrigierte mittlere Veränderung des BCVA-Werts gegenüber dem Ausgangswert, gemittelt über Woche 44 und 48 |
0,0 |
0,2 |
-0,2 (-1,8; 1,3) |
Korrigierte mittlere Veränderung des BCVA-Werts gegenüber dem Ausgangswert, gemittelt über Woche 88 und 92 |
-1,1 |
-0,5 |
-0,6 (-2,5; 1,3) |
Korrigierter Anteil an Patienten mit einem BCVA-Wert von 69 Buchstaben (Snellen-Äquivalent ca. 20/40) oder besser, gemittelt über Woche 36 und 40 |
80,7 % |
82,1 % |
-1,4 % (-7,3 %; 4,5 %) |
Korrigierter Anteil an Patienten mit Verlust von < 10 Buchstaben gegenüber dem BCVA-Ausgangswert, gemittelt über Woche 36 und 40 |
95,1 % |
95,1 % |
0,0 % (-4,2 %; 4,3 %) |
BCVA = bestkorrigierte Sehschärfe (best-corrected visual acuity)
* BCVA gemessen anhand des ETDRS-Buchstaben-Scores (ETDRS, Early Treatment Diabetic Retinopathy Study)
Abbildung 1 Korrigierte mittlere Veränderung des BCVA-Werts im Studienauge gegenüber dem Ausgangswert bis Woche 96 in der ARCHWAY-Studie*
In den Analysen der Patienten-Subgruppen wurden konsistente Ergebnisse hinsichtlich der mittleren Veränderung des BCVA-Werts gegenüber dem Ausgangswert, gemittelt über Wochen 36 und 40 (Alter, Geschlecht, Anzahl vorheriger intravitrealer Anti-VEGF-Injektionen und BCVA-Ausgangswert), sowie der zentralen Netzhautdicke (CPT, center point thickness) in Woche 36 (Alter und Geschlecht) festgestellt.
Das Austreten von Blut und Flüssigkeit aus der CNV kann eine Netzhautverdickung oder ein Netzhautödem und/oder intraretinale/subretinale Hämorrhagien verursachen, die zu Sehverlust führen. Der anatomische Parameter CPT (gemessen von der Membrana limitans interna [ILM, internal limiting membrane] bis zum retinalen Pigmentepithel) wurde bewertet. In Woche 36 wurde eine ähnliche korrigierte mittlere Veränderung der CPT zwischen den Patienten des Susvimo Arms und den Patienten des Arms mit intravitrealem Ranibizumab beobachtet (5,4 Mikrometer bzw. 2,6 Mikrometer). Dies entsprach einer Differenz der korrigierten Mittelwerte von 2,8 Mikrometern (95-%-KI: -6,2; 11,8) zwischen den Studienarmen.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Susvimo eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen bei nAMD gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Resorption
Susvimo wird über das Contivue Implantat verabreicht, das für eine kontinuierliche Freisetzung von Ranibizumab in den Glaskörper sorgt, wobei die Freisetzung im Laufe der Zeit abnimmt, wenn die Konzentration von Ranibizumab im Implantat sinkt. Die beobachteten Ranibizumab-Konzentrationen im Serum und im Kammerwasser bleiben bei der Anwendung von Susvimo unterhalb der maximalen und oberhalb der minimalen Konzentrationen, die bei einer monatlichen intravitrealen Gabe von 0,5 mg Ranibizumab erreicht werden.
In der klinischen Studie ARCHWAY betrug die mittlere (± SD) maximale Ranibizumab-Serumkonzentration (Cmax) 0,48 (± 0,17) ng/ml und die mediane (Bereich) Zeit bis zur maximalen Serumkonzentration (Tmax) 26 (1 – 89) Tage nach dem Einsetzen des Implantats. Nach der initialen Füllung und dem Refill-Verfahren von Susvimo bei Patienten mit nAMD lagen die maximalen Serumkonzentrationen von Ranibizumab unter der Ranibizumab-Konzentration, die erforderlich ist, um die biologische Aktivität von VEGF um 50 % zu hemmen.
Verteilung
Ranibizumab verteilt sich vom Glaskörper in das Kammerwasser und in das Serum. Basierend auf populationspharmakokinetischen Analysen nehmen die Ranibizumab-Konzentrationen im Kammerwasser mit einer Halbwertszeit von etwa 15 Wochen ab, und die Ranibizumab-Konzentrationen im Serum nehmen mit einer Halbwertszeit von etwa 29 Wochen ab. Bei einer Verabreichung im Rahmen des Refill-Verfahrens alle 24 Wochen kam es zu keiner Anreicherung von Ranibizumab im Serum.
Biotransformation und Elimination
Der Metabolismus von Susvimo wurde nicht unmittelbar untersucht. Susvimo ist ein monoklonales Antikörperfragment. Antikörper werden hauptsächlich durch Katabolismus abgebaut.
Besondere Patientengruppen
Ältere Patienten
In der populationspharmakokinetischen Analyse von nAMD-Patienten unter Susvimo lag das Alter der Patienten zwischen 50 und 92 Jahren. Das Alter hatte keinen signifikanten Einfluss auf die Pharmakokinetik von Susvimo.
Patienten mit eingeschränkter Nierenfunktion
Es wurden keine formalen Studien zur Untersuchung der Pharmakokinetik von Susvimo bei Patienten mit Nierenfunktionsstörung durchgeführt. In einer populationspharmakokinetischen Analyse von nAMD-Patienten mit Susvimo hatten 73 % (266 von 364) eine Nierenfunktionsstörung, 44 % hatten eine leichte (Kreatinin-Clearance [CrCl, creatinine clearance] 60 bis < 90 ml/min), 27 % eine mittelschwere (CrCl 30 bis < 60 ml/min) und 2 % eine schwere Nierenfunktionsstörung (CrCl < 30 ml/min). Diese Analyse zeigte, dass die systemische Clearance von Ranibizumab bei Patienten mit Nierenfunktionsstörung leicht, jedoch nicht klinisch signifikant, verringert war.
Patienten mit eingeschränkter Leberfunktion
Es wurden keine formalen Studien zur Untersuchung der Pharmakokinetik von Susvimo bei Patienten mit Leberfunktionsstörung durchgeführt. Die systemische Exposition gegenüber Susvimo ist jedoch gering und die Konzentrationen bleiben unterhalb der Ranibizumab-Konzentration, die erforderlich ist, um die biologische Aktivität von VEGF um 50 % zu hemmen (11–27 ng/ml). Daher wird eine Dosisanpassung bei dieser Patientengruppe nicht für notwendig erachtet (siehe Abschnitt 4.2).
Basierend auf den Ergebnissen zu intravitrealen Injektionen bei Cynomolgus-Affen oder der kontinuierlichen Verabreichung über ein Augenimplantat bei Minischweinen lassen die nichtklinischen Daten keine besonderen Gefahren für den Menschen erkennen. Die beobachteten Auswirkungen auf das Auge (Entzündung, Katarakt, Fibrose, Netzhautablösung, Traktion des Sehnervs, Schwellung und Absinken der Photorezeptorkerne) wurden auf Spezies-spezifische Immunantworten auf das heterologe Protein zurückgeführt (nachgewiesen durch systemische Anti-Ranibizumab-Antikörper) und werden als nicht relevant für die klinische Anwendung erachtet.
Karzinogenität und Genotoxizität
Es wurden keine Studien zum kanzerogenen oder mutagenen Potenzial von Susvimo durchgeführt.
Beeinträchtigung der Fertilität
Es wurden keine tierexperimentellen Studien zur Fertilität durchgeführt, um die Wirkung von Ranibizumab zu untersuchen.
Obwohl in Studien an Affen, denen Ranibizumab wiederholt intravitreal verabreicht wurde, keine Auswirkungen auf das Reproduktionsgewebe festgestellt wurden, könnte eine Hemmung von VEGF im Reproduktionsgewebe von Frauen möglicherweise die Fertilität beeinträchtigen.
Reproduktionstoxizität
Es wurden keine Studien zur Reproduktions- und Entwicklungstoxizität mit Susvimo (Ranibizumab, verabreicht über das Contivue Implantat) durchgeführt.
Bei trächtigen Affen, die während der gesamten Organogenese mit intravitrealem Ranibizumab behandelt wurden, wurden Skelettanomalien, einschließlich unvollständiger und/oder unregelmäßiger Ossifikation der Knochen im Schädel, in der Wirbelsäule und in den hinteren Gliedmaßen sowie verkürzte überzählige Rippen, mit einer geringen Inzidenz bei Feten von Tieren beobachtet, die mit Dosen behandelt wurden, die zu minimalen Ranibizumab-Serumspiegeln führten, die bis zu 18-mal höher waren als die beobachteten Cmax-Spiegel beim Menschen nach Behandlung eines einzelnen Auges mit Susvimo. Aufgrund seines Wirkmechanismus muss Susvimo jedoch als potenziell teratogen und embryo-/fetotoxisch angesehen werden (siehe Abschnitt 4.6).
Histidinhydrochlorid
Polysorbat 20 (E 432)
Saccharose
Wasser für Injektionszwecke
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
3 Jahre
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
Durchstechflasche im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Vor der Anwendung kann die ungeöffnete Durchstechflasche bis zu 24 Stunden bei 9 °C bis 30 °C aufbewahrt werden.
2-ml-Durchstechflasche aus Borosilikatglas Typ I mit einem fluorharzbeschichteten Gummistopfen und einem Aluminiumsiegel mit einem Flip-off-Schnappdeckel aus Kunststoff.
Jeder Umkarton enthält eine Durchstechflasche.
Lesen Sie vor dem Befüllen, Implantieren, Refill oder Entfernen des Contivue Implantats die entsprechende Gebrauchsanweisung des Herstellers zu den Verfahren für die initiale Füllung und Implantation, das Refill-Verfahren sowie die Entfernung des Implantats durch und beachten Sie diese.
Die Lösung ist vor der Anwendung visuell auf Partikel und Verfärbungen zu überprüfen. Susvimo ist eine klare bis leicht opaleszente, farblose bis leicht bräunliche Lösung. Verwenden Sie das Arzneimittel nicht, wenn Partikel, Trübungen oder Verfärbungen sichtbar sind. Die Lösung nicht schütteln.
Initiale Füllung und Implantation
Für die Verabreichung erforderliche Medizinprodukte:
Transfernadel (19 Gauge, 1½ Zoll) (nicht im Lieferumfang enthalten)
Luer-Lock-Spritze (1 ml, Luer-Lock-Ansatz, nicht im Lieferumfang enthalten)
Contivue initiale Füllnadel
Contivue Implantat mit Einsetzinstrumenten
Das Implantat wird unter aseptischen Bedingungen unmittelbar vor dem Einsetzen in das Auge des Patienten mit 0,02 ml Susvimo (Ranibizumab) Injektionslösung befüllt. Die folgenden Anweisungen sind zu befolgen, um die Spritze vorzubereiten:
1. Überführen der Dosis aus der Durchstechflasche in die Spritze
Die Transfernadel an der Luer-Lock-Spritze anbringen, die Nadelkappe entfernen und mit ihr den gesamten Inhalt der Durchstechflasche von Susvimo in die Spritze aufziehen.
2. Luft aus der Spritze entfernen
Die Spritze mit der Nadel nach oben halten und vorsichtig mit dem Finger gegen die Spritze klopfen, bis alle Luftblasen nach oben steigen. Den Kolben langsam drücken, bis die gesamte Luft aus der Spritze und der Nadel entwichen ist, wobei so viel Lösung von Susvimo wie möglich erhalten bleibt, um das Implantat vollständig zu füllen. Die Transfernadel entfernen und ordnungsgemäß entsorgen.
3. Nadel für die initiale Füllung aufsetzen (blaue Kappe)
Die Nadel für die initiale Füllung an der Luer-Lock-Spritze anbringen und die Nadelkappe entfernen. Wie in Schritt 2 oben beschrieben, Luftblasen entfernen und sicherstellen, dass ein Tropfen der Lösung von Susvimo an der Nadelspitze zu sehen ist, wenn der Spritzenkolben gedrückt wird.
4. Die Spritze auf Luftblasen prüfen
Die Spritze und den Nadelansatz überprüfen, um sicherzustellen, dass keine Luftblasen vorhanden sind. Wenn Luftblasen vorhanden sind, weiter wie oben beschrieben Luft aus der Spritze entfernen und erneut überprüfen.
Die Spritze kann nun in das Einsetzinstrument eingesetzt werden, um das Implantat mit Susvimo-Lösung zu befüllen. Die Spritze innerhalb von 15 Minuten nach Entfernen der gesamten Luft verwenden, um zu vermeiden, dass die Lösung von Susvimo in der Nadel austrocknet und den Flüssigkeitsfluss behindert.
Sobald das Implantat befüllt ist, darf die Kappe nicht wieder auf die Nadel zur initialen Füllung aufgesetzt oder die Nadel von der Spritze abgenommen werden. Entsorgen Sie die gebrauchte Spritze zusammen mit der Nadel für die initiale Füllung in einem durchstichsicheren Behälter oder entsprechend den nationalen Anforderungen.
Refill-Verfahren für das Implantat
Für die Verabreichung erforderliche Medizinprodukte:
Transfernadel (19 Gauge, 1½ Zoll) (nicht im Lieferumfang enthalten)
Luer-Lock-Spritze (1 ml, Luer-Lock-Ansatz, nicht im Lieferumfang enthalten)
Contivue Refillnadel
Der Inhalt des Implantats wird entnommen, während das Implantat gleichzeitig mit neuer Susvimo (Ranibizumab) Injektionslösung gefüllt wird. Dies erfolgt unter aseptischen Bedingungen. Die folgenden Anweisungen sind zu befolgen, um die Spritze vorzubereiten:
1. Überführen der Dosis aus der Durchstechflasche in die Spritze
Die Transfernadel an der Luer-Lock-Spritze anbringen, die Nadelkappe entfernen und mit ihr den gesamten Inhalt der Durchstechflasche von Susvimo in die Spritze aufziehen.
2. Luft aus der Spritze entfernen
Die Spritze mit der Nadel nach oben halten und vorsichtig mit dem Finger gegen die Spritze klopfen, bis alle Luftblasen nach oben steigen. Den Kolben langsam drücken, bis die gesamte Luft aus der Spritze und der Nadel entwichen ist, wobei so viel Lösung von Susvimo wie möglich erhalten bleibt, um das Implantat vollständig zu füllen. Die Transfernadel entfernen und ordnungsgemäß entsorgen.
3. Refillnadel aufsetzen (transparente Kappe)
Die Refillnadel an der Luer-Lock-Spritze anbringen und die Nadelkappe entfernen.
4. Luft aus der Spritze entfernen und Dosis anpassen
Luft aus der Spritze entfernen, wie in Schritt 2 oben beschrieben. Den Kolben langsam drücken, bis die gesamte Luft aus der Spritze und der Nadel entwichen und die Dosis der Lösung von Susvimo in der Spritze auf 0,1 ml eingestellt ist.
5. Die Spritze auf Luftblasen prüfen
Die Spritze und den Nadelansatz unter Vergrößerung überprüfen, um sicherzustellen, dass keine Luftblasen vorhanden sind.
Die Spritze ist nun bereit für das Refill-Verfahren. Die Spritze innerhalb von 15 Minuten nach Entfernen der gesamten Luft verwenden, um zu vermeiden, dass die Lösung von Susvimo in der Nadel austrocknet und den Flüssigkeitsfluss behindert.
Sobald der Inhalt des Implantats aufgefüllt wurde, darf die Kappe nicht wieder auf die Refillnadel aufgesetzt oder die Nadel von der Spritze abgenommen werden. Entsorgen Sie die gebrauchte Spritze zusammen mit der Refillnadel in einem durchstichsicheren Behälter oder entsprechend den nationalen Anforderungen.
Der Inhalt der Durchstechflasche sowie die Nadeln zur initialen Füllung und für den Refill werden steril geliefert und sind nur zum einmaligen Gebrauch bestimmt. Keine der Komponenten darf erneut aufbereitet, sterilisiert oder wiederverwendet werden. Verwenden Sie keine Komponenten, die beschädigt oder zerbrochen sind oder deren Sterilität beeinträchtigt wurde.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Roche Registration GmbH
Emil-Barell-Straße 1
79639 Grenzach-Wyhlen
Deutschland
EU/1/26/2058/001
Datum der Erteilung der Zulassung:
September 2026
Verschreibungspflichtig
Roche Pharma AG
Emil-Barell-Straße 1
79639 Grenzach-Wyhlen
Telefon (07624) 14-0
Telefax (07624) 1019
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.