


▼Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung. Dies ermöglicht eine schnelle Identifizierung neuer Erkenntnisse über die Sicherheit. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung zu melden. Hinweise zur Meldung von Nebenwirkungen, siehe Abschnitt 4.8.
Cejemly 600 mg Konzentrat zur Herstellung einer Infusionslösung
Eine Durchstechflasche mit 20 ml Konzentrat zur Herstellung einer Infusionslösung enthält 600 mg Sugemalimab.
Jeder ml Konzentrat enthält 30 mg Sugemalimab.
Sugemalimab ist ein vollständig humaner monoklonaler gegen den programmed death-ligand 1 (PD‑L1) gerichteter Antikörper (Isotyp IgG4), der mittels rekombinanter DNA-Technologie in Ovarialzellen des chinesischen Hamsters hergestellt wird.
Sonstiger Bestandteil mit bekannter Wirkung
Eine Durchstechflasche enthält 25,8 mg Natrium.
Dieses Arzneimittel enthält 2,04 mg Polysorbat 80 in jeder Durchstechflasche.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
Konzentrat zur Herstellung einer Infusionslösung.
Klare bis opaleszente, farblose bis leicht gelbe Lösung, nahezu frei von sichtbaren Partikeln, pH‑Wert von 5,3 bis 5,7.
Cejemly wird angewendet in Kombination mit einer platinbasierten Chemotherapie als Erstlinienbehandlung von Erwachsenen mit metastasiertem nicht kleinzelligem Lungenkarzinom (Non small cell lung cancer, NSCLC) ohne sensibilisierende EGFR-Mutationen oder genomische ALK-, ROS1- oder RET-Tumoraberrationen.
Cejemly als Monotherapie ist indiziert zur Behandlung des nicht resezierbaren NSCLC im Stadium III ohne sensibilisierende EGFR-Mutationen oder ALK-, ROS1-genomische Tumoraberrationen bei Erwachsenen, deren Tumoren PD-L1 auf ≥ 1 % der Tumorzellen exprimieren und deren Erkrankung nach platinbasierter Radiochemotherapie nicht fortgeschritten ist.
Die Therapie muss von Ärzten eingeleitet und überwacht werden, die Erfahrung mit der Anwendung von Krebsarzneimitteln haben.
PD-L1-Bestimmung bei Patientinnen und Patienten mit nicht resezierbarem Stadium-III-NSCLC
Zur Bestimmung der Eignung für die Behandlung sollte die PD-L1-Expression der Tumorzellen mit einem CE-gekennzeichneten In-vitro-Diagnostikum (IVD) mit entsprechendem Verwendungszweck bewertet werden. Wenn kein CE-gekennzeichnetes IVD verfügbar ist, sollte ein anderes validiertes Testverfahren verwendet werden.
Dosierung
Vor Beginn der Behandlung mit Sugemalimab ist die Anwendung von systemischen Kortikosteroiden oder Immunsuppressiva zu vermeiden (siehe Abschnitt 4.5).
Empfohlene Dosis
Die empfohlene Dosis von Cejemly als Monotherapie und Cejemly als Kombinationstherapie ist in Tabelle 1 dargestellt. Cejemly wird als intravenöse Infusion über 60 Minuten verabreicht.
Wenn Cejemly in Kombination mit einer Chemotherapie verabreicht wird, ist die Fachinformation (SmPC) der Kombinationspräparate zu beachten (siehe auch Abschnitt 5.1).
Tabelle 1. Empfohlene Dosis für Cejemly bei intravenöser Verabreichung
Indikation |
Empfohlene Dosis und Dosierungsschema |
Behandlungsdauer |
Cejemly Monotherapie | ||
Konsolidierungsbehandlung des nicht resezierbaren NSCLC im Stadium III |
• 1 200 mg (bei Personen mit einem Körpergewicht von 115 kg oder weniger) alle 3 Wochen oder |
Die Behandlung sollte bis zum Fortschreiten der Erkrankung oder bis zum Auftreten einer inakzeptablen Toxizität fortgesetzt werden. |
Cejemly Kombinationstherapie | ||
Erstlinientherapie bei metastasiertem squamösem NSCLC |
Während platinbasierter Chemotherapie:
Nach platinbasierter Chemotherapie
|
Die Behandlung sollte bis zum Fortschreiten der Erkrankung oder bis zum Auftreten einer inakzeptablen Toxizität fortgesetzt werden. |
Erstlinientherapie bei metastasiertem nicht-squamösem NSCLC |
Während platinbasierter Chemotherapie:
Nach platinbasierter Chemotherapie:
|
Die Behandlung sollte bis zum Fortschreiten der Erkrankung oder bis zum Auftreten einer inakzeptablen Toxizität fortgesetzt werden. |
Behandlungsmodifikation
Die Dosis von Sugemalimab soll weder erhöht noch reduziert werden. Je nach individueller Sicherheit und Verträglichkeit kann es erforderlich sein, die Behandlung zu unterbrechen oder zu beenden. Empfohlene Behandlungsmodifikationen sind Tabelle 2 zu entnehmen.
Tabelle 2. Empfohlene Behandlungsmodifikationen mit Cejemly
Nebenwirkung |
Schweregrad* |
Behandlungsmodifikation |
Immunbedingte Pneumonitis |
Grad 2 |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Grad 3 oder 4 oder wiederholt Grad 2 |
Dauerhaft absetzen. |
|
Immunbedingte Kolitis |
Grad 2 oder 3 |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Grad 4 oder wiederholt Grad 3 |
Dauerhaft absetzen. |
|
Immunbedingte Nephritis |
Kreatinin im Blut erhöht Grad 2 |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Kreatinin im Blut erhöht Grad 3 oder 4 |
Dauerhaft absetzen. |
|
Immunbedingte Pankreatitis |
Pankreatitis Grad 2† |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Pankreatitis Grad 3 oder 4 |
Dauerhaft absetzen. |
|
Immunbedingte okuläre Toxizitäten |
Okuläre Toxizitäten Grad 2 |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Okuläre Toxizitäten Grad 3 oder 4 |
Dauerhaft absetzen. |
|
Immunbedingte endokrine Störungen |
Symptomatische Hypothyreose Grad 2 oder 3 |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Hypothyreose Grad 4 |
Dauerhaft absetzen. |
|
Immunbedingte Hepatitis |
Grad 2, Aspartat-Aminotransferase (AST) oder Alanin-Aminotransferase (ALT) > 3- bis 5‑fach die obere Normgrenze (ULN) oder Gesamtbilirubin (TBIL) > 1,5 bis 3‑fach ULN |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Grad 3 oder 4, AST oder ALT > 5‑fach ULN oder TBIL > 3‑fach ULN |
Dauerhaft absetzen. |
|
Immunbedingte Hautreaktionen |
Grad 3 |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Grad 4 |
Dauerhaft absetzen. |
|
Andere immunbedingte Nebenwirkungen |
Erstes Auftreten anderer immunbedingter Nebenwirkungen des Grades 2 oder 3, je nach Schweregrad und Art der Reaktion |
Unterbrechen, bis die Nebenwirkung zu Grad 0 oder 1 abklingt. |
Myokarditis Grad 2, 3 oder 4 |
Dauerhaft absetzen. |
|
Wiederkehrende immunvermittelte Nebenwirkungen |
Wiederholt Grad 3 oder 4 (endokrine Störungen ausgenommen) |
Dauerhaft absetzen. |
Reaktionen im Zusammenhang mit einer Infusion |
Grad 2 |
Die Infusion ist zu unterbrechen und kann mit 50 % der vorherigen Geschwindigkeit wieder aufgenommen werden, sobald die Reaktionen im Zusammenhang mit einer Infusion abgeklungen oder auf einen Grad von ≤ 1 zurückgegangen sind, wobei eine genaue Beobachtung erfolgen muss. |
Grad 3 oder 4 |
Dauerhaft absetzen. |
|
Nicht immunvermittelte Nebenwirkungen |
Grad 2 und 3 |
Therapie unterbrechen, bis sich die nicht immunvermittelte Nebenwirkung auf Grad 0 bis 1 zurückgebildet hat. |
Grad 4 |
Dauerhaft absetzen. |
* Die Toxizitätsgrade entsprechen den Common Terminology Criteria for Adverse Events, Version 4.03 (NCI CTCAE V4.03) des National Cancer Institute.
† Bei asymptomatischer Pankreatitis oder erhöhter Pankreasenzym-/Lipasekonzentration wird eine kontinuierliche klinische Überwachung empfohlen, ein vorübergehendes Absetzen des Arzneimittels ist jedoch nicht erforderlich.
Besondere Patientengruppen
Ältere
Bei älteren Patienten (≥ 65 Jahre) ist keine Modifikation der Sugemalimab-Behandlung erforderlich (siehe Abschnitt 5.1).
Nierenfunktionsstörung
Bei Patienten mit leichter oder mittelschwerer Nierenfunktionsstörung ist keine Modifikation der Sugemalimab-Behandlung erforderlich (siehe Abschnitt 5.2). Sugemalimab wurde bei Patienten mit schwerer Nierenfunktionsstörung nicht untersucht. Sugemalimab muss bei Patienten mit schwerer Nierenfunktionsstörung mit Vorsicht angewendet werden.
Leberfunktionsstörung
Bei Patienten mit leichter Leberfunktionsstörung ist keine Modifikation der Sugemalimab-Behandlung erforderlich (siehe Abschnitt 5.2). Sugemalimab wurde bei Patienten mit mittelschwerer oder schwerer Leberfunktionsstörung nicht untersucht. Sugemalimab muss bei Patienten mit mittelschwerer oder schwerer Nierenfunktionsstörung mit Vorsicht angewendet werden.
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Sugemalimab bei Kindern im Alter von unter 18 Jahren ist nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Cejemly ist nur zur intravenösen Anwendung.
Sugemalimab wird nach der Verdünnung als intravenöse Infusion über 60 Minuten verabreicht.
Sugemalimab darf nicht als intravenöse Push- oder Bolusinjektion verabreicht werden. Für die Handhabung der Reaktionen im Zusammenhang mit einer Infusion siehe Tabelle 2.
Die verdünnte Sugemalimab-Lösung wird zuerst verabreicht, die Chemotherapie erfolgt anschließend. Die Chemotherapie kann 30 Minuten nach Abschluss der Sugemalimab-Verabreichung begonnen werden.
Hinweise zur Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Immunbedingte Nebenwirkungen
Es sind bei Patienten unter Sugemalimab immunbedingte Nebenwirkungen, auch schwerwiegende und tödlich verlaufende, aufgetreten. Immunbedingte Nebenwirkungen können nach Absetzen der Behandlung auftreten. In klinischen Studien waren die meisten immunbedingten Nebenwirkungen reversibel und konnten durch Unterbrechung der Sugemalimab-Behandlung, Verabreichung von Kortikosteroiden und/oder mittels unterstützender Maßnahmen behandelt werden. Es können gleichzeitig immunbedingte Nebenwirkungen auftreten, die mehr als ein Organsystem betreffen.
Bei Verdacht auf immunbedingte Nebenwirkungen ist eine angemessene Beurteilung sicherzustellen zur Bestätigung der Ätiologie bzw. Ausschluss anderer Ursachen. Je nach Schweregrad der Nebenwirkung die Gabe von Sugemalimab unterbrechen oder dauerhaft absetzen und die Verabreichung von Kortikosteroiden in Betracht ziehen. Nach einer Besserung auf Grad 1 oder 0 mit der Ausschleichung des Kortikosteroids beginnen und diese über einen Zeitraum von mindestens 1 Monat durchführen. Die Sugemalimab-Behandlung wieder aufnehmen, wenn die Nebenwirkung nach Ausschleichen des Kortikosteroids bei Grad 1 oder 0 verbleibt. Wenn eine weitere Episode der schweren Nebenwirkung auftritt, ist Sugemalimab dauerhaft abzusetzen (siehe Abschnitte 4.2 und 4.4).
Immunbedingte Pneumonitis
Bei Patienten, die Sugemalimab erhalten, wurde über eine immunbedingte Pneumonitis berichtet (siehe Abschnitt 4.8). Die Patienten sollen auf Anzeichen und Symptome einer Pneumonitis überwacht werden. Um andere Ursachen auszuschließen, ist der Verdacht auf Pneumonitis durch Röntgenaufnahmen zu bestätigen. Bei Pneumonitis des Grades 2 ist die Behandlung mit Sugemalimab zu unterbrechen und Prednison in einer Dosierung von 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen. Nach einer Besserung auf Grad 0 oder 1 ist das Kortikosteroid über mindestens 1 Monat auszuschleichen. Die Behandlung mit Sugemalimab kann wieder aufgenommen werden, wenn die unerwünschte Reaktion nach Absetzen des Kortikosteroids bei Grad 0 bis 1 bleibt. Bei schwerer (Grad 3), lebensbedrohlicher (Grad 4) oder wiederkehrender mittelschwerer Pneumonitis (Grad 2) (siehe Abschnitt 4.2) muss Sugemalimab dauerhaft abgesetzt und Methylprednisolon in einer Dosierung von 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat verabreicht werden.
Pneumonitis und strahlenbedingte Pneumonitis
Strahlenbedingte Pneumonitis wird häufig bei Patienten beobachtet, die eine Strahlentherapie der Lunge erhalten, und das klinische Erscheinungsbild von Pneumonitis und strahlenbedingter Pneumonitis ist sehr ähnlich.
In der Studie GEMSTONE-301 wurden Fälle von Pneumonitis oder strahlenbedingter Pneumonitis berichtet bei Patienten, die mindestens 2 Zyklen einer gleichzeitigen oder sequenziellen Chemo-Radiotherapie innerhalb von 1 bis 42 Tagen vor Beginn der Studienbehandlung abgeschlossen hatten.
Die Patienten sollten auf Anzeichen und Symptome einer Pneumonitis oder strahlenbedingter Pneumonitis überwacht werden. Ein Verdacht auf strahlenbedingte Pneumonitis sollte durch bildgebende Verfahren bestätigt und andere infektiöse sowie krankheitsbedingte Ursachen ausgeschlossen werden. Das Management sollte gemäß den Empfehlungen in Abschnitt 4.2 erfolgen.
Immunbedingte Hautreaktionen
Bei Patienten, die Sugemalimab erhalten, wurde über immunbedingte schwere Hautreaktionen berichtet (siehe Abschnitt 4.8). Die Patienten sind bei Verdacht auf schwere Hautreaktionen zu überwachen und andere Ursachen auszuschließen. Bei Hautreaktionen des Grades 3 muss die Sugemalimab-Behandlung so lange unterbrochen werden, bis Grad 0 oder 1 erreicht ist, und es ist Prednison in einer Dosierung von 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen. Sugemalimab muss bei Hautreaktionen des Grades 4 dauerhaft abgesetzt werden, und Kortikosteroide sind zu verabreichen.
Bei Patienten, die PD‑1/PD‑L1-Immuncheckpoint-Inhibitoren erhalten, wurden Fälle von Stevens-Johnson-Syndrom (SJS) und toxischer epidermaler Nekrolyse (TEN) gemeldet. Bei Verdacht auf SJS oder TEN ist die Behandlung mit Sugemalimab zu unterbrechen und der Patient ist zur Beurteilung und Behandlung an eine spezialisierte Einrichtung zu überweisen. Bei bestätigtem SJS oder TEN muss Sugemalimab dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Vorsicht ist geboten, wenn die Anwendung von Sugemalimab bei einem Patienten in Betracht gezogen wird, der zuvor eine schwere oder lebensbedrohliche unerwünschte Hautreaktion unter einer früheren Behandlung mit anderen immunstimulierenden Krebsarzneimitteln entwickelt hat.
Immunbedingte Kolitis
Bei Patienten, die Sugemalimab im Rahmen einer Monotherapie erhalten, wurde über eine immunbedingte Kolitis berichtet (siehe Abschnitt 4.8). Die Patienten sind auf Anzeichen und Symptome einer Kolitis zu überwachen und andere Ursachen sind auszuschließen. Bei einer Kolitis des Grades 2 ist die Behandlung mit Sugemalimab zu unterbrechen und es wird Prednison zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat verabreicht. Bei einer Kolitis des Grades 3 ist die Behandlung mit Sugemalimab zu unterbrechen und es wird Methylprednisolon zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat verabreicht. Die Behandlung mit Sugemalimab kann wieder aufgenommen werden, wenn die unerwünschte Reaktion nach Absetzen des Kortikosteroids bei Grad 0 bis 1 bleibt. Bei lebensbedrohlicher (Grad 4) oder rezidivierender Kolitis des Grades 3 muss Sugemalimab dauerhaft abgesetzt werden (siehe Abschnitt 4.2) und es ist Methylprednisolon in einer Dosierung von 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen.
Immunbedingte Hepatitis
Bei Patienten, die Sugemalimab erhalten, trat eine immunbedingte Hepatitis auf (siehe Abschnitt 4.8). Die Patienten sind vor und sofern klinisch indiziert während der Behandlung mit Sugemalimab auf abnorme Leberwerte zu überwachen. Bei Hepatitis des Grades 2 ist die Behandlung mit Sugemalimab zu unterbrechen und Prednison zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen. Die Behandlung mit Sugemalimab kann wieder aufgenommen werden, wenn die unerwünschte Reaktion nach Absetzen des Kortikosteroids bei Grad 0 oder 1 bleibt. Bei schwerer (Grad 3) oder lebensbedrohlicher (Grad 4) Hepatitis muss Sugemalimab dauerhaft abgesetzt werden (siehe Abschnitt 4.2) und es ist Methylprednisolon zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen.
Immunbedingte Nephritis
Bei Patienten, die Sugemalimab erhalten, wurde über immunbedingte Nephritis berichtet (siehe Abschnitt 4.8). Die Patienten sollen vor und regelmäßig während der Behandlung mit Sugemalimab auf abnormale Nierenfunktionswerte überwacht und leitliniengemäß behandelt werden. Bei Nephritis des Grades 2 ist die Behandlung mit Sugemalimab zu unterbrechen und Prednison zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen. Bei einer Nephritis Grad 2 kann die Behandlung mit Sugemalimab wieder aufgenommen werden, wenn die unerwünschte Reaktion nach Ausschleichen des Kortikosteroids bei Grad 0 bis 1 bleibt. Bei schwerer (Grad 3) oder lebensbedrohlicher (Grad 4) Nephritis muss Sugemalimab dauerhaft abgesetzt werden (siehe Abschnitt 4.2) und es ist Methylprednisolon zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen.
Immunbedingte Endokrinopathien
Immunbedingte Endokrinopathien einschließlich Hyperthyreose, Hypothyreose, Thyreoiditis, Diabetes mellitus, Nebenniereninsuffizienz und Hypophysitis wurden bei Patienten unter Sugemalimab-Behandlung berichtet (siehe Abschnitt 4.8).
Bei Patienten, die Sugemalimab erhalten, wurde über Schilddrüsenstörungen berichtet, einschließlich Hyperthyreose, Hypothyreose und Thyreoiditis. Diese können jederzeit während der Behandlung auftreten; daher sollen die Patienten auf Veränderungen der Schilddrüsenfunktion und auf klinische Anzeichen und Symptome von Schilddrüsenstörungen überwacht werden (zu Beginn der Behandlung, in regelmäßigen Abständen während der Behandlung und je nach klinischer Bewertung).
Bei einer symptomatischen Hypothyreose soll die Sugemalimab-Behandlung unterbrochen und eine Thyroxin-Ersatztherapie nach Bedarf eingeleitet werden. Bei einer symptomatischen Hyperthyreose soll die Sugemalimab-Behandlung unterbrochen und eine Therapie mit einem entsprechenden Schilddrüsenpräparat nach Bedarf eingeleitet werden. Die Behandlung mit Sugemalimab kann wieder aufgenommen werden, wenn die Symptome unter Kontrolle sind und sich die Schilddrüsenfunktion verbessert. Bei lebensbedrohlicher (Grad 4) Hypothyreose und Hyperthyreose muss Sugemalimab dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Bei Patienten, die Sugemalimab erhalten, wurde über Typ‑1‑Diabetes berichtet. Die Patienten sind auf Hyperglykämie oder andere Anzeichen und Symptome von Diabetes zu überwachen und müssen je nach klinischer Indikation mit Insulin zu behandeln. Bei Typ‑1‑Diabetes, der mit einer Hyperglykämie des Grades 3 einhergeht, ist die Sugemalimab-Behandlung zu unterbrechen. Die Behandlung mit Sugemalimab kann wieder aufgenommen werden, wenn die Stoffwechselkontrolle durch eine Insulinersatztherapie erreicht ist. Sugemalimab muss bei Typ‑1‑Diabetes, der mit lebensbedrohlicher Hyperglykämie (Grad 4) einhergeht, dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Bei Patienten, die Sugemalimab erhalten, wurde über Nebenniereninsuffizienz berichtet. Bei Patienten, die Sugemalimab erhalten, wurde zudem über Hypophysitis berichtet. Die Patienten sind auf Anzeichen und Symptome einer Nebenniereninsuffizienz oder Hypophysitis (einschließlich Hypopituitarismus) zu überwachen, und es sollen andere Ursachen ausgeschlossen werden. Bei einer Nebenniereninsuffizienz des Grades 2 oder einer Hypophysitis des Grades 2 oder 3 soll die Behandlung mit Sugemalimab unterbrochen werden (siehe Abschnitt 4.2); die Behandlung mit Sugemalimab kann wieder aufgenommen werden bei einer Besserung auf Grad 0 bis 1. Kortikosteroide zur Behandlung von Nebenniereninsuffizienz oder Hypophysitis und andere Hormonersatztherapien (wie Thyroxin bei Patienten mit Hypophysitis) sind je nach klinischer Indikation zu verabreichen. Die Hypophysenfunktion und der Hormonspiegel sollen überwacht werden, um einen angemessenen Hormonersatz zu gewährleisten. Sugemalimab muss bei Nebenniereninsuffizienz Grad 3 oder 4 und bei Hypophysitis Grad 4 dauerhaft abgesetzt werden.
Immunbedingte Myositis
Immunbedingte Myositis wurde bei Patienten, die Sugemalimab erhielten, in sehr geringer Häufigkeit oder mit verzögertem Symptombeginn berichtet (siehe Abschnitt 4.8). Die Patienten sind auf eine mögliche Myositis zu überwachen und andere Ursachen sind auszuschließen. Wenn ein Patient Anzeichen und Symptome einer Myositis entwickelt, muss er engmaschig überwacht und unverzüglich an einen Spezialisten zur Untersuchung und Behandlung überwiesen werden. Je nach Schweregrad der Nebenwirkung die Gabe von Sugemalimab unterbrechen oder dauerhaft absetzen (siehe Abschnitt 4.2). Bei einer Myositis des Grades 2 ist Prednison in einer Dosierung von 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen. Bei einer Myositis des Grades 3 oder 4 ist Methylprednisolon in einer Dosierung von 1 bis 2 mg/kg/Tag oder gleichwertige Präparate zu verabreichen.
Immunbedingte Myokarditis
Bei Patienten, die Sugemalimab erhalten, wurde über immunbedingte Myokarditis berichtet (siehe Abschnitt 4.8). Die Patienten sind bei Verdacht auf Myokarditis zu überwachen und andere Ursachen sind auszuschließen. Bei Verdacht auf Myokarditis muss die Behandlung mit Sugemalimab unterbrochen, unverzüglich mit der Gabe von systemischen Kortikosteroiden in Form einer Prednisondosis von 1 bis 2 mg/kg/Tag oder eines gleichwertigen Präparats begonnen und umgehend eine kardiologische Konsultation mit diagnostischer Abklärung gemäß den aktuellen klinischen Leitlinien eingeleitet werden. Sobald die Diagnose einer Myokarditis gestellt wurde, muss Sugemalimab bei einer Myokarditis des Grades 2, 3 oder 4 dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Immunbedingte Pankreatitis
Bei Patienten, die Sugemalimab erhalten, wurde über immunbedingte Pankreatitis berichtet (siehe Abschnitt 4.8). Die Patienten müssen engmaschig auf Anzeichen von Symptomen, die auf eine akute Pankreatitis hindeuten, und auf Erhöhungen der Serumamylase oder -lipase überwacht werden. Bei Pankreatitis des Grades 2 ist die Behandlung mit Sugemalimab zu unterbrechen und Prednison zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen. Bei einer Pankreatitis Grad 2 kann die Behandlung mit Sugemalimab wieder aufgenommen werden, wenn die unerwünschte Reaktion nach Ausschleichen des Kortikosteroids bei Grad 0 bis 1 bleibt. Bei schwerer (Grad 3) oder lebensbedrohlicher (Grad 4) Pankreatitis muss Sugemalimab dauerhaft abgesetzt werden (siehe Abschnitt 4.2) und es ist Methylprednisolon 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen.
Immunbedingte okuläre Toxizitäten
Bei Patienten, die Sugemalimab erhalten, wurde über immunbedingte okuläre Toxizitäten berichtet (siehe Abschnitt 4.8). Bei okulären Toxizitäten des Grades 2 ist die Behandlung mit Sugemalimab zu unterbrechen und Prednison zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen. Bei okulären Toxizitäten des Grades 2 kann die Behandlung mit Sugemalimab wieder aufgenommen werden, wenn die unerwünschte Reaktion nach Ausschleichen des Kortikosteroids bei Grad 0 bis 1 bleibt. Bei schweren (Grad 3) oder lebensbedrohlichen (Grad 4) okulären Toxizitäten muss Sugemalimab dauerhaft abgesetzt werden (siehe Abschnitt 4.2) und es ist Methylprednisolon zu 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen.
Andere immunbedingte Nebenwirkungen
Andere immunbedingte Nebenwirkungen, einschließlich immunbedingter Störungen im oberen Gastrointestinaltrakt, immunbedingter Arthritis, immunbedingter Panzytopenie/Bizytopenie, immunbedingter Meningoenzephalitis/Enzephalitis, immunbedingten Guillain-Barre-Syndroms/Demyelinisierung, immunbedingter Rhabdomyolyse/Myopathie, immunbedingter hämolytischer Anämie und immunbedingter Vaskulitis, wurden bei Patienten, die Sugemalimab erhielten, berichtet (siehe Abschnitt 4.8).
Die Patienten sollen bei Verdacht auf immunbedingte Nebenwirkungen überwacht werden, und es muss eine angemessene Beurteilung erfolgen zur Bestätigung der Ätiologie bzw. Ausschluss anderer Ursachen. Je nach Schweregrad der Nebenwirkung die Gabe von Sugemalimab unterbrechen oder dauerhaft absetzen (siehe Abschnitt 4.2). Bei immunbedingten Nebenwirkungen des Grades 2 ist Prednison in einer Dosierung von 1 bis 2 mg/kg/Tag oder ein gleichwertiges Präparat zu verabreichen. Bei immunbedingten Nebenwirkungen des Grades 3 oder 4 ist Methylprednisolon in einer Dosierung von 1 bis 2 mg/kg/Tag oder gleichwertige Präparate zu verabreichen.
Reaktionen im Zusammenhang mit einer Infusion Reaktionen im Zusammenhang mit einer Infusion, einschließlich anaphylaktischer Reaktionen, Hyperhidrosis, Fieber, Schüttelfrost, Erythem und Ausschlag, wurden bei Patienten unter Sugemalimab berichtet (siehe Abschnitt 4.8). Die Patienten müssen engmaschig auf klinische Anzeichen und Symptome einer Infusionsreaktion überwacht werden und gemäß den Empfehlungen in Abschnitt 4.2 behandelt werden.
Von klinischen Studien ausgeschlossene Patienten
Patienten mit den folgenden Erkrankungen wurden von klinischen Studien ausgeschlossen: aktive Autoimmunerkrankung, Erhalt einer immunsuppressiven Behandlung, Verabreichung eines Lebendvirus-Impfstoffs innerhalb von 28 Tagen vor Beginn der Studienbehandlung, HIV‑Infektion, Hepatitis‑B- oder Hepatitis‑C‑Infektion, interstitielle Lungenerkrankung oder idiopathische Lungenfibrose in der Vorgeschichte.
Natrium
Dieses Arzneimittel enthält 51,6 mg Natrium pro 1 200-mg-Dosis und 64,5 mg Natrium pro 1 500-mg-Dosis, entsprechend 2,58 % bzw. 3,23 % der von der WHO für einen Erwachsenen empfohlenen maximalen täglichen Natriumaufnahme mit der Nahrung von 2 g. Allerdings wird eine Natriumchlorid-Lösung mit 9 mg/mL (0,9 %) zur Infusion verwendet, um Cejemly vor der Verabreichung zu verdünnen, und dies sollte im Zusammenhang mit der täglichen Natriumaufnahme des Patienten berücksichtigt werden.
Polysorbat 80
Dieses Arzneimittel enthält 4,08 mg Polysorbat 80 in jeder Dosis von 1 200 mg und 5,10 mg Polysorbat 80 in jeder Dosis von 1 500 mg. Polysorbate können allergische Reaktionen hervorrufen.
Patientenkarte
Alle Ärzte, die Sugemalimab anwenden, müssen mit den Arztinformationen und Behandlungsleitlinien vertraut sein. Der Arzt muss mit dem Patienten die Risiken der Sugemalimab-Therapie besprechen. Der Patient erhält die Patientenkarte und wird vom Arzt angewiesen, die Karte stets mitzuführen.
Mit Sugemalimab wurden keine formellen pharmakokinetischen (PK) Studien zur Erfassung von Wechselwirkungen durchgeführt. Da Sugemalimab durch Katabolismus aus dem Kreislauf abgebaut wird, sind keine metabolischen Wechselwirkungen mit anderen Arzneimitteln zu erwarten.
Vor Beginn der Behandlung mit Sugemalimab ist die Anwendung von systemischen Kortikosteroiden oder Immunsuppressiva zu vermeiden, da sie die pharmakodynamische Aktivität und Wirksamkeit von Sugemalimab beeinträchtigen können. Systemische Kortikosteroide oder andere Immunsuppressiva können jedoch nach Beginn der Behandlung mit Sugemalimab eingesetzt werden zur Behandlung immunbedingter Nebenwirkungen (siehe Abschnitt 4.4).
Frauen im gebärfähigen Alter/Verhütung bei Frauen
Frauen im gebärfähigen Alter müssen darauf hingewiesen werden, eine Schwangerschaft während der Behandlung mit Sugemalimab zu vermeiden. Frauen im gebärfähigen Alter, die Sugemalimab erhalten, sollten während der Behandlung und für mindestens 4 Monate nach der letzten Sugemalimab-Dosis zuverlässige Verhütungsmethoden anwenden (siehe unten und Abschnitt 5.3).
Schwangerschaft
Bisher liegen keine Erfahrungen mit der Anwendung von Sugemalimab bei Schwangeren vor. Studien zur Reproduktion und Entwicklungstoxizität bei Tieren wurden mit Sugemalimab nicht durchgeführt. Es hat sich jedoch gezeigt, dass die Blockade des PD‑L1‑Signalwegs im Mausmodell zu Schwangerschaft die Toleranz gegenüber dem Fötus unterbricht und den Fetaltod erhöht (siehe Abschnitt 5.3).
Die Anwendung von Sugemalimab während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die nicht verhüten, wird nicht empfohlen.
Stillzeit
Es ist nicht bekannt ob Sugemalimab in die Muttermilch übergeht. Da Antikörper bekanntermaßen in die Muttermilch übergehen können, kann ein Risiko für das Neugeborene/Kind nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob die Behandlung mit Sugemalimab zu unterbrechen ist. Dabei ist sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Sugemalimab-Therapie für die Frau zu berücksichtigen.
Fertilität
Es liegen keine klinischen Daten über die möglichen Auswirkungen von Sugemalimab auf die Fertilität vor. Daten aus tierexperimentellen Studien zeigten keine nennenswerten Auswirkungen auf die männlichen und weiblichen Reproduktionsorgane (siehe Abschnitt 5.3).
Sugemalimab hat geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Bei einigen Patienten wurde nach Verabreichung von Sugemalimab über Ermüdung berichtet (siehe Abschnitt 4.8). Patienten, die unter Ermüdung leiden, müssen darauf hingewiesen werden, kein Fahrzeug zu führen und keine Maschinen zu bedienen, bis die Symptome abgeklungen sind.
Zusammenfassung des Sicherheitsprofils
Die Sicherheit von Sugemalimab wurde bei 1 003 Patienten untersucht, die in klinischen Studien über verschiedene Tumorarten hinweg 1 200 mg alle 3 Wochen erhielten. Von diesen 1 003 Patienten erhielten 435 Sugemalimab in Kombination mit Chemotherapie und 568 Sugemalimab als Monotherapie.
Die Inzidenz von Nebenwirkungen bei Patienten, die in Kombination mit Chemotherapie behandelt wurden, betrug 95,6 %. Die häufigsten Nebenwirkungen (≥ 10 %) waren Anämie (77,5%), erhöhte Leberenzyme (42,5 %), Ausschlag (26,2 %), Hyperlipidämie (21,6 %), Hyperglykämie (18,4 %), Hyponatriämie (16,8 %), Hypokaliämie (15,6 %), Hypothyreose (15,6 %), Hyperthyreose (15,2 %), Proteinurie (14,0 %), Abdominalschmerz (13,8 %), Ermüdung/Fatigue (13,3 %), Arthralgie (12,2 %), Hypoästhesie (11,5 %) und Hypokalzämie (10,1 %). Die Inzidenz an Nebenwirkungen von ≥ Grad 3 betrug bei diesen Patienten 33,1 %. Die häufigsten Nebenwirkungen von ≥ Grad 3 (> 1 %) waren Anämie (17,5 %), Hyponatriämie (4,4 %), Hypokaliämie (3,0 %), Hyperlipidämie (2,3 %), erhöhte Leberenzyme (2,3 %), Amylase erhöht (2,1 %), Leberfunktion anomal (1,8 %), Hyperglykämie (1,6 %), Ermüdung/Fatigue (1,4 %), Ausschlag (1,4 %), Hypertonie (1,4 %) und Pneumonitis (1,1 %).
Die Inzidenz von Nebenwirkungen bei Patienten, die mit Monotherapie behandelt wurden, betrug 81,5 %. Die häufigsten Nebenwirkungen (≥ 10 %) waren erhöhte Leberenzyme (28,3 %), Anämie (22,9 %), Hypothyreose (22,5 %), Ausschlag (17,1 %), Fieber (15,3 %), Hyperthyreose (14,4 %), erhöhter Bilirubinspiegel im Blut (13,0 %), Hyperlipidämie (12,9 %), Proteinurie (12,3 %) und Hyperglykämie (10,9 %). Die Inzidenz von Nebenwirkungen des Grades ≥ 3 in dieser Patientengruppe betrug 16,7 %. Die häufigsten Nebenwirkungen des Grades ≥ 3 (> 1 %) waren Anämie (3,2 %), erhöhte Leberenzyme (3,0 %), erhöhter Bilirubinspiegel im Blut (1,8 %), Hypertonie (1,6 %), Hypokaliämie (1,4 %), Hyponatriämie (1,4 %), Ausschlag (1,2 %) und Hyperlipidämie (1,2 %).
Tabellarische Auflistung der Nebenwirkungen
Die in klinischen Studien zu Sugemalimab in Kombination mit Chemotherapie und als Monotherapie beobachteten unerwünschten Arzneimittelwirkungen sind in Tabelle 3 aufgeführt. Diese Nebenwirkungen werden nach Systemorganklasse und Häufigkeit dargestellt. Die Häufigkeiten sind definiert als: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000) und sehr selten (< 1/10 000). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen in der Reihenfolge ihrer abnehmenden Häufigkeit aufgeführt.
Tabelle 3. Nebenwirkungen
In Kombination mit Chemotherapie |
Monotherapie |
|
Erkrankungen des Blutes und des Lymphsystems | ||
Sehr häufig |
Anämie |
Anämie |
Gelegentlich |
immunbedingte Panzytopenie/Bizytopenie* |
Hämolytische Anämie |
Erkrankungen des Immunsystems | ||
Gelegentlich |
Anaphylaktische Reaktion |
Überempfindlichkeit, Anti-Neutrophile cytoplasmatische Antikörper-positive Vaskulitis# |
Endokrine Erkrankungen | ||
Sehr häufig |
Hypothyreose a,#, Hyperthyreose b,# |
Hypothyreose a,#, Hyperthyreose b,# |
Gelegentlich |
Immunbedingte Hypophysitis*, Nebenniereninsuffizienz, immunvermittelte Thyreoiditis |
Immunbedingte Hypophysitis* |
Stoffwechsel- und Ernährungsstörungen | ||
Sehr häufig |
Hyperlipidämiec, Hyperglykämiead, Hyponatriämie, Hypokaliämie, Hypokalzämiee |
Hyperlipidämiec, Hyperglykämiead |
Häufig |
Hyperurikämief, Hypochlorämieg, Hypomagnesiämie, Diabetes mellitus# |
Hypokaliämie, Hyponatriämie |
Gelegentlich |
Dyslipidämie |
Diabetes mellitus# |
Erkrankungen des Nervensystems | ||
Sehr häufig |
Hypoästhesieh |
|
Häufig |
Periphere Neuropathie |
|
Gelegentlich |
Immunvermittelte Enzephalitis, immunbedingtes Guillain-Barré-Syndrom/Entmarkung |
|
Augenerkrankungen | ||
Häufig |
Konjunktivitis, trockenes Auge |
|
Gelegentlich |
Konjunktivitis |
|
Herzerkrankungen | ||
Häufig |
Tachykardiei |
Tachykardiei |
Gelegentlich |
Immunvermittelte Myokarditis |
Myokarditisj |
Gefäßerkrankungen | ||
Häufig |
Hypertonie |
Hypertonie |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | ||
Häufig |
Pneumonitisk |
Pneumonitisk |
Erkrankungen des Gastrointestinaltrakts | ||
Sehr häufig |
Abdominalschmerzl |
|
Häufig |
Stomatitism, Mundtrockenheit |
Diarrhö, Stomatitisᵐ |
Gelegentlich |
Pankreatitis, Proktitis |
Kolitis# |
Leber- und Gallenerkrankungen | ||
Sehr häufig |
Erhöhte Leberenzymeⁿ |
Erhöhte Leberenzymeⁿ, erhöhter Bilirubinspiegel im Blutᵒ |
Häufig |
Leberfunktion anormal, erhöhter Bilirubinspiegel im Blutᵒ, Hepatitisᵖ |
Leberfunktion anormal |
Gelegentlich |
Hepatitisᵖ |
|
Erkrankungen der Haut und des Unterhautgewebes | ||
Sehr häufig |
Ausschlagq |
Ausschlagq |
Häufig |
Hauthypopigmentierungr |
|
Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | ||
Sehr häufig |
Arthralgie |
|
Häufig |
Myalgie, Knochenschmerzen |
Arthralgie, Myalgie |
Gelegentlich |
Immunvermittelte Arthritis |
Myositiss, immunvermittelte Arthritis |
Erkrankungen der Nieren und Harnwege | ||
Sehr häufig |
Proteinuriet |
Proteinuriet |
Häufig |
Erhöhter Kreatininspiegel im Blut, Nephritisᵘ,# |
Erhöhter Kreatininspiegel im Blut, Nephritisᵘ,# |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | ||
Sehr häufig |
Ermüdung/Fatigue |
Fieber |
Häufig |
Ermüdung/Fatigue |
|
Untersuchungen | ||
Häufig |
Erhöhter Kreatinphosphokinasewert im Blutᵛ, erhöhte Amylase, erhöhte Lipase |
Erhöhter Kreatinphosphokinasewert im Blutᵛ, erhöhte Amylase |
Gelegentlich |
Troponin T erhöht, Kortisol erniedrigt |
Troponin T erhöht |
Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | ||
Häufig |
Reaktion im Zusammenhang mit einer Infusion |
|
Gelegentlich |
Reaktion im Zusammenhang mit einer Infusion |
|
|
*Gruppierte Begriffe, die sich auf einen Klasseneffekt von immunbedingten Nebenwirkungen beziehen. In klinischen Studien mit Sugemalimab als Monotherapie oder in Kombination mit Chemotherapie wurden nur Myelosuppression, Kortikotropin im Blut erniedrigt und Neuritis beobachtet und unter immunbedingter Panzytopenie/Bizytopenie, Hypophysitis bzw. Guillain-Barré-Syndrom/Entmarkung zusammengefasst.
| ||
Beschreibung ausgewählter Nebenwirkungen
Die Daten für die folgenden immunbedingten Nebenwirkungen basieren auf Informationen von 1 003 Patienten, von denen 435 Patienten in klinischen Studien mit Sugemalimab in Kombination mit Chemotherapie und 568 Patienten mit Sugemalimab-Monotherapie behandelt wurden. Die Leitlinien zum Management dieser Nebenwirkungen sind in Abschnitt 4.4 beschrieben.
Immunbedingte Nebenwirkungen
Immunbedingte Hypothyreose
Eine immunbedingte Hypothyreose wurde bei 14,3 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Die meisten Ereignisse waren vom Schweregrad 1 oder 2 und wurden bei 9,2 % bzw. 4,8 % der Patienten gemeldet. Eine Hypothyreose des Grades 3 wurde bei 0,2 % der Patienten gemeldet. Es wurde keine schwerwiegende Hypothyreose gemeldet. Ereignisse, die zu einer Unterbrechung oder einem Abbruch der Behandlung führten, wurden bei 0,9 % bzw. 0,2 % der Patienten gemeldet. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 112 Tage (Spanne: 16 bis 607 Tage), und die mediane Dauer des Ereignisses betrug 83 Tage (Spanne: 1+ bis 857+ Tage).
Immunbedingte Hypothyreose wurde bei 16,7 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Die Mehrzahl der Ereignisse war vom Schweregrad Grad 1 oder 2 und wurde bei 10,9 % bzw. 5,1 % der Patienten berichtet. Eine Hypothyreose vom Grad 3 wurde bei 0,7 % der Patienten berichtet. Es wurde keine schwere Hypothyreose berichtet. Ereignisse, die zu einer Unterbrechung bzw. zu einem Abbruch der Behandlung führten, wurden bei 1,6 % bzw. 0,2 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 92 Tage (Spanne: 20 bis 683 Tage), und die mediane Dauer betrug 125 Tage (Spanne: 2+ bis 979+ Tage).
Immunbedingte Hyperthyreose
Eine immunbedingte Hyperthyreose wurde bei 9,4 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 8,7 % bzw. 0,7 % der Patienten gemeldet. Es gab keine schwerwiegenden Ereignisse oder Ereignisse, die zur Unterbrechung oder zum Abbruch der Behandlung führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 91 Tage (Spanne: 20 bis 620 Tage) und die mediane Dauer des Ereignisses betrug 44 Tage (Spanne: 10 bis 484+ Tage).
Immunbedingte Hyperthyreose wurde bei 11,3 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Die Mehrzahl der Ereignisse war vom Schweregrad Grad 1 oder 2 und wurde bei 9,0 % bzw. 2,1 % der Patienten berichtet. Eine Hyperthyreose vom Grad 3 wurde bei 0,2 % der Patienten berichtet. Es wurden keine schwerwiegenden Ereignisse oder Ereignisse, die zum Abbruch der Behandlung führten, berichtet. Ereignisse, die zu einer Unterbrechung der Behandlung führten, wurden bei 0,4 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 44,5 Tage (Spanne: 20 bis 692 Tage), und die mediane Dauer betrug 43 Tage (Spanne: 9 bis 1000+ Tage).
Immunbedingte Thyreoiditis
Eine immunbedingte Thyreoiditis wurde bei 0,5 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1. Es gab keine schwerwiegenden Ereignisse oder Ereignisse, die zur Unterbrechung oder zum Abbruch der Behandlung führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 136 Tage (Spanne: 105 bis 167 Tage) und die mediane Dauer des Ereignisses wurde nicht erreicht (Spanne: 736+ bis 835+ Tage).
Immunbedingte Thyreoiditis wurde bei 0,5 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 0,4 % bzw. 0,2 % der Patienten berichtet. Es wurden keine schwerwiegenden Ereignisse oder Ereignisse, die zum Abbruch der Behandlung führten, berichtet. Ereignisse, die zu einer Unterbrechung der Behandlung führten, wurden bei 0,2 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 42 Tage (Spanne: 40 bis 104 Tage), und die mediane Dauer betrug 122,5 Tage (Spanne: 22 bis 616+ Tage).
Diabetes mellitus
Ein immunbedingter Diabetes mellitus wurde bei 2,8 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Die meisten Ereignisse waren vom Schweregrad 1 und wurden bei 2,3 % der Patienten gemeldet. Ereignisse des Grades 2 und 3 wurden bei 0,2 % der Patienten gemeldet. Es gab keine schwerwiegenden Ereignisse oder Ereignisse, die zur Unterbrechung oder zum Abbruch der Behandlung führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 154 Tage (Spanne: 43 bis 635 Tage) und die mediane Dauer des Ereignisses betrug 41 Tage (Spanne: 2 bis 307+ Tage).
Immunbedingter Diabetes mellitus wurde bei 2,3 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Die Mehrzahl der Ereignisse war vom Schweregrad 1 und 2 und wurde bei 1,8 % bzw. 0,4 % der Patienten berichtet. Ereignisse vom Grad 3 wurden bei 0,2 % der Patienten berichtet. Es wurden keine schwerwiegenden Ereignisse oder Ereignisse, die zu einer Unterbrechung oder einem Abbruch der Behandlung führten, berichtet. Die mediane Zeit bis zum Auftreten betrug 101 Tage (Spanne: 20 bis 454 Tage), und die mediane Dauer betrug 43 Tage (Spanne: 1 bis 911+ Tage).
Immunbedingte Hypophysitis
Eine immunbedingte Hypophysitis wurde bei 0,9 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1. Es gab keine schwerwiegenden Ereignisse oder Ereignisse, die zur Unterbrechung oder zum Abbruch der Behandlung führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 240,5 Tage (Spanne: 112 bis 754 Tage) und die mediane Dauer des Ereignisses wurde nicht erreicht (Spanne: 13+ bis 478+ Tage).
Immunbedingte Hypophysitis wurde bei 0,4 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1. Es wurden keine schwerwiegenden Ereignisse oder Ereignisse berichtet, die zu einer Unterbrechung oder einem Abbruch der Behandlung führten. Die mediane Zeit bis zum Auftreten betrug 168 Tage (Spanne: 42 bis 294 Tage), und die mediane Dauer betrug 22 Tage (Spanne: 22 bis 22 Tage).
Immunbedingte Nebenniereninsuffizienz
Eine immunbedingter Nebenniereninsuffizienz wurde bei 0,2 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Das Ereignis trat bei einem einzigen Patienten auf, war vom Schweregrad 1 und führte weder zu einer Unterbrechung noch zu einem Abbruch der Behandlung.
Immunbedingte Nebenniereninsuffizienz wurde bei 0,2 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Das Ereignis trat bei einem einzelnen Patienten auf, war vom Schweregrad 1 und führte weder zu einer Unterbrechung noch zu einem Abbruch der Behandlung.
Immunbedingte die Haut betreffende Nebenwirkungen
Eine immunbedingte die Haut betreffende Nebenwirkung (schwere Ereignisse ausgeschlossen) wurde bei 10,6 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 7,1 % bzw. 3,4 % der Patienten gemeldet. Eine immunbedingte die Haut betreffende Nebenwirkung (schwere Ereignisse ausgeschlossen), die zu einer Behandlungsunterbrechung führte, wurde bei 0,9 % der Patienten berichtet. Es gab keine schwerwiegenden Ereignisse oder Ereignisse, die zum Abbruch der Behandlung führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 158 Tage (Spanne: 3 bis 990 Tage) und die mediane Dauer des Ereignisses betrug 31 Tage (Spanne: 1 bis 950+ Tage).
Immunbedingte Haut-Nebenwirkungen (ohne schwere) wurden bei 9,2 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 6,9 % bzw. 2,3 % der Patienten berichtet. Keines der Ereignisse war schwerwiegend oder führte zu einer Unterbrechung oder einem Abbruch der Behandlung. Die mediane Zeit bis zum Auftreten betrug 53 Tage (Spanne: 5 bis 441 Tage), und die mediane Dauer betrug 77 Tage (Spanne: 2 bis 646+ Tage).
Eine schwere immunbedingte die Haut betreffende Nebenwirkung wurde bei 1,6 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Schwerwiegende Ereignisse wurden bei 0,5 % der Patienten gemeldet, Ereignisse, die zu einer Unterbrechung der Behandlung führten, wurden bei 0,9 % der Patienten gemeldet, und Ereignisse, die zum Abbruch der Behandlung führten, wurden bei 0,5 % der Patienten gemeldet. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 312 Tage (Spanne: 19 bis 738 Tage) und die mediane Dauer des Ereignisses betrug 95 Tage (Spanne: 12 bis 522+ Tage).
Immunbedingte schwere Haut-Nebenwirkung wurde bei 1,1 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 3. Keines der Ereignisse war schwerwiegend. Ereignisse, die zu einer Unterbrechung der Behandlung führten, wurden bei 0,7 % der Patienten berichtet, und Ereignisse, die zu einem Abbruch der Behandlung führten, wurden bei 0,2 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 13 Tage (Spanne: 3 bis 138 Tage), und die mediane Dauer betrug 285 Tage (Spanne: 41 bis 342+ Tage).
Immunbedingte Hepatitis
Eine immunbedingte Hepatitis wurde bei 9,7 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Ereignisse des Grades 1, 2, 3 und 4 wurden bei 5,7 %, 1,4 %, 2,3 % bzw. 0,2 % der Patienten gemeldet. Schwerwiegende Ereignisse wurden bei 2,5 % der Patienten gemeldet. Ereignisse, die zu einer Unterbrechung oder einem Abbruch der Behandlung führten, wurden bei 2,3 % bzw. 1,6 % der Patienten gemeldet. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 53 Tage (Spanne: 1 bis 717 Tage) und die mediane Dauer des Ereignisses betrug 25 Tage (Spanne: 2 bis 777+ Tage).
Immunbedingte Hepatitis wurde bei 8,1 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Ereignisse vom Schweregrad 3, 4 und 5 wurden bei 0,7 %, 0,2 % bzw. 0,2 % der Patienten berichtet. Schwerwiegende Ereignisse wurden bei 0,7 % der Patienten berichtet. Ereignisse, die zu einer Unterbrechung bzw. einem Abbruch der Behandlung führten, wurden bei 0,9 % bzw. 0,4 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 86,5 Tage (Spanne: 20 bis 509 Tage), und die mediane Dauer betrug 31 Tage (Spanne: 5 bis 470+ Tage).
Immunbedingte Pankreatitis
Eine immunbedingte Pankreatitis wurde bei 3,4 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Ereignisse des Grades 1, 2, 3 und 4 wurden bei 1,6 %, 0,7 %, 0,9 % bzw. 0,2 % der Patienten gemeldet. Schwerwiegende Ereignisse wurden bei 0,2 % der Patienten gemeldet. Ereignisse, die zu einer Unterbrechung der Behandlung führten, wurden bei 0,5 % der Patienten gemeldet. Es wurden keine Ereignisse gemeldet, die zu einem Behandlungsabbruch führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 42 Tage (Spanne: 20 bis 629 Tage) und die mediane Dauer des Ereignisses betrug 53 Tage (Spanne: 2 bis 958+ Tage).
Immunbedingte Pankreatitis wurde bei 1,2 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Die Mehrzahl der Ereignisse war vom Schweregrad 1 oder 2 und wurde bei 0,9 % bzw. 0,2 % der Patienten berichtet. Keines der Ereignisse war schwerwiegend oder führte zum Abbruch der Behandlung. Ereignisse, die zu einer Unterbrechung der Dosierung führten, wurden bei 0,2 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 42 Tage (Spanne: 20 bis 642 Tage), und die mediane Dauer wurde nicht erreicht (Spanne: 22 bis 979+ Tage).
Immunvbedingte Pneumonitis
Eine immunbedingte Pneumonitis wurde bei 3,0 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Ereignisse des Grades 1, 2, 3 und 5 wurden bei 0,2 %, 1,6 %, 0,9 % bzw. 0,2 % der Patienten gemeldet. Schwerwiegende Ereignisse wurden bei 2,1 % der Patienten gemeldet. Ereignisse, die zu einer Unterbrechung oder einem Abbruch der Behandlung führten, wurden bei 1,1 % bzw. 1,8 % der Patienten gemeldet. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 165 Tage (Spanne: 6 bis 903 Tage) und die mediane Dauer des Ereignisses betrug 229 Tage (Spanne: 18 bis 558+ Tage).
Immunbedingte Pneumonitis wurde bei 9,3 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Ereignisse vom Schweregrad 1, 2, 3, 4 und 5 wurden bei 1,8 %, 6,0 %, 0,9 %, 0,4 % und 0,4 % der Patienten berichtet. Schwerwiegende Ereignisse wurden bei 4,8 % der Patienten berichtet. Ereignisse, die zu einer Unterbrechung bzw. einem Abbruch der Behandlung führten, wurden bei 4,0 % bzw. 3,0 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 63 Tage (Spanne: 1 bis 490 Tage), und die mediane Dauer betrug 556 Tage (Spanne: 2 bis 845+ Tage).
Immunbedingte Pneumonitis trat häufiger bei Patienten in der Studie GEMSTONE-301 auf, die innerhalb von 1 bis 42 Tagen vor Beginn der Studienbehandlung eine gleichzeitige oder sequenzielle Chemoradiotherapie abgeschlossen hatten (21,6 %), als bei den anderen Patienten in der Monotherapie (1,3 %).
In der Studie GEMSTONE-301 (n=255 in der Sugemalimab-Gruppe) trat immunbedingte Pneumonitis bei 55 (21,6 %) Patienten auf. Ereignisse vom Schweregrad 1, 2, 3, 4 und 5 wurden bei 3,1 %, 14,9 %, 2,4 %, 0,8 % und 0,4 % der Patienten berichtet. Schwerwiegende Ereignisse wurden bei 12,5 % der Patienten berichtet. Ereignisse, die zu einer Unterbrechung bzw. einem Abbruch der Behandlung führten, wurden bei 8,6 % bzw. 8,2 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 63 Tage (Spanne: 1 bis 784 Tage), und die mediane Dauer war nicht schätzbar (Spanne: 9 bis 1601 Tage).
Immunbedingte Myositis
Eine immunbedingte Myositis wurde bei 2,5 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 0,9 % bzw. 1,6 % der Patienten gemeldet. Ereignisse, die zu einer Unterbrechung der Behandlung führten, wurden bei 0,2 % der Patienten gemeldet. Es gab keine schwerwiegenden Ereignisse oder Ereignisse, die zum Abbruch der Behandlung führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 135 Tage (Spanne: 3 bis 649 Tage) und die mediane Dauer des Ereignisses betrug 42 Tage (Spanne: 2 bis 655+ Tage).
Immunbedingte Myositis wurde bei 2,3 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Die Mehrzahl der Ereignisse war vom Schweregrad 1 oder 2 und wurde bei 1,2 % bzw. 0,9 % der Patienten berichtet. Schwerwiegende Ereignisse wurden bei 0,7 % der Patienten berichtet. Ereignisse, die zu einer Unterbrechung bzw. einem Abbruch der Behandlung führten, wurden bei 0,2 % bzw. 0,5 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 64 Tage (Spanne: 20 bis 323 Tage), und die mediane Dauer betrug 71 Tage (Spanne: 8 bis 772+ Tage).
Immunbedingte Kolitis
Eine immunbedingte Kolitis wurde bei 2,5 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 1,1 % bzw. 1,4 % der Patienten gemeldet. Ereignisse, die zu einer Unterbrechung der Behandlung führten, wurden bei 0,2 % der Patienten gemeldet. Es wurden weder schwerwiegende Ereignisse gemeldet noch Ereignisse, die zu einem Behandlungsabbruch führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 103 Tage (Spanne: 1 bis 682 Tage) und die mediane Dauer des Ereignisses betrug 9 Tage (Spanne: 2 bis 445+ Tage).
Immunbedingte Kolitis wurde bei 1,4 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Ereignisse vom Schweregrad 1, 2 und 4 wurden bei 0,7 %, 0,5 % und 0,2 % der Patienten berichtet. Schwerwiegende Ereignisse wurden bei 0,4 % der Patienten berichtet. Ereignisse, die zu einer Behandlungsunterbrechung führten, wurden bei 0,2 % der Patienten berichtet. Ereignisse, die zu einem Behandlungsabbruch führten, wurden nicht berichtet. Die mediane Zeit bis zum Auftreten betrug 43,5 Tage (Spanne: 2 bis 637 Tage), und die mediane Dauer betrug 11 Tage (Spanne: 2 bis 101+ Tage).
Immunbedingte Myokarditis
Eine immunbedingte Myokarditis wurde bei 2,1 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 1,1 % bzw. 0,9 % der Patienten gemeldet. Schwerwiegende Ereignisse wurden bei 0,7 % der Patienten gemeldet. Ereignisse, die zu einer Unterbrechung oder einem Abbruch der Behandlung führten, wurden bei 1,1 % bzw. 0,2 % der Patienten gemeldet. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 221 Tage (Spanne: 41 bis 442 Tage) und die mediane Dauer des Ereignisses betrug 23 Tage (Spanne: 1 bis 429+ Tage).
Immunbedingte Myokarditis wurde bei 2,8 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 2,1 % bzw. 0,7 % der Patienten berichtet. Schwerwiegende Ereignisse wurden bei 0,7 % der Patienten berichtet. Ereignisse, die zu einer Behandlungsunterbrechung bzw. einem Behandlungsabbruch führten, wurden bei 0,5 % bzw. 0,2 % der Patienten berichtet. Die mediane Zeit bis zum Auftreten betrug 84 Tage (Spanne: 21 bis 505 Tage), und die mediane Dauer wurde nicht erreicht (Spanne: 1 bis 849+ Tage).
Immunbedingte Nephritis
Eine immunbedingte Nephritis (einschließlich Nierenversagen) wurde bei 1,8 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Ereignisse des Grades 1, 2 und 3 wurden bei 0,9 %, 0,2 % bzw. 0,7 % der Patienten gemeldet. Schwerwiegende Ereignisse wurden bei 0,9 % der Patienten gemeldet. Ereignisse, die zu einer Unterbrechung oder einem Abbruch der Behandlung führten, wurden bei 0,5 % bzw. 0,2 % der Patienten gemeldet. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 227,5 Tage (Spanne: 26 bis 539 Tage) und die mediane Dauer des Ereignisses betrug 51,5 Tage (Spanne: 5 bis 543+ Tage).
Immunbedingte Nephritis (einschließlich Nierenversagen) wurde bei 1,2 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 oder 2 und wurden bei 1,1 % bzw. 0,2 % der Patienten berichtet. Ereignisse, die zu einer Behandlungsunterbrechung führten, wurden bei 0,2 % der Patienten berichtet. Keines der Ereignisse war schwerwiegend oder führte zu einem Behandlungsabbruch. Die mediane Zeit bis zum Auftreten betrug 197 Tage (Spanne: 42 bis 446 Tage), und die mediane Dauer betrug 22 Tage (Spanne: 6 bis 570+ Tage).
Immunbedingte okuläre Toxizitäten
Immunbedingte okuläre Toxizitäten wurden bei 1,4 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 0,7 % bzw. 0,7 % der Patienten gemeldet. Es wurden keine schwerwiegenden Ereignisse gemeldet. Ereignisse, die zu einer Unterbrechung oder einem Abbruch der Behandlung führten, wurden bei 0,5 % bzw. 0,2 % der Patienten gemeldet. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 235,5 Tage (Spanne: 137 bis 482 Tage) und die mediane Dauer des Ereignisses betrug 9,5 Tage (Spanne: 1 bis 181 Tage).
Immunbedingte okuläre Toxizitäten wurden bei 0,2 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Das Ereignis trat bei einem einzelnen Patienten auf, war vom Schweregrad 2 und führte zu einer Behandlungsunterbrechung.
Immunbedingte Störungen im oberen Gastrointestinaltrakt
Eine immunbedingte Störung im oberen Gastrointestinaltrakt wurde bei 0,9 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Ereignisse des Grades 1, 2 und 3 wurden bei 0,5 %, 0,2 % bzw. 0,2 % der Patienten gemeldet. Schwerwiegende Ereignisse wurden bei 0,2 % der Patienten gemeldet. Es wurden keine Ereignisse gemeldet, die zu einer Unterbrechung der Behandlung oder zu einem Behandlungsabbruch führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 146 Tage (Spanne: 82 bis 204 Tage) und die mediane Dauer des Ereignisses betrug 385 Tage (Spanne: 42 bis 710 Tage).
Immunbedingte obere gastrointestinale Störung wurde bei 0,5 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1. Keines der Ereignisse war schwerwiegend oder führte zu einer Unterbrechung der Behandlung oder zu einem Behandlungsabbruch. Die mediane Zeit bis zum Auftreten betrug 5 Tage (Spanne: 2 bis 178 Tage), und die mediane Dauer betrug 8 Tage (Spanne: 7 bis 154 Tage).
Immunbedingte Arthritis
Eine immunbedingte Arthritis wurde bei 0,9 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Alle Ereignisse waren vom Schweregrad 1 und 2 und wurden bei 0,2 % bzw. 0,7 % der Patienten gemeldet. Es wurden keine schwerwiegenden Ereignisse gemeldet. Ereignisse, die zu einer Unterbrechung der Behandlung führten, wurden bei 0,5 % der Patienten gemeldet. Es wurden keine Ereignisse gemeldet, die zu einem Behandlungsabbruch führten. Die mediane Zeit bis zum Auftreten des Ereignisses betrug 173,5 Tage (Spanne: 96 bis 257 Tage) und die mediane Dauer des Ereignisses betrug 98 Tage (Spanne: 50 bis 958+ Tage).
Immunbedingte Arthritis wurde bei 0,2 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Dieses Ereignis trat bei einem einzelnen Patienten auf, war vom Schweregrad 2. Das Ereignis war nicht schwerwiegend und führte nicht zu einer Therapieunterbrechung oder zu einem Behandlungsabbruch.
Immunbedingte Panzytopenie/Bizytopenie
Eine immunbedingte Panzytopenie/Bizytopenie wurde bei 0,2 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Das Ereignis trat bei einem einzigen Patienten auf, war vom Schweregrad 4 und führte weder zu einer Unterbrechung noch zu einem Abbruch der Behandlung.
Immunbedingte Panzytopenie/Bizytopenie wurde bei 0,4 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Alle Ereignisse waren ≥ Grad 3 und schwerwiegend. Ereignisse, die zu einem Behandlungsabbruch führten, wurden bei 0,2 % der Patienten berichtet. Die mediane Zeit bis zum ersten Auftreten betrug 109,5 Tage (Spanne: 106 bis 113 Tage), und die mediane Dauer wurde nicht erreicht (57+ bis 239+ Tage).
Immunbedingte Meningoenzephalitis/Enzephalitis
Eine immunbedingte Meningoenzephalitis/Enzephalitis wurde bei 0,2 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Das Ereignis trat bei einem einzigen Patienten auf war vom Schweregrad 2 und führte zu einem Abbruch der Behandlung.
Kein Ereignis von immunbedingter Meningoenzephalitis/Enzephalitis wurde bei Patienten berichtet, die mit Sugemalimab-Monotherapie behandelt wurden.
Immunbedingtes Guillain-Barre-Syndrom/Demyelinisierung
Ein immunbedingtes Guillain-Barre-Syndrom/Demyelinisierung wurde bei 0,2 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Das Ereignis trat bei einem einzigen Patienten auf, war vom Schweregrad 2 und führte weder zu einer Unterbrechung noch zu einem Abbruch der Behandlung.
Kein Ereignis von immunbedingtem Guillain-Barré-Syndrom/Demyelinisierung wurde bei Patienten berichtet, die mit Sugemalimab-Monotherapie behandelt wurden.
Immunbedingte Rhabdomyolyse/Myopathie
Eine immunbedingte Rhabdomyolyse/Myopathie wurde bei 0,2 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Das Ereignis trat bei einem einzigen Patienten auf, war vom Schweregrad 2 und führte zu einer Unterbrechung der Behandlung.
Immunbedingte Rhabdomyolyse/Myopathie wurde bei 0,2 % der mit Sugemalimab-Monotherapie behandelten Patienten berichtet. Das Ereignis trat bei einem einzelnen Patienten auf, war vom Schweregrad 1. Das Ereignis war nicht schwerwiegend und führte nicht zu einer Therapieunterbrechung oder zu einem Behandlungsabbruch.
Immunbedingte hämolytische Anämie
Kein Fall von immunbedingter hämolytischer Anämie wurde bei Patienten berichtet, die mit Sugemalimab in Kombination mit Chemotherapie behandelt wurden.
Immunbedingte hämolytische Anämie wurde bei 0,2 % der Patienten berichtet, die mit Sugemalimab-Monotherapie behandelt wurden. Das Ereignis trat bei einem einzelnen Patienten auf, war vom Grad 4 und schwerwiegend. Das Ereignis führte nicht zu einer Unterbrechung oder Beendigung der Behandlung.
Immunbedingte Vaskulitis
Kein Fall von immunbedingter Vaskulitis wurde bei Patienten berichtet, die mit Sugemalimab in Kombination mit Chemotherapie behandelt wurden.
Immunbedingte Vaskulitis wurde bei 0,2 % der Patienten berichtet, die mit Sugemalimab-Monotherapie behandelt wurden. Das Ereignis trat bei einem einzelnen Patienten auf, war vom Grad 2, schwerwiegend und führte zu einem Behandlungsabbruch.
Klassenwirkungen von Immun-Checkpoint-Inhibitoren
Während der Behandlung mit anderen Immun-Checkpoint-Inhibitoren wurde(n) folgende unerwünschte Reaktionen beobachtet, die möglicherweise auch während der Behandlung mit Sugemalimab auftreten können: exokrine Insuffizienz des Pankreas, Zöliakie.
Reaktionen im Zusammenhang mit einer Infusion
Reaktionen im Zusammenhang mit einer Infusion wurden bei 4,4 % der mit Sugemalimab in Kombination mit Chemotherapie behandelten Patienten berichtet. Bei den gemeldeten Ereignissen handelte es sich um Reaktionen im Zusammenhang mit einer Infusion (0,9 %), anaphylaktische Reaktionen (0,7 %), Hyperhidrosis (0,5 %), Fieber (0,5 %), Erythem, Ausschlag, Ausschlag makulo-papulös, Hautdepigmentierung, Hauterkrankung, Hautschwellung, Schüttelfrost, Ödem peripher, Druckschmerz, Übelkeit, Atemanhalten und Rachenreizung (jeweils 0,2 %).
Infusionsbedingte unerwünschte Ereignisse wurden bei 3,3 % der Patienten berichtet, die mit Sugemalimab-Monotherapie behandelt wurden. Berichtete Ereignisse waren Fieber (2,5 %), Reaktion im Zusammenhang mit einer Infusion (0,4 %) sowie Schüttelfrost, Schmerzen, Erbrechen, Schwindelgefühl, Erythem und Pruritus (jeweils 0,2 %).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen‑Risiko‑Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel, Paul-Ehrlich-Institut, Paul-Ehrlich-Str. 51 – 59, 63225 Langen, Telefon: +49 6103770, Telefax: +49 6103771234, Website: www.pei.de anzuzeigen.
In klinischen Studien wurden keine Fälle einer Sugemalimab-Überdosierung berichtet. Im Falle einer Überdosierung müssen die Patienten engmaschig auf Anzeichen oder Symptome von Nebenwirkungen überwacht werden, und es soll eine angemessene symptomatische Behandlung eingeleitet werden, die sich nach dem klinischen Zustand des Patienten richtet.
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, monoklonale Antikörper und Antikörper-Wirkstoff-Konjugate, PD‑1/PDL‑1(Programmed Cell Death-1-Rezeptor/Programmed Cell Death-Ligand-1)-Inhibitoren, ATC‑Code: L01FF11.
Wirkmechanismus
Sugemalimab ist ein vollständig humaner monoklonaler Immunglobulin-G4-Antikörper. Es bindet spezifisch an PD‑L1 (Programmed-Cell-Death-Ligand-1) und blockiert so dessen Bindung an PD‑1. PD‑L1 kann, wenn es auf Tumorzellen und tumorinfiltrierenden Immunzellen exprimiert wird, zur Hemmung einer antitumoralen Immunantwort beitragen. Die Bindung von PD‑L1 an die Rezeptoren PD‑1 und CD80 (B7‑1), die sich auf T‑Zellen und antigenpräsentierenden Zellen befinden, unterdrückt die Aktivität zytotoxischer T‑Zellen, die T‑Zellproliferation und die Zytokinproduktion. Die Blockade von PD‑L1/PD‑1- und PD‑L1/CD80‑Interaktionen hebt die Hemmung von Immunantworten auf, ohne eine antikörperabhängige zellvermittelte Zytotoxizität (ADCC) zu induzieren.
Klinische Wirksamkeit und Sicherheit
Erstlinientherapie des metastasierten NSCLC
GEMSTONE-302: Eine randomisierte, doppelblinde Studie zu Sugemalimab in Kombination mit platinhaltiger Chemotherapie bei Patienten in der Erstlinientherapie mit fortgeschrittenem nicht-kleinzelligem Lungenkarzinom
In einer randomisierten, doppelblinden, placebokontrollierten Phase‑III‑Studie (GEMSTONE‑302) wurden die Wirksamkeit und Sicherheit von Sugemalimab in Kombination mit einer platinbasierten Chemotherapie zur Behandlung von Erwachsenen im Alter von ≥ 18 Jahren mit histologisch oder zytologisch bestätigten metastasierten (Stadium IV) squamösen oder nicht squamösen NSCLC ohne sensibilisierende EGFR-Mutationen, ALK-Fusionen, ROS1- oder RET-Translokationen untersucht. Abgesehen von der Untersuchung auf den EGFR-Mutationsstatus bei Teilnehmern mit nicht squamösem NSCLC war die Untersuchung auf genomische Tumoraberrationen/onkogene Treiber für die Aufnahme in die Studie nicht obligatorisch. Die Teilnehmer mussten für den PD‑L1‑Assay formalinfixierte Gewebeproben des Tumors bereitstellen. Die PD‑L1‑Expression wurde in einem Zentrallabor mittels Immunhistochemie unter Anwendung des Ventana PD‑L1 (SP263) Assays auf einem BenchMark Autostainer Assay (Roche Tissue Diagnostics, Oro Valley, AZ, USA) gemäß den Anweisungen des Herstellers bewertet. Ausgeschlossen wurden Teilnehmer mit einer Autoimmunerkrankung in der Vorgeschichte, mit dem Erhalt eines systemischen immunsuppressiven Arzneimittels innerhalb von 2 Wochen vor der Randomisierung und mit aktiven oder unbehandelten ZNS-Metastasen.
Der primäre Endpunkt dieser Studie war das progressionsfreie Überleben (PFS), beurteilt vom Prüfarzt gemäß RECIST v1.1. Zu den sekundären Endpunkten gehörten das Gesamtüberleben (OS), das PFS bei Teilnehmern mit einer PD‑L1‑Expression von ≥ 1 % (bewertet von den Prüfärzten gemäß RECIST v1.1), die objektive Ansprechrate (ORR), bewertet von den Prüfärzten gemäß RECIST v1.1, und die Dauer des Ansprechens (DoR). Der Fehler vom Typ I wurde durch sequenzielle Tests in der Reihenfolge PFS, OS, PFS bei Teilnehmern mit PD‑L1‑Expression ≥ 1 % sowie ORR kontrolliert.
Es wurden insgesamt 479 Teilnehmer nach dem Zufallsprinzip (2:1) einer Behandlung zugewiesen:
für squamöse NSCLC: Sugemalimab 1 200 mg mit Carboplatin AUC = 5 mg/ml/min und Paclitaxel 175 mg/m2 intravenös alle 3 Wochen für bis zu 4 Zyklen, gefolgt von Sugemalimab 1 200 mg alle 3 Wochen
für nicht squamöse NSCLC: Sugemalimab 1 200 mg mit Carboplatin AUC = 5 mg/ml/min und Pemetrexed 500 mg/m2 intravenös alle 3 Wochen für bis zu 4 Zyklen, gefolgt von Sugemalimab 1 200 mg und Pemetrexed 500 mg/m2 alle 3 Wochen
oder
Placebo plus dieselben platinbasierten Chemotherapieschemata für squamöse oder nicht squamöse NSCLC wie die Gruppe, die Sugemalimab für bis zu 4 Zyklen erhielt; anschließend Placebo für squamöse NSCLC oder Placebo plus Pemetrexed für nicht squamöse NSCLC.
Die Höchstdauer der Behandlung mit Sugemalimab oder Placebo betrug 35 Zyklen (ca. 2 Jahre) oder bis zum Fortschreiten der Krankheit, Auftreten inakzeptabler Toxizität, Widerruf der Einwilligung nach Aufklärung, Tod oder anderen im Prüfplan festgelegten Gründen.
Teilnehmer, die Placebo plus Chemotherapie erhielten und bei denen eine vom Prüfarzt bestätigte radiologische Krankheitsprogression auftrat, konnten auf eine Sugemalimab-Monotherapie umgestellt werden.
Während des ersten Jahres des Behandlungszeitraums wurden Beurteilungen mittels Bildgebung in der 6. und 12. Woche nach der ersten Dosis und danach alle 9 Wochen durchgeführt; nach einem Jahr wurden die Beurteilungen mittels Bildgebung alle 12 Wochen bis zum Fortschreiten der Krankheit, bis zum Loss to follow-up, bis zum Tod oder bis zum Ende der Studie durchgeführt, je nachdem, was zuerst eintritt.
Alle Teilnehmer waren Asiaten und hatten NSCLC im Stadium IV; das Durchschnittsalter betrug 63,0 Jahre; 80,0 % waren Männer; 73,3 % waren ehemalige oder derzeitige Raucher; 38,8 % waren ≥ 65 Jahre; 40,1 % hatten squamöse NSCLC; 59,9 % hatten nicht squamöse NSCLC; 60,8 % hatten eine PD‑L1‑Expression von ≥ 1 % des Tumors; 11,9 % hatten bei Studienbeginn Lebermetastasen; 14,0 % hatten bei Studienbeginn Hirnmetastasen; 82,5 % hatten einen ECOG‑Leistungsstatus von 1.
Die mediane Behandlungsdauer betrug 10 Zyklen (Spanne: 1 bis 49) mit einer medianen Dauer von 7,15 Monaten für Sugemalimab gegenüber 6 Zyklen (Spanne: 1 bis 44) mit einer medianen Dauer von 4,6 Monaten für Placebo. Die Ergebnisse der Wirksamkeitsstudie GEMSTONE‑302 sind in Tabelle 4, Abbildung 1 und Abbildung 2 zusammengefasst.
Tabelle 4. Wirksamkeitsergebnisse der Studie GEMSTONE‑302
Wirksamkeitsendpunkte |
Sugemalimab in Kombination mit platinbasierter Chemotherapie |
Placebo in Kombination mit Chemotherapie |
Progressionsfreies Überleben | ||
Anzahl (%) Teilnehmer mit Ereignis |
223 (69,7 %) |
135 (84,9 %) |
Median in Monaten (95%‑KI) |
9,0 (7,4; 10,8) |
4,9 (4,8; 5,1) |
Hazard Ratio (95%‑KI)† |
0,48 (0,39; 0,60) |
|
p‑Wert† |
< 0,0001 |
|
Gesamtüberleben (overall survival, OS) | ||
Anzahl (%) Teilnehmer mit Ereignis |
156 (48,8 %) |
97 (61,0 %) |
Median in Monaten (95%‑KI) |
25,4 (20,1; NR) |
16,9 (12,8; 20,7) |
Hazard Ratio (95%‑KI)† |
0,65 (0,50; 0,84) |
|
p‑Wert† |
0,0008. |
|
Objektive Ansprechrate* | ||
ORR n (%) |
203 (63,4 %) |
64 (40,3 %) |
p‑Wert§ |
< 0,0001 |
|
KI = Konfidenzintervall, ORR = Objektive Ansprechrate
* vom Prüfarzt beurteilt
† Die Hazard Ratio (HR) basiert auf dem stratifizierten Cox-Modell. Der p‑Wert basiert auf dem stratifizierten Log-Rank-Test. Die 3 Stratifizierungsfaktoren sind der ECOG-Leistungsstatus, PD‑L1 und der Histologietyp bei Randomisierung. Weitere Erläuterungen zum Histologietyp siehe unten.
§ Der p‑Wert basiert auf dem Cochran-Mantel-Haenszel-Test, stratifiziert nach ECOG-Performance-Status, Histologietyp und PD‑L1 bei Randomisierung.¶
Abbildung 1. Kaplan-Meier-Kurve für das vom Prüfer beurteilte progressionsfreie Überleben – ITT-Population – Studie GEMSTONE‑302
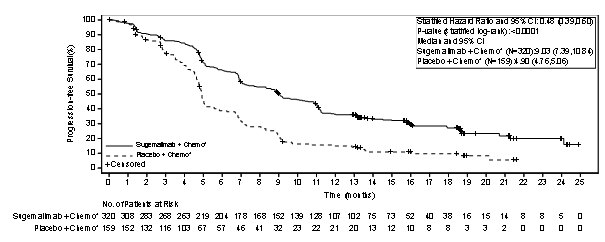
Abbildung 2. Kaplan-Meier-Kurve des Gesamtüberlebens – ITT-Population – Studie GEMSTONE‑302
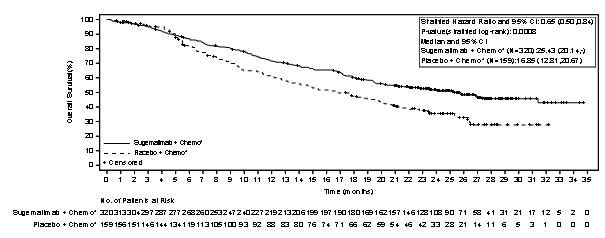
Abbildung 3. Forest-Plot des PFS – Studie GEMSTONE‑302
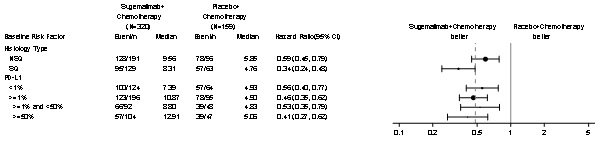 Anmerkung: Die Subgruppenanalysen wurden nicht auf Fehler 1. Art kontrolliert.
Eine Subgruppenanalyse zeigte Verbesserungen im PFS unter Sugemalimab, unabhängig vom histologischen Subtyp und der PD‑L1‑Expression, die mit der gesamten Intent-to-Treat-Population (ITT) übereinstimmen.
Konsolidierungstherapie des nicht resezierbaren Stadium-III-Nichtkleinzelligen Lungenkarzinoms
GEMSTONE-301: Eine randomisierte, doppelblinde Studie zu Sugemalimab als Konsolidierungstherapie bei Patienten mit nicht resezierbarem, Stadium-III-Nichtkleinzelligen Lungenkarzinom (NSCLC), die nach einer gleichzeitigen oder sequentiellen Chemoradiotherapie keine Krankheitsprogression entwickelt haben.
Die Wirksamkeit und Sicherheit von Sugemalimab als Monotherapie zur Behandlung von Erwachsenen im Alter ≥ 18 Jahre mit histologisch oder zytologisch bestätigtem nicht resezierbarem Stadium-III-NSCLC (gestuft nach der Klassifikation der International Association for the Study of Lung Cancer [IASLC], Version 8) ohne sensibilisierende EGFR-Mutationen oder ALK-, ROS1-genomische Tumoraberrationen, deren Erkrankung nach gleichzeitiger oder sequentieller Chemoradiotherapie nicht fortgeschritten ist, wurde in einer randomisierten, doppelblinden, placebokontrollierten Phase-3-Studie (GEMSTONE-301) untersucht. Abgesehen von Tests des EGFR-Mutationsstatus bei Teilnehmern mit nicht-plattenepithelialem NSCLC war ein Test auf genomische Tumoraberrationen/onkogene Treiber für die Aufnahme in die Studie nicht verpflichtend. Die Bestimmung auf den PD-L1-Status war nicht verpflichtend und wurde nicht systematisch durchgeführt. Die Teilnehmer hatten mindestens 2 Zyklen einer definitiven platinbasierten Chemotherapie mit Strahlentherapie innerhalb von 1 bis 42 Tagen vor Beginn der Studie abgeschlossen. Teilnehmende wurden ausgeschlossen, wenn sie eine Vorgeschichte einer Autoimmunerkrankung hatten oder innerhalb von 1 Woche vor der Randomisierung systemische immunsuppressive Arzneimittel (einschließlich einer systemischen Corticosteroidbehandlung entsprechend > 10 mg/Tag Prednison) erhalten hatten.
Der primäre Endpunkt dieser Studie war das progressionsfreie Überleben (PFS), bewertet durch ein verblindetes unabhängiges zentrales Prüfgremium (blinded independent central review committee, BICR) gemäß RECIST v1.1. Wichtiger sekundärer Endpunkt ist das Gesamtüberleben (OS).
Insgesamt wurden 381 Patienten randomisiert (2:1) Gruppen zugeteilt, um
• Sugemalimab 1 200 mg intravenös alle 3 Wochen zu erhalten oder
• Placebo intravenös alle 3 Wochen zu erhalten.
Die maximale Behandlungsdauer mit Sugemalimab oder Placebo betrug zwei Jahre oder bis zum Fortschreiten der Erkrankung oder inakzeptabler Toxizität.
Während des ersten Jahres der Behandlungsperiode wurden bildgebende Untersuchungen alle 9 Wochen durchgeführt; nach 1 Jahr: Bildgebungsuntersuchungen wurden alle 12 Wochen bis zum Fortschreiten der Erkrankung, Verlust der Nachverfolgung, Tod oder Studienende durchgeführt, je nachdem, was zuerst eintrat.
Alle Teilnehmer waren Asiaten; 27,8 % hatten NSCLC im Stadium IIIa, 55,4 % im Stadium IIIb und 16,0 % im Stadium IIIc; 92,1 % waren männlich, das mediane Alter betrug 61 Jahre; 69,8 % hatten Plattenepithel-NSCLC, 29,7 % nicht-plattenepithel-NSCLC, 69,6 % hatten einen ECOG-Score von 1. 7,1 % waren aktuelle Raucher, 77,7 % ehemalige Raucher, 15,2 % Nichtraucher. 66,7 % erhielten vor der Randomisierung eine gleichzeitige Chemoradiotherapie, und 33,3 % erhielten eine sequentielle Chemoradiotherapie. Von 175 Teilnehmern mit verfügbarem PD-L1-Expressionstest hatten 54,3 % ≥ 1 % und 45,7 % < 1 %.
Die mediane Behandlungsdauer betrug 12 Zyklen (Spanne 1 bis 72) mit einer medianen Dauer von 9,0 Monaten für Sugemalimab gegenüber 10,0 Zyklen (Spanne 1 bis 60) mit einer medianen Dauer von 7,6 Monaten für Placebo.
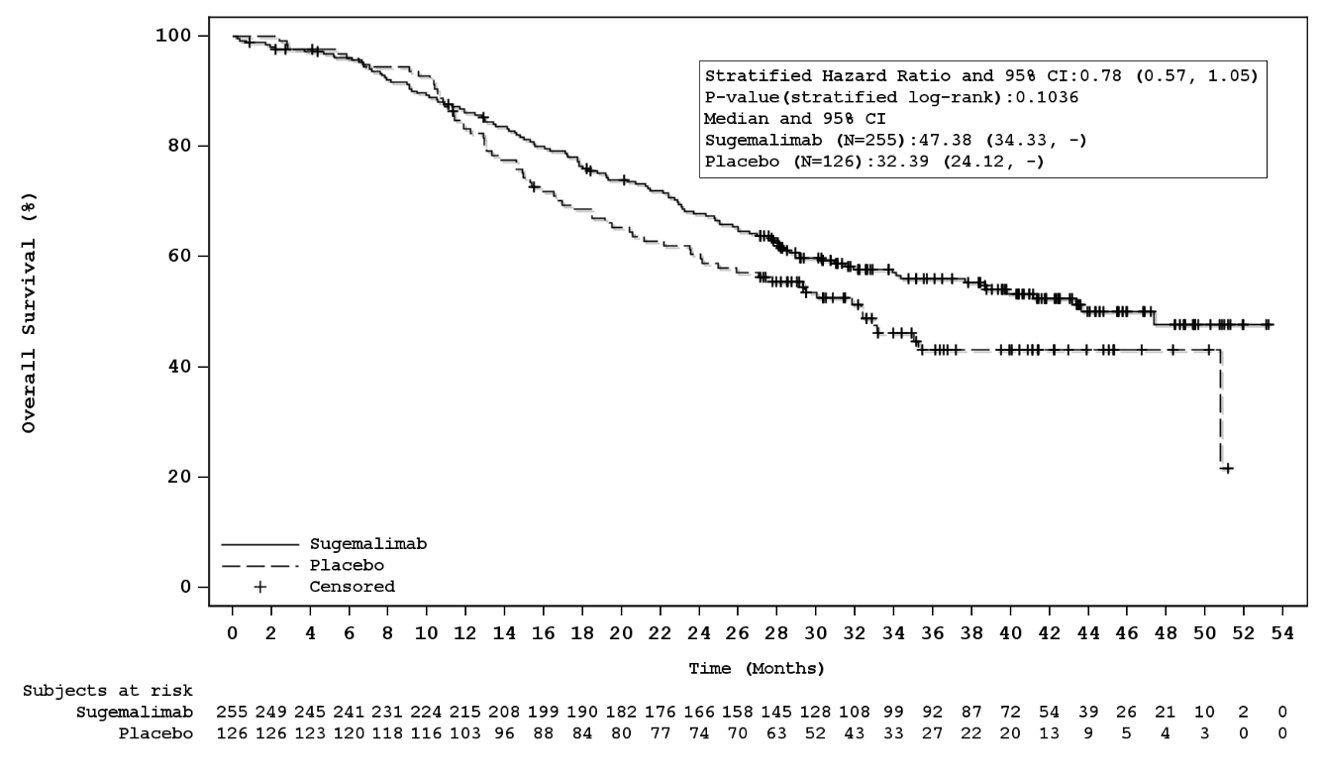
Die Studie zeigte eine statistisch signifikante Verlängerung des PFS in der Sugemalimab-Gruppe im Vergleich zur Placebo-Gruppe [Hazard Ratio (HR) = 0,65 (95 % KI: 0,50; 0,84), p = 0,0012] bei der abschließenden PFS-Analyse. Die aktualisierten PFS-Ergebnisse (progressionsfreies Überleben) mit längerer Nachbeobachtungszeit und die OS-Ergebnisse (Gesamtüberleben) der Studie GEMSTONE-301 sind in Tabelle 5 und Abbildung 4 zusammengefasst. Die mediane Nachbeobachtungszeit beträgt 39,6 Monate.
Tabelle 5. Wirksamkeitsergebnisse der Studie GEMSTONE-301
Wirksamkeitsendpunkte |
Sugemalimab (n = 255) |
Placebo (n = 126) |
Progressionsfreies Überleben (PFS) | ||
Anzahl (%) der Teilnehmer mit Ereignis |
169 (66,3%) |
90 (71,4%) |
Median in Monaten (95% KI) |
10,6 (8,4; 16,8) |
6,2 (4,2, 8;3) |
Risikoverhältnis (95% KI)† |
0,73 (0,56; 0,95) |
|
Gesamtüberleben (OS) | ||
Anzahl (%) der Teilnehmer mit Ereignis |
114 (44,7%) |
66 (52,4%) |
Median in Monaten (95% KI) |
47,4 (34,3; NR) |
32,4 (24,1; NR) |
Risikoverhältnis (95% KI)† |
0,78 (0,57; 1,05) |
|
KI = Konfidenzintervall, NR = Nicht erreicht
† Hazard Ratio (HR) basiert auf dem stratifizierten Cox-Modell. Die 3 Stratifikationsfaktoren sind ECOG-Performance-Score, Chemoradiotherapie und Gesamtdosis der Strahlentherapie.
Abbildung 4. Kaplan-Meier-Kurve des progressionsfreien Überlebens (PFS) beurteilt durch BICR – Intent-to-Treat-Analyse – Studie GEMSTONE-301
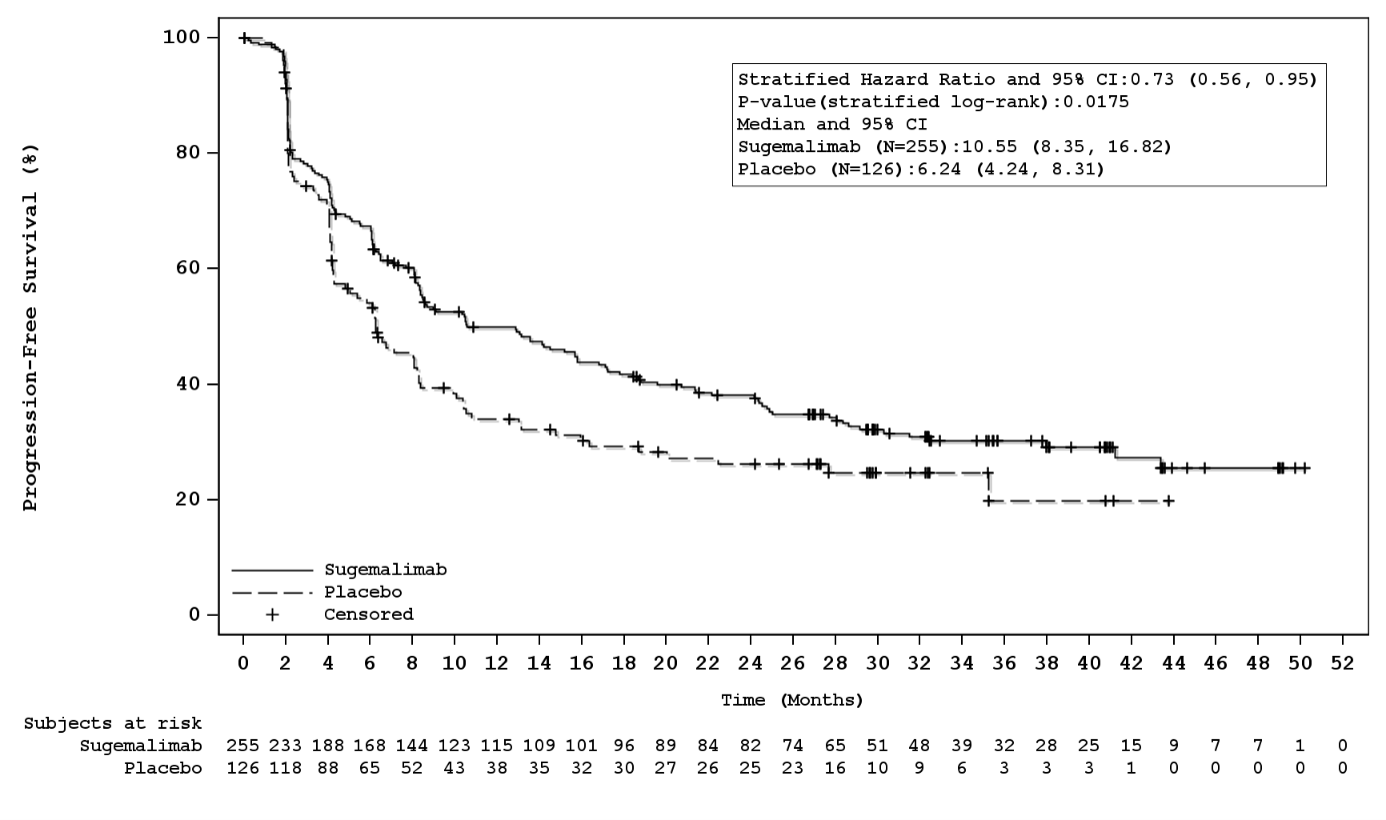
Abbildung 5. Kaplan-Meier-Kurve des Gesamtüberlebens (OS) – Intent-to-Treat-Analyse – Studie GEMSTONE-301
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Sugemalimab eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien an Kindern und Jugendlichen für die Behandlung des Lungenkarzinoms gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Immunogenität
In der Phase-3-Studie Stadium IV NSCLC (GEMSTONE-302) betrug die Prävalenz von Anti-Arzneimittel-Antikörpern (ADA) 17 % (53 Patienten), wobei 9 % (28 Patienten) als therapieinduziertes ADA auftraten.
In der Phase-3-Studie Stadium III NSCLC (GEMSTONE-301) betrug die Prävalenz von Anti-Arzneimittel-Antikörpern (ADA) 10,6 % (27 Patienten), wobei 5,9 % (15 Patienten) als therapieinduziertes ADA auftraten.
Es wurde kein Hinweis darauf gefunden, dass ADA einen Einfluss auf die Pharmakokinetik, Wirksamkeit oder Sicherheit haben, allerdings sind die Daten noch begrenzt.
Die PK von Sugemalimab wurde anhand von Populations-PK(Pop-PK)-Analysen mit Konzentrationsdaten von 1 002 Teilnehmern definiert, die Sugemalimab-Dosen im Bereich von 3 bis 40 mg/kg und eine feste Dosis von 1 200 mg intravenös alle 3 Wochen erhielten.
Resorption
Sugemalimab wird durch intravenöse Infusion verabreicht und ist daher sofort und vollständig bioverfügbar.
Nach einer Einzeldosis- und Mehrfachdosen-Eskalationsstudie zu Sugemalimab (n = 29) stieg die Sugemalimab-Exposition (AUC und Cmax) innerhalb des Dosierungsbereichs von 3 mg/kg bis 40 mg/kg, einschließlich einer festen Dosis von 1 200 mg intravenös alle 3 Wochen, in etwa dosisproportional an. Nach mehrfachen intravenösen Infusionen von 1 200 mg alle 3 Wochen (n = 16) kam es zu einer etwa 2‑fachen Akkumulation der Sugemalimab-Exposition (d. h. Racc[Cmax] und Racc[AUC] lagen bei 1,74 bzw. 2,00).
Verteilung
Aus der Studie GEMSTONE‑302 ergab sich, dass entsprechend einer begrenzten extravaskulären Verteilung von monoklonalen Antikörpern das Verteilungsvolumen von Sugemalimab im Steady-State (Vss) aus der Pop-PK-Analyse gering war.
Die PopPK-Analyse schätzte den geometrischen Mittelwert (CV %) von Vss auf:
5,56 L (21 %) bei Patienten mit NSCLC im Stadium IV (Studie GEMSTONE-302).
4,74 L (20 %) bei Patienten mit NSCLC im Stadium III (Studie GEMSTONE-301).
Biotransformation
Als Antikörper wird Sugemalimab über unspezifische Wege abgebaut; der Stoffwechsel trägt nicht zu seiner Clearance bei.
Elimination
In der PopPK-Analyse wurde der geometrische Mittelwert (CV %) der Gesamtkörper-Clearance (CL) nach einer Einzeldosis auf 0,235 L/Tag (24,2 %) bei Patienten mit NSCLC im Stadium IV aus der Studie GEMSTONE-302 und auf 0,214 L/Tag (23,8 %) bei Patienten mit NSCLC im Stadium III aus der Studie GEMSTONE-301 geschätzt. Im Steady-State ist die Elimination etwas geringer als nach einer Einzeldosis, was auf die zielvermittelte Wirkstoffdisposition zurückzuführen ist. Der geometrische Mittelwert (CV %) der Eliminationshalbwertszeit (t1/2), geschätzt aus dem PopPK-Modell, betrug etwa 17,9 Tage (25,6 %) am Ende von Zyklus 1 bei Patienten mit NSCLC im Stadium IV (Studie GEMSTONE-302) und 16,6 Tage (20,8 %) am Ende von Zyklus 1 bei Patienten mit NSCLC im Stadium III (Studie GEMSTONE-301).
Besondere Patientengruppen
Alter, Geschlecht, Körpergewicht, Tumortyp und Anti-Drug-Antikörper-Status
Die Pop-PK-Analyse zeigte statistisch nicht signifikanten Einfluss der Kovariate des Alters (18‑78 Jahre) auf die Sugemalimab-Exposition. Die Auswirkungen anderer Kovariaten (Albumin, Geschlecht, Anti-Drug-Antikörper und Tumortyp) auf die systemische Exposition von Sugemalimab wurden als klinisch nicht relevant angesehen. Basierend auf den Modell- und Simulationsergebnissen wird erwartet, dass eine Erhöhung der Dosierung auf 1 500 mg alle 3 Wochen für NSCLC-Patienten mit einem Körpergewicht von mehr als 115 kg eine vergleichbare Exposition wie bei den Patienten in den Zulassungsstudien, die 1 200 mg alle 3 Wochen erhielten, erreichen würde.
Ethnische Zugehörigkeit
Die Auswirkung der ethnischen Zugehörigkeit bei Teilnehmern mit fortgeschrittenen soliden Tumoren (einschließlich NSCLC), die Sugemalimab erhielten, wurde mittels Pop-PK-Analyse bewertet, und es wurde kein Einfluss der ethnischen Zugehörigkeit auf die PK von Sugemalimab festgestellt. Insbesondere wurde bei Sugemalimab kein PK-Unterschied zwischen asiatischen und nicht asiatischen Teilnehmern beobachtet.
Leberfunktionsstörung
Die Auswirkungen einer leichten Leberfunktionsstörung auf die PK von Sugemalimab wurden mithilfe von Pop-PK-Analysen bewertet. Die Kovarianzanalyse ergab keine statistisch signifikante Auswirkung von Leberfunktionsmarkern (AST und ALT) auf die Sugemalimab-Exposition.
Nierenfunktionsstörung
Die Auswirkung von Nierenfunktionsstörungen auf die Clearance von Sugemalimab wurde anhand von Pop-PK-Analysen bei Teilnehmern mit leichter oder mittelschwerer Nierenfunktionsstörung im Vergleich zu Teilnehmern mit normaler Nierenfunktion untersucht. Es ergab sich kein Einfluss der Nierenfunktion auf die PK von Sugemalimab.
Mit Sugemalimab wurden keine Studien zum kanzerogenen Potential oder zur Reproduktionstoxizität durchgeführt.
Aus der Literatur geht hervor, dass der PD‑L1/PD‑1‑Signalweg in der Schwangerschaft eine Rolle spielt, indem er die mütterliche Immuntoleranz gegenüber dem Fötus aufrechterhält. Im Mausmodell zur Schwangerschaft kann die Blockierung der PD‑L1‑Signalübertragung die Immuntoleranz gegenüber dem Fötus aufheben und die Zahl der Fehlgeburten erhöhen. In der Literatur wurden keine fötalen Fehlbildungen im Zusammenhang mit der Blockierung des PD‑L1/PD‑1-Signalwegs beschrieben, aber bei Mäusen mit PD-1- und PD-L1-Gen-Knockout wurden immunbedingte Krankheiten beobachtet. Aufgrund seines Wirkmechanismus kann die Exposition des Fötus gegenüber Sugemalimab das Risiko für die Entwicklung immunologischer Störungen oder die Veränderung normaler Immunreaktionen erhöhen.
In 4- und 26‑wöchigen Toxizitätsstudien mit wiederholter Gabe an Cynomolgus-Affen lässt die Exposition gegenüber Sugemalimab, das einmal wöchentlich intravenös verabreicht wurde, keine besonderen Gefahren erkennen, mit Ausnahme von zwei Beobachtungen an den Augen bei weiblichen Tieren unter hoher Dosis: 1 Fall von Netzhautdepigmentierung und 1 Fall von mittelgroßer fokaler Hornhauttrübung bei 200 mg/kg, was etwa dem 16- bzw. 18‑fachen der klinischen AUC bei der empfohlenen klinischen Humandosis entspricht.
Histidin
Histidin-Monohydrochlorid
Mannitol (Ph.Eur.) (E 421)
Natriumchlorid
Polysorbat 80 (E 433)
Wasser für Injektionszwecke
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln in derselben Infusionsleitung gemischt werden, mit Ausnahme der in Abschnitt 6.6 genannten.
Ungeöffnete Durchstechflasche
36 Monate
Verdünntes Arzneimittel zubereitet zur Infusion
Die chemische und physikalische Stabilität bei Verwendung wurde für bis zu 24 Stunden bei 2°C bis 8°C und für bis zu 4 Stunden bei Raumtemperatur (bis zu 25°C) ab dem Zeitpunkt der Zubereitung nachgewiesen. Unter mikrobiologischen Gesichtspunkten soll das Arzneimittel sofort verwendet werden. Wenn es nicht sofort verwendet wird, liegen die Aufbewahrungszeiten und -bedingungen vor der Verwendung in der Verantwortung des Anwenders und sollen normalerweise nicht länger als 24 Stunden bei 2°C bis 8°C betragen, es sei denn, die Verdünnung erfolgte unter kontrollierten und validierten aseptischen Bedingungen.
Im Kühlschrank lagern (2°C - 8°C).
Nicht einfrieren.
Die Durchstechflasche im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Aufbewahrungsbedingungen nach Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
20 ml Konzentrat zur Herstellung einer Infusionslösung in einer Durchstechflasche aus Typ‑1‑Glas mit einem Elastomerstopfen und einem blauen Flip-off-Aluminiumverschluss, die 600 mg Sugemalimab enthält.
Packungsgröße: 2 Durchstechflaschen.
Cejemly wird als Durchstechflasche zum Einmalgebrauch bereitgestellt und enthält keine Konservierungsstoffe. Bei der Zubereitung und Verabreichung muss eine aseptische Technik angewandt werden.
Siehe die Fachinformationen (Zusammenfassung der Merkmale des Arzneimittels, SmPC) von platinhaltigen Chemotherapeutika und Pemetrexed oder Paclitaxel für die Zubereitung.
Zubereitung und Anwendung von Cejemly Konzentrat zur Herstellung einer Infusionslösung
Die Durchstechflasche nicht schütteln.
1 200‑mg‑Dosis
Mit einer sterilen Spritze 20 ml aus jeder der 2 Durchstechflaschen (insgesamt 40 ml) an Cejemly entnehmen und dieses in einen 250mlInfusionsbeutel mit 0,9%iger Natriumchloridlösung (9 mg/ml) für eine Gesamtdosis von 1 200 mg überführen. Die verdünnte Lösung durch vorsichtiges Schwenken mischen. Die Lösung nicht einfrieren oder schütteln.
1 500‑mg‑Dosis
Mit einer sterilen Spritze 20 ml aus jeder der 2 Durchstechflaschen und 10 ml aus 1 Durchstechflasche (insgesamt 50 ml) an Cejemly entnehmen und dieses in einen 250mlInfusionsbeutel mit 0,9%iger Natriumchloridlösung (9 mg/ml) für eine Gesamtdosis von 1 500 mg überführen. Die verdünnte Lösung durch vorsichtiges Schwenken mischen. Die Lösung nicht einfrieren oder schütteln.
Nicht gleichzeitig andere Arzneimittel über dieselbe Infusionsleitung verabreichen. Die Infusionslösung ist über eine Infusionsleitung zu verabreichen, die einen sterilen In-Line- oder Add-on-Filter aus Polyethersulfon (PES) mit niedriger Proteinbindungskapazität und einer Porengröße von 0,22 Micron enthält.
Die verdünnte Lösung vor der Verabreichung Raumtemperatur annehmen lassen.
Ungenutzte Reste in der Durchstechflasche verwerfen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
CStone Pharmaceuticals Ireland Limited
117-126 Sheriff Street Upper
Dublin 1, D01 YC43
Irland
EU/1/24/1833/001
Datum der Erteilung der Zulassung: 24. Juli 2024
11/2025
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Verschreibungspflichtig