


▼Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung. Dies ermöglicht eine schnelle Identifizierung neuer Erkenntnisse über die Sicherheit. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung zu melden. Hinweise zur Meldung von Nebenwirkungen, siehe Abschnitt 4.8.
Padcev 20 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Padcev 30 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Padcev 20 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Eine Durchstechflasche mit Pulver für ein Konzentrat zur Herstellung einer Infusionslösung enthält 20 mg Enfortumab vedotin.
Padcev 30 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Eine Durchstechflasche mit Pulver für ein Konzentrat zur Herstellung einer Infusionslösung enthält 30 mg Enfortumab vedotin.
Nach Rekonstitution enthält 1 ml der Lösung 10 mg Enfortumab vedotin.
Enfortumab vedotin besteht aus einem vollständig humanen IgG1-kappa-Antikörper, der über einen Protease-spaltbaren Maleimidocaproyl-Valin-Citrullin-Linker mit der Mikrotubuli-hemmenden Substanz Monomethyl-Auristatin E (MMAE) konjugiert ist.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
Pulver für ein Konzentrat zur Herstellung einer Infusionslösung.
Weißes bis cremefarbenes lyophilisiertes Pulver.
Muskelinvasives Blasenkarzinom (muscle invasive bladder cancer, MIBC)
Padcev in Kombination mit Pembrolizumab als neoadjuvante Behandlung und im Anschluss an eine radikale Zystektomie als adjuvante Behandlung ist angezeigt zur Behandlung von erwachsenen Patienten mit resezierbarem muskelinvasivem Blasenkarzinom (MIBC), die für eine Cisplatin-haltige Chemotherapie nicht infrage kommen.
Nicht resezierbares oder metastasiertes Urothelkarzinom
Padcev in Kombination mit Pembrolizumab ist angezeigt zur Erstlinientherapie bei erwachsenen Patienten mit nicht resezierbarem oder metastasiertem Urothelkarzinom, die für eine platinhaltige Chemotherapie infrage kommen.
Lokal fortgeschrittenes oder metastasiertes Urothelkarzinom
Padcev ist als Monotherapie angezeigt zur Behandlung von erwachsenen Patienten mit lokal fortgeschrittenem oder metastasiertem Urothelkarzinom, die zuvor eine platinhaltige Chemotherapie und einen Programmed Death Receptor-1- oder Programmed Death Ligand-1-Inhibitor erhalten haben (siehe Abschnitt 5.1).
Die Behandlung mit Padcev soll durch einen in der Anwendung von Krebstherapien erfahrenen Arzt begonnen und überwacht werden. Stellen Sie sicher, dass ein guter venöser Zugang vorhanden ist, bevor Sie mit der Behandlung beginnen (siehe Abschnitt 4.4).
Dosierung
Tabelle 1. Empfohlene Dosis für Enfortumab vedotin in Kombination mit Pembrolizumab*
Indikation |
Empfohlene Dosis von Enfortumab vedotin |
Behandlungsdauer |
Neoadjuvantes und adjuvantes muskelinvasives Blasenkarzinom (MIBC) |
Enfortumab vedotin 1,25 mg/kg (bis zu einem Maximum von 125 mg für Patienten ≥ 100 kg) an den Tagen 1 und 8 eines 21-tägigen Zyklus. |
Patienten, die nicht für Cisplatin infrage kommen Adjuvant: 6 Zyklen oder bis zum Wiederauftreten der Erkrankung oder bis zum Auftreten inakzeptabler Toxizität. |
Nicht resezierbares oder metastasiertes Urothelkarzinom |
Enfortumab vedotin 1,25 mg/kg (bis zu einem Maximum von 125 mg für Patienten ≥ 100 kg) an den Tagen 1 und 8 eines 21-tägigen Zyklus. |
Bis zur Progression der Erkrankung oder bis zum Auftreten inakzeptabler Toxizität. |
* Bei Verabreichung am selben Tag soll Pembrolizumab den Patienten nach Enfortumab vedotin verabreicht werden. Weitere Informationen zur Dosierung von Pembrolizumab sind der Fachinformation von Pembrolizumab zu entnehmen.
Tabelle 2. Empfohlene Dosis für Enfortumab vedotin als Monotherapie
Indikation |
Empfohlene Dosis von Enfortumab vedotin |
Behandlungsdauer |
Lokal fortgeschrittenes oder metastasiertes Urothelkarzinom |
Enfortumab vedotin 1,25 mg/kg (bis zu einem Maximum von 125 mg für Patienten ≥ 100 kg) an den Tagen 1, 8 und 15 eines 28-tägigen Zyklus. |
Bis zur Progression der Erkrankung oder bis zum Auftreten inakzeptabler Toxizität. |
Tabelle 3. Empfohlene Dosisreduktionen von Enfortumab vedotin bei Nebenwirkungen | |
Schema zur Dosisreduktion |
Dosisstufe |
Startdosis |
1,25 mg/kg bis zu 125 mg |
Erste Dosisreduktion |
1,0 mg/kg bis zu 100 mg |
Zweite Dosisreduktion |
0,75 mg/kg bis zu 75 mg |
Dritte Dosisreduktion |
0,5 mg/kg bis zu 50 mg |
Dosisanpassungen
Tabelle 4. Dosisunterbrechung, -reduktion und Absetzen von Enfortumab vedotin | ||
Nebenwirkung |
Schweregrad* |
Dosisanpassung* |
Hautreaktionen |
Verdacht auf Stevens-Johnson-Syndrom (SJS) oder Epidermolysis acuta toxica (toxische epidermale Nekrolyse, TEN) oder bullöse Läsionen |
Sofort unterbrechen und an einen Facharzt überweisen. |
Bestätigte(s) SJS oder TEN; Grad 4 oder rezidivierend Grad 3 |
Dauerhaft absetzen. |
|
Grad 2, sich verschlechternd |
|
|
Hyperglykämie |
Glucose im Blut |
|
Pneumonitis/ |
Grad 2 |
|
Grad ≥ 3 |
Dauerhaft absetzen. |
|
Periphere Neuropathie |
Grad 2 |
|
Grad ≥ 3 |
Dauerhaft absetzen. |
|
* Die Toxizität wurde gemäß National Cancer Institute Common Terminology Criteria for Adverse Events Version 5.0 (Allgemeine Terminologie-Kriterien für unerwünschte Ereignisse des nationalen Krebsinstituts der USA, Version 5.0, NCI CTCAE v5.0) eingestuft, wobei Grad 1 leicht, Grad 2 moderat, Grad 3 schwer und Grad 4 lebensbedrohlich bedeutet. | ||
Spezielle Patientengruppen
Ältere Patienten
Bei Patienten ≥ 65 Jahren ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Nierenfunktionsstörung
Bei Patienten mit leichter [Kreatininclearance (KrCL) > 60 – 90 ml/min], moderater (KrCL 30 – 60 ml/min) oder schwerer (KrCL 15 – < 30 ml/min) Nierenfunktionsstörung ist keine Dosisanpassung erforderlich. Bei Patienten mit terminaler Nierenerkrankung (KrCL < 15 ml/min) wurde Enfortumab vedotin nicht untersucht (siehe Abschnitt 5.2).
Leberfunktionsstörung
Bei Patienten mit leichter Leberfunktionsstörung [Gesamtbilirubin von 1 bis 1,5 × obere Normgrenze (upper limit of normal, ULN) und beliebigem Aspartat-Aminotransferase(AST)-Wert oder Gesamtbilirubin ≤ ULN und AST > ULN] ist keine Dosisanpassung erforderlich. Enfortumab vedotin wurde nur bei einer begrenzten Anzahl von Patienten mit moderater und schwerer Leberfunktionsstörung untersucht. Es wird erwartet, dass eine Leberfunktionsstörung die systemische Exposition gegenüber MMAE (die zytotoxische Substanz) erhöht; daher sollen die Patienten engmaschig auf unerwünschte Ereignisse überwacht werden. Aufgrund der spärlichen Datenlage bei Patienten mit moderater und schwerer Leberfunktionsstörung kann keine spezifische Dosisempfehlung gegeben werden (siehe Abschnitt 5.2).
Kinder und Jugendliche
Es gibt im Anwendungsgebiet lokal fortgeschrittenes oder metastasiertes Urothelkarzinom und MIBC keine relevante Anwendung von Enfortumab vedotin bei Kindern und Jugendlichen.
Art der Anwendung
Padcev ist zur intravenösen Anwendung bestimmt. Die empfohlene Dosis muss als intravenöse Infusion über 30 Minuten verabreicht werden. Enfortumab vedotin darf nicht als intravenöse Druck- oder Bolusinjektion verabreicht werden.
Hinweise zur Rekonstitution und Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Hautreaktionen
Hautreaktionen werden mit Enfortumab vedotin als Folge der Bindung von Enfortumab vedotin an das in der Haut exprimierte Nectin-4 in Verbindung gebracht. Fieber oder grippeähnliche Symptome können das erste Anzeichen einer schweren Hautreaktion sein. Wenn dies auftritt, sollen die Patienten beobachtet werden.
Leichte bis moderate Hautreaktionen, vorwiegend makulo-papulöser Ausschlag, wurden mit Enfortumab vedotin berichtet. Die Inzidenzrate für Hautreaktionen war höher, wenn Enfortumab vedotin in Kombination mit Pembrolizumab verabreicht wurde im Vergleich zu Enfortumab vedotin als Monotherapie (siehe Abschnitt 4.8). Schwere kutane Nebenwirkungen, einschließlich Stevens-Johnson-Syndrom (SJS) und Epidermolysis acuta toxica (toxische epidermale Nekrolyse, TEN), mit tödlichem Ausgang sind ebenfalls bei Patienten aufgetreten, die mit Enfortumab vedotin behandelt wurden, vorwiegend während des ersten Behandlungszyklus.
Die Patienten sollen beginnend mit dem ersten Zyklus und während der gesamten Behandlung auf Hautreaktionen überwacht werden. Bei leichten bis moderaten Hautreaktionen kann eine geeignete Behandlung, wie z. B. topische Kortikosteroide und Antihistaminika, erwogen werden. Bei Verdacht auf SJS oder TEN, oder im Falle von beginnenden bullösen Hautläsionen, unterbrechen Sie die Behandlung sofort und überweisen Sie an einen Facharzt. Eine histologische Bestätigung, einschließlich der Erwägung von mehreren Biopsien, ist für die Früherkennung entscheidend, da Diagnose und Intervention die Prognose verbessern können. Setzen Sie Padcev bei bestätigtem SJS oder TEN, Grad‑4- oder wiederkehrenden Grad‑3-Hautreaktionen dauerhaft ab. Bei sich verschlechternden Grad‑2-Hautreaktionen, Grad‑2-Hautreaktionen mit Fieber oder bei Grad‑3-Hautreaktionen soll die Behandlung unterbrochen werden bis Grad ≤ 1 erreicht ist und eine Überweisung an einen Facharzt in Erwägung gezogen werden. Die Behandlung soll in der gleichen Dosisstufe wieder aufgenommen oder eine Dosisreduktion um eine Dosisstufe in Betracht gezogen werden (siehe Abschnitt 4.2).
Pneumonitis/ILD
Bei Patienten, die mit Enfortumab vedotin behandelt wurden, traten Fälle von schwerer, lebensbedrohlicher oder tödlicher Pneumonitis/ILD auf. Die Inzidenzrate für Pneumonitis/ILD, einschließlich schwerer Ereignisse, war höher, wenn Enfortumab vedotin in Kombination mit Pembrolizumab verabreicht wurde im Vergleich zu Enfortumab vedotin als Monotherapie (siehe Abschnitt 4.8).
Überwachen Sie die Patienten auf Anzeichen und Symptome, die auf eine Pneumonitis/ILD hinweisen können, wie z. B. Hypoxie, Husten, Dyspnoe oder interstitielle Infiltrate in radiologischen Untersuchungen. Bei Ereignissen des Grades ≥ 2 sollen Kortikosteroide verabreicht werden (z. B. eine Anfangsdosis von 1‑2 mg/kg/Tag Prednison oder Äquivalent und anschließendes Ausschleichen).
Unterbrechen Sie die Behandlung mit Padcev bei vorliegender Grad-2-Pneumonitis/-ILD und ziehen Sie eine Dosisreduktion in Betracht. Setzen Sie Padcev bei Grad-≥ 3-Pneumonitis/-ILD dauerhaft ab (siehe Abschnitt 4.2).
Hyperglykämie
Hyperglykämie und diabetische Ketoazidose, einschließlich tödlicher Ereignisse, traten bei Patienten mit und ohne vorbestehenden Diabetes mellitus auf, die mit Enfortumab vedotin behandelt wurden (siehe Abschnitt 4.8). Hyperglykämie trat häufiger bei Patienten mit vorbestehender Hyperglykämie oder einem hohen Body-Mass-Index (≥ 30 kg/m2) auf. Patienten mit einem Ausgangs-Hämoglobin A1C (HbA1c) ≥ 8 % wurden von den klinischen Studien ausgeschlossen. Der Glucosespiegel im Blut soll bei Patienten mit Diabetes mellitus oder dem Risiko für Diabetes mellitus oder Hyperglykämie vor Verabreichung der Dosis und regelmäßig im Behandlungsverlauf je nach klinischen Erfordernissen kontrolliert werden. Wenn die Glucose im Blut auf > 13,9 mmol/l (> 250 mg/dl) erhöht ist, soll Padcev pausiert werden, bis die Glucose im Blut ≤ 13,9 mmol/l (≤ 250 mg/dl) beträgt, und es soll entsprechend behandelt werden (siehe Abschnitt 4.2).
Schwerwiegende Infektionen und Infektionen durch opportunistische Erreger
Schwerwiegende Infektionen wie z. B. Sepsis oder Pneumonie (einschließlich solcher mit tödlichem Ausgang) und Infektionen durch opportunistische Erreger wie z.B. Pilzinfektionen wurden bei Patienten berichtet, die mit Padcev behandelt wurden. Die Patienten sollen während der Behandlung sorgfältig auf das Auftreten von möglichen schwerwiegenden Infektionen und Infektionen durch opportunistische Erreger überwacht werden.
Periphere Neuropathie
Periphere Neuropathie, vorwiegend periphere sensorische Neuropathie, ist unter Enfortumab vedotin einschließlich Reaktionen vom Grad ≥ 3 aufgetreten (siehe Abschnitt 4.8). Patienten mit vorbestehender peripherer Neuropathie Grad ≥ 2 wurden von den klinischen Studien ausgeschlossen. Die Patienten sollen auf Symptome einer neuen oder sich verschlimmernden peripheren Neuropathie überwacht werden, da bei diesen Patienten eine Verzögerung, Dosisreduktion oder ein Absetzen von Enfortumab vedotin erforderlich sein könnte (siehe Tabelle 3). Padcev soll bei peripherer Neuropathie Grad ≥ 3 dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Augenerkrankungen
Bei Patienten, die mit Enfortumab vedotin behandelt wurden, traten Augenerkrankungen, vorwiegend trockenes Auge, auf (siehe Abschnitt 4.8). Die Patienten sollen auf Augenerkrankungen überwacht werden. Ziehen Sie künstliche Tränenflüssigkeit zur Prophylaxe des trockenen Auges und eine Überweisung zur augenärztlichen Untersuchung in Betracht, wenn die okulären Symptome nicht abklingen oder sich verschlimmern.
Extravasat an der Infusionsstelle
Haut- und Weichteilverletzungen wurden nach der Verabreichung von Enfortumab vedotin beobachtet, wenn ein Extravasat auftrat (siehe Abschnitt 4.8). Stellen Sie einen guten venösen Zugang sicher, bevor Sie mit Padcev beginnen, und achten Sie während der Verabreichung auf ein mögliches Extravasat an der Infusionsstelle. Wenn ein Extravasat auftritt, stoppen Sie die Infusion und achten Sie auf Nebenwirkungen.
Embryo-fetale Toxizität und Empfängnisverhütung
Schwangere Frauen sollen über das mögliche Risiko für einen Fetus informiert werden (siehe Abschnitte 4.6 und 5.3). Frauen im fortpflanzungsfähigen Alter soll geraten werden, innerhalb von 7 Tagen vor Beginn der Behandlung mit Enfortumab vedotin einen Schwangerschaftstest durchzuführen und während der Behandlung und für mindestens 6 Monate nach Beendigung der Behandlung eine wirksame Verhütungsmethode anzuwenden. Männern, die mit Enfortumab vedotin behandelt werden, wird empfohlen, während der Behandlung und für mindestens 4 Monate nach der letzten Dosis von Padcev kein Kind zu zeugen.
Informationspaket für Patienten
Der Verschreiber muss die Risiken der Therapie mit Padcev mit dem Patienten besprechen, einschließlich der Kombinationstherapie mit Pembrolizumab. Mit jeder Verschreibung sollen den Patienten die Gebrauchsinformation für Patienten und die Patientenkarte ausgehändigt werden.
Es wurden keine Studien zur Erfassung von Arzneimittelwechselwirkungen mit Enfortumab vedotin durchgeführt. Die gleichzeitige Anwendung von Enfortumab vedotin und Arzneimitteln, die über CYP3A4 (Substrate) metabolisiert werden, birgt kein klinisch relevantes Risiko einer Induktion pharmakokinetischer Interaktionen (siehe Abschnitt 5.2).
Wirkung anderer Arzneimittel auf Enfortumab vedotin
CYP3A4-Inhibitoren, -Substrate oder -Induktoren
Eine physiologisch-basierte pharmakokinetische Modellierung (PBPK) hat ergeben, dass die gleichzeitige Anwendung von Enfortumab vedotin mit Ketoconazol (einem kombinierten P‑Glykoprotein[P-gp]- und starken CYP3A-Inhibitor) voraussichtlich die Cmax des unkonjugierten MMAE und die Area under the curve(AUC)-Exposition in geringem Maße erhöht, wobei sich die Antikörper-Wirkstoff-Konjugat(antibody drug conjugate, ADC)-Exposition nicht ändert. Bei einer gleichzeitigen Behandlung mit CYP3A4-Inhibitoren ist Vorsicht geboten. Patienten, die gleichzeitig starke CYP3A4-Inhibitoren erhalten (z. B. Boceprevir, Clarithromycin, Cobicistat, Indinavir, Itraconazol, Nefazodon, Nelfinavir, Posaconazol, Ritonavir, Saquinavir, Telaprevir, Telithromycin, Voriconazol) sollen engmaschiger auf Anzeichen für Toxizitäten überwacht werden.
Unkonjugiertes MMAE wird voraussichtlich nicht die AUC von gleichzeitig angewendeten Arzneimitteln, die CYP3A4-Substrate sind (z. B. Midazolam), verändern.
Starke CYP3A4-Induktoren (z. B. Rifampicin, Carbamazepin, Phenobarbital, Phenytoin, Johanniskraut [Hypericum perforatum]) können möglicherweise die Exposition von unkonjugiertem MMAE mit moderatem Effekt verringern (siehe Abschnitt 5.2).
Frauen im gebärfähigen Alter/Empfängnisverhütung bei Männern und Frauen
Ein Schwangerschaftstest wird für Frauen im fortpflanzungsfähigen Alter innerhalb von 7 Tagen vor Beginn der Behandlung empfohlen. Frauen im fortpflanzungsfähigen Alter sollen darauf hingewiesen werden, während der Behandlung und für mindestens 6 Monate nach Beendigung der Behandlung eine wirksame Verhütungsmethode anzuwenden. Männern, die mit Enfortumab vedotin behandelt werden, wird empfohlen, während der Behandlung und für mindestens 4 Monate nach der letzten Dosis von Padcev kein Kind zu zeugen.
Schwangerschaft
Padcev kann, basierend auf Erkenntnissen aus Tierversuchen, bei Verabreichung an schwangere Frauen den Fetus schädigen. Studien zur Embryo-fetalen-Entwicklung an weiblichen Ratten haben gezeigt, dass die intravenöse Verabreichung von Enfortumab vedotin zu einer verminderten Anzahl lebensfähiger Feten, einer reduzierten Wurfgröße und vermehrten frühen Resorptionen führte (siehe Abschnitt 5.3). Die Anwendung von Padcev während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die keine wirksame Verhütungsmethode anwenden, wird nicht empfohlen.
Stillzeit
Es ist nicht bekannt, ob Enfortumab vedotin in die Muttermilch übergeht. Ein Risiko für gestillte Kinder kann nicht ausgeschlossen werden. Das Stillen soll während der Behandlung mit Padcev und für mindestens 6 Monate nach der letzten Dosis unterbrochen werden.
Fertilität
Bei Ratten führte eine wiederholte Verabreichung von Enfortumab vedotin zu Hodentoxizität und kann möglicherweise die männliche Fertilität verändern. MMAE hat aneugene Eigenschaften (siehe Abschnitt 5.3). Daher wird Männern, die mit diesem Arzneimittel behandelt werden, empfohlen, vor der Behandlung Spermienproben einfrieren und lagern zu lassen. Es liegen keine Daten über die Wirkung von Padcev auf die menschliche Fertilität vor.
Padcev hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
Zusammenfassung des Sicherheitsprofils
Enfortumab vedotin in Kombination mit Pembrolizumab
Wenn Enfortumab vedotin in Kombination mit Pembrolizumab verabreicht wird, ziehen Sie die Fachinformation für Pembrolizumab zurate, bevor die Behandlung eingeleitet wird.
Muskelinvasives Blasenkarzinom
Die Sicherheit von Enfortumab vedotin in Kombination mit Pembrolizumab wurde bei 167 Patienten untersucht, die mindestens eine Dosis Enfortumab vedotin 1,25 mg/kg in Kombination mit Pembrolizumab in einer Phase-3-Studie (EV-303) erhielten (siehe Tabelle 5). Die Patienten waren für eine mediane Dauer von 6,3 Monaten (Bereich: 0,03 bis 19,7 Monate) gegenüber der Kombination von Enfortumab vedotin und Pembrolizumab exponiert. Die mediane Expositionsdauer gegenüber Enfortumab vedotin allein betrug 5,5 Monate (Bereich: 0,03 bis 14,1 Monate).
Die häufigsten Nebenwirkungen mit Enfortumab vedotin in Kombination mit Pembrolizumab waren Pruritus (47,3 %), Alopezie (34,7 %), Diarrhö (34,1 %), Ermüdung/Fatigue (32,3 %), Anämie (30,5 %), verminderter Appetit (28,1 %), Dysgeusie (28,1 %), Übelkeit (25,7 %), Ausschlag (25,1 %), erhöhte Aspartataminotransferase (24 %), erniedrigtes Gewicht (19,8 %), erhöhte Alaninaminotransferase (19,2 %), makulo-papulöser Ausschlag (16,2 %), trockene Haut (15 %), Hypothyreose (14,4 %), periphere sensorische Neuropathie (13,8 %), Hyperglykämie (12,6 %) und periphere Neuropathie (10,2 %).
Die häufigste schwerwiegende Nebenwirkung (≥ 2 %) war Diarrhö (2,4 %). Einundvierzig Prozent der Patienten setzten Enfortumab vedotin wegen Nebenwirkungen dauerhaft ab; die häufigste Nebenwirkung (≥ 2 %), die zum Absetzen führte, war periphere sensorische Neuropathie (2,4 %).
Nebenwirkungen, die zu einer Dosisunterbrechung von Enfortumab vedotin führten, traten bei 44 % der Patienten auf. Die häufigsten Nebenwirkungen (≥ 2 %), die zu einer Dosisunterbrechung führten, waren Diarrhö (4,2 %), Ausschlag (4,2 %), Neutropenie (3,6 %), Ermüdung/Fatigue (3 %), Hyperglykämie (3 %) und Pruritus (2,4 %).
Nebenwirkungen, die zu einer Dosisreduktion von Enfortumab vedotin führten, traten bei 17 % der Patienten auf. Die häufigsten Nebenwirkungen (≥ 2 %), die zu einer Dosisreduktion führten, waren Ausschlag (2,4 %) und erniedrigtes Gewicht (2,4 %).
Nicht resezierbares oder metastasiertes Urothelkarzinom
Die Sicherheit von Enfortumab vedotin in Kombination mit Pembrolizumab wurde bei 564 Patienten untersucht, die mindestens eine Dosis Enfortumab vedotin 1,25 mg/kg in Kombination mit Pembrolizumab in einer Phase-2-Studie (EV-103) und einer Phase-3-Studie (EV-302) erhielten (siehe Tabelle 5). Die Patienten waren für eine mediane Dauer von 9,4 Monaten (Bereich: 0,3 bis 34,4 Monate) gegenüber Enfortumab vedotin in Kombination mit Pembrolizumab exponiert.
Die häufigsten Nebenwirkungen mit Enfortumab vedotin in Kombination mit Pembrolizumab waren periphere sensorische Neuropathie (53,4 %), Pruritus (41,1 %), Ermüdung/Fatigue (40,4 %), Diarrhö (39,2 %), Alopezie (38,5 %), makulo-papulöser Ausschlag (36 %), erniedrigtes Gewicht (36 %), verminderter Appetit (33,9 %), Übelkeit (28,4 %), Anämie (25,7 %), Dysgeusie (24,3 %), trockene Haut (18,1 %), erhöhte Alaninaminotransferase (16,8 %), Hyperglykämie (16,7 %), erhöhte Aspartataminotransferase (15,4 %), trockenes Auge (14,4 %), Erbrechen (13,3 %), makulöser Ausschlag (11,3 %), Hypothyreose (10,5 %) und Neutropenie (10,1 %).
Die häufigsten schwerwiegenden Nebenwirkungen (≥ 2 %) waren Diarrhö (3 %) und Pneumonitis (2,3 %). Sechsunddreißig Prozent der Patienten setzten Enfortumab vedotin wegen Nebenwirkungen dauerhaft ab; die häufigsten Nebenwirkungen (≥ 2 %), die zum Absetzen führten, waren periphere sensorische Neuropathie (12,2 %) und makulo-papulöser Ausschlag (2 %).
Nebenwirkungen, die zu einer Dosisunterbrechung von Enfortumab vedotin führten, traten bei 72 % der Patienten auf. Die häufigsten Nebenwirkungen (≥ 2 %), die zu einer Dosisunterbrechung führten, waren periphere sensorische Neuropathie (17 %), makulo-papulöser Ausschlag (6,9 %), Diarrhö (4,8 %), Ermüdung/Fatigue (3,7 %), Pneumonitis (3,7 %), Hyperglykämie (3,4 %), Neutropenie (3,2 %), erhöhte Alaninaminotransferase (3 %), Pruritus (2,3 %) und Anämie (2 %).
Nebenwirkungen, die zu einer Dosisreduktion von Enfortumab vedotin führten, traten bei 42,4 % der Patienten auf. Die häufigsten Nebenwirkungen (≥ 2 %), die zu einer Dosisreduktion führten, waren periphere sensorische Neuropathie (9,9 %), makulo-papulöser Ausschlag (6,4 %), Ermüdung/Fatigue (3,2 %), Diarrhö (2,3 %) und Neutropenie (2,1 %).
Enfortumab vedotin als Monotherapie
Die Sicherheit von Enfortumab vedotin als Monotherapie wurde bei 793 Patienten untersucht, die mindestens eine Dosis Enfortumab vedotin 1,25 mg/kg in zwei Phase-1-Studien (EV-101 und EV-102), drei Phase-2-Studien (EV-103, EV-201 und EV-203) und einer Phase-3-Studie (EV-301) erhielten (siehe Tabelle 5). Die Patienten waren für eine mediane Dauer von 4,7 Monaten (Bereich: 0,3 bis 55,7 Monate) gegenüber Enfortumab vedotin exponiert.
Die häufigsten Nebenwirkungen mit Enfortumab vedotin waren Alopezie (47,7 %), verminderter Appetit (47,2 %), Ermüdung/Fatigue (46,8 %), Diarrhö (39,1 %), periphere sensorische Neuropathie (38,5 %), Übelkeit (37,8 %), Pruritus (33,4 %), Dysgeusie (30,4 %), Anämie (29,1 %), erniedrigtes Gewicht (25,2 %), makulo-papulöser Ausschlag (23,6 %), trockene Haut (21,8 %), Erbrechen (18,7 %), erhöhte Aspartataminotransferase (17 %), Hyperglykämie (14,9 %), trockenes Auge (12,7 %), erhöhte Alaninaminotransferase (12,7 %) und Ausschlag (11,6 %).
Die häufigsten schwerwiegenden Nebenwirkungen (≥ 2 %) waren Diarrhö (2,1 %) und Hyperglykämie (2,1 %). Einundzwanzig Prozent der Patienten setzten Enfortumab vedotin wegen Nebenwirkungen dauerhaft ab; die häufigste Nebenwirkung (≥ 2 %), die zum Absetzen der Dosis führte, war periphere sensorische Neuropathie (4,8 %). Nebenwirkungen, die zu einer Dosisunterbrechung führten, traten bei 62 % der Patienten auf; die häufigsten Nebenwirkungen (≥ 2 %), die zu einer Dosisunterbrechung führten, waren periphere sensorische Neuropathie (14,8 %), Ermüdung/Fatigue (7,4 %), makulo-papulöser Ausschlag (4 %), erhöhte Aspartataminotransferase (3,4 %), erhöhte Alaninaminotransferase (3,2 %), Anämie (3,2 %), Hyperglykämie (3,2 %), erniedrigte Neutrophilenzahl (3 %), Diarrhö (2,8 %), Ausschlag (2,4 %) und periphere motorische Neuropathie (2,1 %). Bei 38 % der Patienten war eine Dosisreduktion aufgrund einer Nebenwirkung notwendig; die häufigsten Nebenwirkungen (≥ 2 %), die zu einer Dosisreduktion führten, waren periphere sensorische Neuropathie (10,3 %), Ermüdung/Fatigue (5,3 %), makulo-papulöser Ausschlag (4,2 %) und verminderter Appetit (2,1 %).
Tabellarische Zusammenfassung der Nebenwirkungen
In diesem Abschnitt sind die während klinischer Studien mit Enfortumab vedotin als Monotherapie oder in Kombination mit Pembrolizumab beobachteten oder durch die Anwendung von Enfortumab vedotin nach der Markteinführung berichteten Nebenwirkungen nach MedDRA-Systemorganklasse und darin nach Häufigkeitskategorien aufgeführt. Die Häufigkeitskategorien sind wie folgt definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1.000, < 1/100); selten (≥ 1/10.000, < 1/1.000); sehr selten (< 1/10.000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 5. Nebenwirkungen bei mit Enfortumab vedotin behandelten Patienten
Häufigkeit |
Monotherapie |
In Kombination mit Pembrolizumab |
Infektionen und parasitäre Erkrankungen | ||
Sehr häufig |
Harnwegsinfektion |
Harnwegsinfektion |
Häufig |
Sepsis, Pneumonie |
Sepsis, Pneumonie |
Nicht bekannt1 |
Pilzinfektion |
Pilzinfektion |
Erkrankungen des Blutes und des Lymphsystems | ||
Sehr häufig |
Anämie |
Anämie |
Häufig |
Thrombozytopenie, Leukopenie |
Thrombozytopenie, Leukopenie |
Nicht bekannt1 |
Neutropenie, febrile Neutropenie, erniedrigte Neutrophilenzahl |
Neutropenie, febrile Neutropenie, erniedrigte Neutrophilenzahl |
Endokrine Erkrankungen | ||
Sehr häufig |
Hypothyreose |
|
Stoffwechsel- und Ernährungsstörungen | ||
Sehr häufig |
Hyperglykämie, verminderter Appetit |
Hyperglykämie, verminderter Appetit |
Nicht bekannt1 |
Diabetische Ketoazidose |
Diabetische Ketoazidose |
Erkrankungen des Nervensystems | ||
Sehr häufig |
Periphere sensorische Neuropathie, Dysgeusie |
Periphere sensorische Neuropathie, Dysgeusie |
Häufig |
Periphere Neuropathie, periphere motorische Neuropathie, periphere sensomotorische Neuropathie, Parästhesie, Hypoästhesie, Gangstörung, muskuläre Schwäche |
Periphere Neuropathie, periphere motorische Neuropathie, periphere sensomotorische Neuropathie, Parästhesie, Hypoästhesie, Gangstörung, muskuläre Schwäche, Neurotoxizität |
Gelegentlich |
Demyelinisierende Polyneuropathie, Polyneuropathie, Neurotoxizität, motorische Funktionsstörung, Dysästhesie, Muskelatrophie, Neuralgie, Peroneuslähmung, Sinnesempfindungsver-lust, brennendes Gefühl auf der Haut, Brennen |
Dysästhesie, Polyneuropathie, Myasthenia gravis, Neuralgie, Peroneuslähmung, brennendes Gefühl auf der Haut |
Augenerkrankungen | ||
Sehr häufig |
Trockenes Auge |
Trockenes Auge |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | ||
Häufig |
Pneumonitis/ILD2 |
Pneumonitis/ILD2 |
Erkrankungen des Gastrointestinaltrakts | ||
Sehr häufig |
Diarrhö, Erbrechen, Übelkeit |
Diarrhö, Erbrechen, Übelkeit |
Erkrankungen der Haut und des Unterhautgewebes | ||
Sehr häufig |
Alopezie, Pruritus, Ausschlag, makulo-papulöser Ausschlag, trockene Haut |
Alopezie, Pruritus, makulo-papulöser Ausschlag, trockene Haut |
Häufig |
Medikamentenausschlag, Exfoliation der Haut, Konjunktivitis, bullöse Dermatitis, Blasen, Stomatitis, palmar-plantares Erythrodysästhesie-Syndrom, Ekzem, Erythem, erythematöser Ausschlag, makulöser Ausschlag, papulöser Ausschlag, Ausschlag mit Juckreiz, blasiger Hautausschlag |
Ausschlag, Exfoliation der Haut, Konjunktivitis, bullöse Dermatitis, Blasen, Stomatitis, palmar-plantares Erythrodysästhesie-Syndrom, Ekzem, Erythem, erythematöser Ausschlag, makulöser Ausschlag, papulöser Ausschlag, Ausschlag mit Juckreiz, blasiger Hautausschlag, Dermatitis |
Gelegentlich |
Generalisierte exfoliative Dermatitis, Erythema multiforme, exfoliativer Hautausschlag, Pemphigoid, makulovesikuläre Hautreaktion, Dermatitis, allergische Dermatitis, Kontaktdermatitis, Intertrigo, Hautreizung, Stauungsdermatitis, Blutblase |
Medikamentenausschlag, generalisierte exfoliative Dermatitis, Erythema multiforme, exfoliativer Hautausschlag, Pemphigoid, allergische Dermatitis, Kontaktdermatitis, Intertrigo, Hautreizung, Stauungsdermatitis |
Nicht bekannt1 |
Epidermolysis acuta toxica, Hauthyperpigmentierung, Hautverfärbung, Pigmentierungsstörung, Stevens-Johnson-Syndrom, Epidermalnekrose, symmetrisches arzneimittelbedingtes intertriginöses und flexurales Exanthem |
Epidermolysis acuta toxica, Hauthyperpigmentierung, Hautverfärbung, Pigmentierungsstörung, Stevens-Johnson-Syndrom, Epidermalnekrose, symmetrisches arzneimittelbedingtes intertriginöses und flexurales Exanthem |
Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | ||
Gelegentlich |
Myositis |
|
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | ||
Sehr häufig |
Ermüdung/Fatigue |
Ermüdung/Fatigue |
Häufig |
Extravasat an der Infusionsstelle |
Extravasat an der Infusionsstelle |
Untersuchungen | ||
Sehr häufig |
Erhöhte Alaninaminotransferase, erhöhte Aspartataminotransferase, erniedrigtes Gewicht |
Erhöhte Alaninaminotransferase, erhöhte Aspartataminotransferase, erniedrigtes Gewicht |
Häufig |
Erhöhte Lipase |
|
Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | ||
Häufig |
Reaktion in Zusammenhang mit einer Infusion |
Reaktion in Zusammenhang mit einer Infusion |
1Basierend auf weltweiten Erfahrungen nach der Markteinführung. | ||
Beschreibung ausgewählter Nebenwirkungen
Immunogenität
Insgesamt wurden 159 Patienten auf eine Immunogenität gegenüber Enfortumab vedotin nach Enfortumab vedotin in Kombination mit Pembrolizumab zur Behandlung von MIBC getestet. Bei 3 Patienten wurde bestätigt, dass sie zu Beginn der Studie positiv für Anti-Wirkstoff-Antikörper waren, und bei Patienten, die zu Beginn der Studie negativ waren (n = 156), waren insgesamt 2 (1,3 %) nach Beginn der Studie positiv.
Insgesamt wurden 490 Patienten auf eine Immunogenität gegenüber Enfortumab vedotin nach Enfortumab vedotin in Kombination mit Pembrolizumab zur Behandlung von nicht resezierbarem oder metastasiertem Urothelkarzinom getestet. Bei 24 Patienten wurde bestätigt, dass sie zu Beginn der Studie positiv für Anti-Wirkstoff-Antikörper waren, und bei Patienten, die zu Beginn der Studie negativ waren (n = 466), waren insgesamt 14 (3 %) nach Beginn der Studie positiv.
Insgesamt wurden 697 Patienten auf eine Immunogenität gegenüber Enfortumab vedotin 1,25 mg/kg als Monotherapie getestet. Bei 16 Patienten wurde bestätigt, dass sie zu Beginn der Studie positiv für Anti-Wirkstoff-Antikörper waren, und bei Patienten, die zu Beginn der Studie negativ waren (n = 681), waren insgesamt 24 (3,5 %) nach Beginn der Studie positiv.
Die Inzidenz der therapiebedingten Anti-Enfortumab-vedotin-Antikörperbildung war bei Beurteilung nach Verabreichung von Enfortumab vedotin als Monotherapie und in Kombination mit Pembrolizumab konsistent.
Aufgrund der begrenzten Anzahl von Patienten mit Antikörpern gegen Padcev können keine Rückschlüsse auf einen möglichen Einfluss der Immunogenität auf die Wirksamkeit, Sicherheit oder Pharmakokinetik gezogen werden.
Hautreaktionen
In klinischen Studien mit Enfortumab vedotin in Kombination mit Pembrolizumab traten bei 89 % (648) der 731 Patienten Hautreaktionen auf, und die Mehrheit dieser Hautreaktionen umfassten makulo-papulösen Ausschlag, makulösen Ausschlag, Ausschlag und papulösen Ausschlag. Schwere (Grad 3 oder 4) Hautreaktionen traten bei 19 % (135) der Patienten auf (Grad 3: 17 %, Grad 4: 2 %). Ein tödliches Ereignis von toxisch epidermaler Nekrolyse trat bei einem Patienten auf. Die mediane Zeit bis zum Auftreten von schweren Hautreaktionen betrug 1,6 Monate (Bereich: 0,1 bis 17,2 Monate). Von den Patienten, bei denen Hautreaktionen auftraten und für die Daten bezüglich einer Rückbildung vorlagen (n = 496), hatten 76 % eine vollständige Rückbildung, 16 % eine partielle Verbesserung und 8 % keine Verbesserung zum Zeitpunkt ihrer letzten Beurteilung. Von den 24 % der Patienten mit noch vorhandenen Hautreaktionen bei der letzten Beurteilung hatten 25 % Ereignisse des Grades ≥ 2.
In klinischen Studien mit Enfortumab vedotin als Monotherapie traten bei 57 % (452) der 793 mit Enfortumab vedotin 1,25 mg/kg behandelten Patienten Hautreaktionen auf. Schwere (Grad 3 oder 4) Hautreaktionen traten bei 14 % (108) der Patienten auf und die Mehrheit dieser Reaktionen umfasste einen makulo-papulösen Ausschlag, Stomatitis, einen erythematösen Ausschlag, einen Ausschlag oder einen Medikamentenausschlag. Die mediane Zeit bis zum Auftreten von schweren Hautreaktionen betrug 0,7 Monate (Bereich: 0,1 bis 8,2 Monate). Schwerwiegende Hautreaktionen traten bei 4,3 % (34) der Patienten auf. Von den Patienten, bei denen Hautreaktionen auftraten und für die Daten bezüglich einer Rückbildung vorlagen (n = 366), hatten 61 % eine vollständige Rückbildung, 24 % eine partielle Verbesserung und 15 % keine Verbesserung zum Zeitpunkt ihrer letzten Beurteilung. Von den 39 % der Patienten mit noch vorhandenen Hautreaktionen zum Zeitpunkt der letzten Beurteilung hatten 38 % Ereignisse des Grades ≥ 2.
Pneumonitis/ILD
In klinischen Studien mit Enfortumab vedotin in Kombination mit Pembrolizumab trat eine Pneumonitis/ILD bei 9,4% (69) der 731 Patienten auf. Bei 20 Patienten trat eine schwere (Grad 3 oder 4) Pneumonitis/ILD auf (Grad 3: 2,3 %, Grad 4: 0,4 %). Pneumonitis/ILD führte bei 2,1 % der Patienten zum Absetzen von Enfortumab vedotin. Bei 3 Patienten trat ein tödliches Pneumonitis-/ILD-Ereignis auf. Die mediane Zeit bis zum Auftreten von Pneumonitis/ILD jeden Grades betrug 4,1 Monate (Bereich: 0,3 bis 26,2 Monate).
In klinischen Studien mit Enfortumab vedotin als Monotherapie trat eine Pneumonitis/ILD bei 3,3 % (26) der 793 mit Enfortumab vedotin 1,25 mg/kg behandelten Patienten auf. Bei weniger als 1 % der Patienten trat eine schwere (Grad 3 oder 4) Pneumonitis/ILD auf (Grad 3: 0,5 %, Grad 4: 0,3 %). Pneumonitis/ILD führte bei 0,5 % der Patienten zum Absetzen von Enfortumab vedotin. Es traten keine Todesfälle im Zusammenhang mit Pneumonitis/ILD auf. Die mediane Zeit bis zum Auftreten von Pneumonitis/ILD jeden Grades betrug 2,7 Monate (Bereich: 0,6 bis 6,0 Monate), die mediane Dauer für Pneumonitis/ILD betrug 1,6 Monate (Bereich: 0,1 bis 43,0 Monate). Von den 26 Patienten, bei denen eine Pneumonitis/ILD auftrat, kam es bei 8 (30,8 %) zu einer Rückbildung der Symptome.
Hyperglykämie
In klinischen Studien mit Enfortumab vedotin als Monotherapie trat eine Hyperglykämie (Glucose im Blut > 13,9 mmol/l) bei 17 % (133) der 793 mit Enfortumab vedotin 1,25 mg/kg behandelten Patienten auf. Schwerwiegende Ereignisse mit Hyperglykämie traten bei 2,5 % der Patienten auf, 7 % der Patienten entwickelten eine schwere Hyperglykämie (Grad 3 oder 4) und bei 0,3 % der Patienten traten tödliche Ereignisse auf, je ein Ereignis mit Hyperglykämie und diabetischer Ketoazidose. Die Inzidenz von Hyperglykämien des Grades 3 – 4 stieg durchweg bei Patienten mit höherem Body-Mass-Index und bei Patienten mit höherem Ausgangs-HbA1c. Die mediane Zeit bis zum Auftreten der Hyperglykämie betrug 0,5 Monate (Bereich: 0 bis 20,3 Monate). Von den Patienten, bei denen eine Hyperglykämie auftrat und für die Daten bezüglich einer Rückbildung vorlagen (n = 106), hatten 66 % eine vollständige Rückbildung, 19 % eine partielle Verbesserung und 15 % keine Verbesserung zum Zeitpunkt ihrer letzten Beurteilung. Von den 34 % der Patienten mit noch vorhandener Hyperglykämie bei der letzten Beurteilung hatten 64 % Ereignisse des Grades ≥ 2.
Periphere Neuropathie
In klinischen Studien mit Enfortumab vedotin als Monotherapie trat eine periphere Neuropathie bei 53 % (422) der 793 mit Enfortumab vedotin 1,25 mg/kg behandelten Patienten auf. Bei 5 % der Patienten trat eine schwere (Grad 3 oder 4) periphere Neuropathie einschließlich sensorischer und motorischer Ereignisse auf. Die mediane Zeit bis zum Auftreten einer peripheren Neuropathie des Grades ≥ 2 betrug 5 Monate (Bereich: 0,1 bis 20,2 Monate). Von den Patienten, bei denen eine Neuropathie auftrat und für die Daten bezüglich einer Rückbildung vorlagen (n = 340), hatten 14 % eine vollständige Rückbildung, 46 % eine partielle Verbesserung und 41 % keine Verbesserung zum Zeitpunkt ihrer letzten Beurteilung. Von den 86 % der Patienten mit noch vorhandener Neuropathie zum Zeitpunkt der letzten Beurteilung hatten 51 % Ereignisse des Grades ≥ 2.
Augenerkrankungen
In klinischen Studien mit Enfortumab vedotin als Monotherapie trat während der Behandlung mit Enfortumab vedotin 1,25 mg/kg bei 30 % der Patienten trockenes Auge auf. Die Behandlung wurde aufgrund von trockenem Auge bei 1,5 % der Patienten unterbrochen und bei 0,1 % der Patienten dauerhaft abgebrochen. Nur bei 3 Patienten (0,4 %) trat ein schweres trockenes Auge (Grad 3) auf. Die mediane Zeit bis zum Auftreten des trockenen Auges betrug 1,7 Monate (Bereich: 0 bis 30,6 Monate).
Spezielle Patientengruppen
Ältere Patienten
Enfortumab vedotin in Kombination mit Pembrolizumab wurde bei 202 Patienten < 65 Jahren und 529 Patienten ≥ 65 Jahren untersucht. Generell war die Häufigkeit von unerwünschten Ereignissen bei Patienten im Alter von ≥ 65 Jahren höher als bei Patienten im Alter von < 65 Jahren, insbesondere bei schwerwiegenden unerwünschten Ereignissen (58,8 % bzw. 40,1 %) und Ereignissen des Grades ≥ 3 (79,8 % bzw. 65,3 %).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das Bundesinstitut für Impfstoffe und biomedi zinische Arzneimittel, Paul-Ehrlich-Institut, Paul-Ehrlich-Str. 51 – 59, 63225 Langen, Tel: +49 6103 77 0, Fax: +49 6103 77 1234, Website: http://www.pei.de anzuzeigen.
Es gibt kein bekanntes Antidot für eine Überdosis mit Enfortumab vedotin. Im Falle einer Überdosis soll der Patient engmaschig auf Nebenwirkungen überwacht werden und gegebenenfalls eine unterstützende Behandlung unter Berücksichtigung der Halbwertszeit von 3,6 Tagen (ADC) und 2,6 Tagen (MMAE) durchgeführt werden.
Pharmakotherapeutische Gruppe: Andere monoklonale Antikörper und Antikörper-Wirkstoff- Konjugate, ATC-Code: L01FX13
Wirkmechanismus
Enfortumab vedotin ist ein Antikörper-Wirkstoff-Konjugat (antibody drug conjugate, ADC), das auf Nectin-4 abzielt, ein Adhäsionsprotein, das sich auf der Oberfläche von Urothelkarzinomzellen befindet. Es besteht aus einem vollständig humanen IgG1-kappa-Antikörper, der über einen Protease-spaltbaren Maleimidocaproyl-Valin-Citrullin-Linker mit der Mikrotubuli-hemmenden Substanz MMAE konjugiert ist. Nicht-klinische Daten deuten darauf hin, dass die antineoplastische Aktivität von Enfortumab vedotin auf die Bindung des ADC an Nectin-4-exprimierende Zellen, gefolgt von der Internalisierung des ADC-Nectin-4-Komplexes und der Freisetzung von MMAE durch proteolytische Spaltung, zurückzuführen ist. Die Freisetzung von MMAE unterbricht das Mikrotubuli-Netzwerk innerhalb der Zelle und führt in der Folge zum Zellzyklus-Stillstand, zur Apoptose sowie zum immunogenen Zelltod. MMAE, das von Enfortumab-vedotin-Zielzellen freigesetzt wird, kann in nahegelegene, schwach Nectin-4-exprimierende Zellen diffundieren, was zu einem zytotoxischen Zelltod führt. Die Kombination von Enfortumab vedotin mit PD-1-Inhibitoren führt zu einer verbesserten Antitumoraktivität, was durch die komplementären Mechanismen der MMAE-induzierten Zytotoxizität und Induktion des immunogenen Zelltods sowie der Hochregulierung der Immunfunktion durch PD-1-Inhibition zu erklären ist.
Herz-Elektrophysiologie
Ausweislich der EKG-Daten aus einer Studie an Patienten mit fortgeschrittenem Urothelkarzinom zeigte Enfortumab vedotin in der empfohlenen Dosis von 1,25 mg/kg keinerlei klinisch relevante Verlängerung des mittleren QTc-Intervalls.
Klinische Wirksamkeit und Sicherheit
Enfortumab vedotin in Kombination mit Pembrolizumab
Neoadjuvante und adjuvante Behandlung bei Patienten mit muskelinvasivem Blasenkarzinom, die für Cisplatin nicht infrage kommen
EV-303 (KEYNOTE-905)
Die Wirksamkeit von Padcev in Kombination mit Pembrolizumab als neoadjuvante Behandlung und im Anschluss an eine radikale Zystektomie (radical cystectomy, RC) als adjuvante Behandlung wurde in der Studie EV-303 (KEYNOTE-905) untersucht, einer offenen, randomisierten Phase 3, multizentrischen Studie, die Patienten einschloss, die neoadjuvant und adjuvant Enfortumab vedotin mit Pembrolizumab gegenüber einer RC und pelvinen Lymphknotendissektion (pelvic lymph node dissection, PLND) erhalten hatten. Die Haupteinschlusskriterien waren ein zuvor unbehandeltes MIBC (cT2-T4aN0M0 oder cT1-T4aN1M0) bei Patienten, die für eine Cisplatin-basierte Chemotherapie nicht geeignet waren oder diese ablehnten und die für eine RC und PLND unabhängig vom PD-L1-Status geeignet waren. Patienten mit aktiver Autoimmunerkrankung, die eine systemische Therapie innerhalb von 2 Jahren vor der Behandlung benötigten, oder einer Erkrankung, die eine Immunsuppression erforderlich machte, waren ungeeignet.
Die Patienten wurden im Verhältnis 1:1:1 randomisiert und erhielten entweder neoadjuvant und adjuvant Enfortumab vedotin in Kombination mit Pembrolizumab, neoadjuvant und adjuvant Pembrolizumab als Monotherapie oder RC und PLND allein. Die Hypothesenprüfung wurde aktualisiert, um den Vergleich des Arms mit Enfortumab vedotin in Kombination mit Pembrolizumab gegenüber dem Arm mit RC und PLND allein für das ereignisfreie Überleben (event-free survival, EFS) zu priorisieren. Daher wurde die Randomisierung des Arms mit Pembrolizumab-Monotherapie vorzeitig abgebrochen. Die Bewertung der Wirksamkeit basierte auf dem Vergleich zwischen den folgenden Behandlungsarmen:
Enfortumab vedotin in Kombination mit Pembrolizumab (n = 170): Neoadjuvant Enfortumab vedotin 1,25 mg/kg als intravenöse Infusion über 30 Minuten an Tag 1 und Tag 8 und neoadjuvant Pembrolizumab 200 mg über 30 Minuten an Tag 1 jedes 3-wöchigen Zyklus (21-tägig) für 3 Zyklen. Im Anschluss an die RC und PLND adjuvant Enfortumab vedotin 1,25 mg/kg über 30 Minuten an Tag 1 und Tag 8 jedes 3-wöchigen Zyklus (21-tägig) für 6 Zyklen und adjuvant Pembrolizumab 200 mg über 30 Minuten an Tag 1 jedes 3-wöchigen Zyklus (21-tägig) für 14 Zyklen.
RC und PLND allein (n = 174).
Die Behandlung wurde bis zum Abschluss der Behandlung, bis zur Progression der Erkrankung, die eine RC und eine PLND ausschließt, bis zur Nichtdurchführung oder Ablehnung einer RC und PLND, bis zum Rezidiv der Erkrankung in der adjuvanten Phase oder bis zum Auftreten inakzeptabler Toxizität fortgesetzt. Die Beurteilung des Tumorstatus erfolgte zu Beginn der Studie, innerhalb von 5 Wochen vor der RC und PLND und 6 Wochen nach der Operation. Im Anschluss an die RC und PLND wurde die Beurteilung des Tumorstatus bis zu 2 Jahre lang alle 12 Wochen und danach alle 24 Wochen durchgeführt. Die Randomisierung wurde nach Tumorstatus (T2N0 gegenüber T3/T4aN0 gegenüber T1-T4aN1), nach Cisplatin-Eignung (Cisplatin-ungeeignet gegenüber Cisplatin-geeignet, jedoch abgelehnt) und nach geografischer Region (Vereinigte Staaten von Amerika gegenüber Europäischer Union gegenüber dem Rest der Welt) stratifiziert.
Das mediane Alter betrug 73 Jahre (Bereich: 46 bis 87 Jahre), 78 % waren männlich und 78 % waren weiß. Die Patienten hatten zu Beginn der Studie einen Eastern Cooperative Oncology Group (ECOG) Performance-Status von 0–1 (86 %) oder 2 (14 %). Siebenundvierzig Prozent hatten einen CPS von ≥ 10 und 52 % einen CPS von < 10. Achtzehn Prozent hatten T2N0, 77 % T3/T4aN0 und 5 % T1-T4aN1. Bei 41% der Patienten betrug die Kreatinin-Clearance zu Beginn der Studie jeweils ≥ 60 ml/min, bei 59 % jeweils < 60 ml/min, aber ≥ 30 ml/min und bei 0,3 % jeweils < 30 ml/min. Einundneunzig Prozent der Patienten hatten ein histologisch bestätigtes Urothelkarzinom, 4 % hatten ein Urothelkarzinom mit Plattenepithel-Differenzierung, 3 % hatten ein Urothelkarzinom mit glandulärer Differenzierung und 2 % hatten ein Urothelkarzinom mit anderen histologischen Varianten.
In der Gesamtpopulation unterzogen sich 149 (88 %) der Patienten des Arms mit Enfortumab vedotin in Kombination mit Pembrolizumab und 156 (90 %) der Patienten des Arms mit RC und PLND allein der RC und PLND. Von den mit Enfortumab vedotin in Kombination mit Pembrolizumab behandelten Patienten begannen 100 Patienten die adjuvante Behandlung und 43 Patienten schlossen alle geplanten Zyklen ab.
Der Messwert für das primäre Wirksamkeitsergebnis war das EFS gemäß Beurteilung durch verblindete unabhängige zentrale Bewertung (blinded independent central review, BICR). Die Messwerte für die sekundären Wirksamkeitsergebnisse waren das Gesamtüberleben (overall survival, OS) und die Rate des pathologischen Komplettansprechens (pathological complete response, pCR) gemäß Beurteilung durch verblindete unabhängige pathologische Bewertung (BIPR).
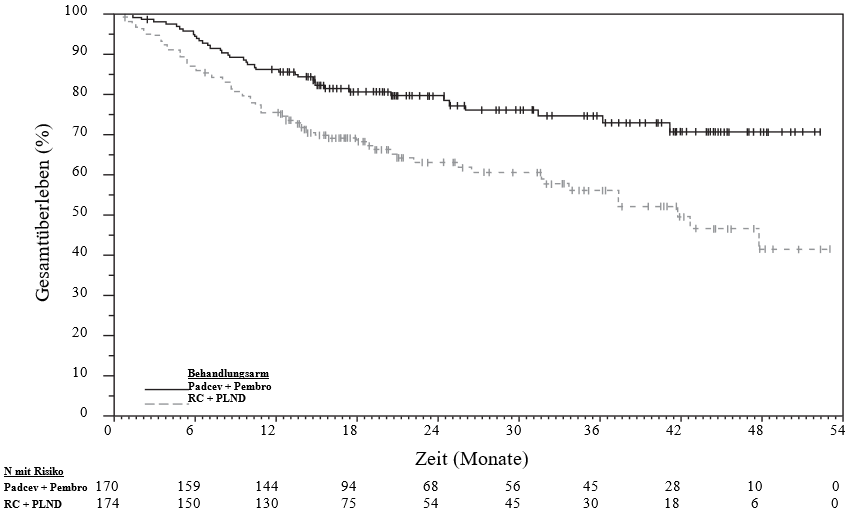
Die Studie zeigte statistisch signifikante Verbesserungen des EFS, OS und pCR bei Patienten, die neoadjuvant und adjuvant mit Enfortumab vedotin in Kombination mit Pembrolizumab behandelt wurden im Vergleich zu RC und PLND allein. Die mediane Nachbeobachtungszeit für diese Studie betrug 18,5 Monate (Bereich: 0,6 bis 53,7 Monate).
Tabelle 6, Abbildungen 1 und 2 fassen die Wirksamkeitsergebnisse für EV-303 zusammen.
Tabelle 6. Wirksamkeitsergebnisse in EV-303
Endpunkt |
Padcev + Pembrolizumab |
RC + PLND allein |
Ereignisfreies Überlebena | ||
Anzahl (%) der Patienten mit Ereignissen |
48 (28,2) |
95 (54,6) |
Median in Monaten (95-%-KI)b |
NR (37,3; NR) |
15,7 (10,3; 20,5) |
Hazard Ratioc (95-%-KI) |
0,40 (0,28; 0,57) |
|
1-seitiger p-Wertd |
< 0,0001 |
|
Gesamtüberleben | ||
Anzahl (%) der Patienten mit Ereignissen |
38 (22,4) |
68 (39,1) |
Median in Monaten (95-%-KI)b |
NR (NR, NR) |
41,7 (31,8; NR) |
Hazard Ratioc (95-%-KI) |
0,50 (0,33; 0,74) |
|
1-seitiger p-Wertd |
0,0002 |
|
Pathologisches Komplettansprechen | ||
Anzahl der Patienten mit pCR |
97 |
15 |
pCR-Rate (%) (95-%-KI) |
57,1 (49,3; 64,6) |
8,6 (4,9; 13,8) |
Behandlungsdifferenz, % Schätzung (95-%-KI)e |
48,3 (39,5; 56,5) |
|
1-seitiger p-Werte |
< 0,000001 |
|
|
NR = Nicht erreicht (not reached)
| ||
Abbildung 1. Kaplan-Meier-Plot des ereignisfreien Überlebens, EV-303
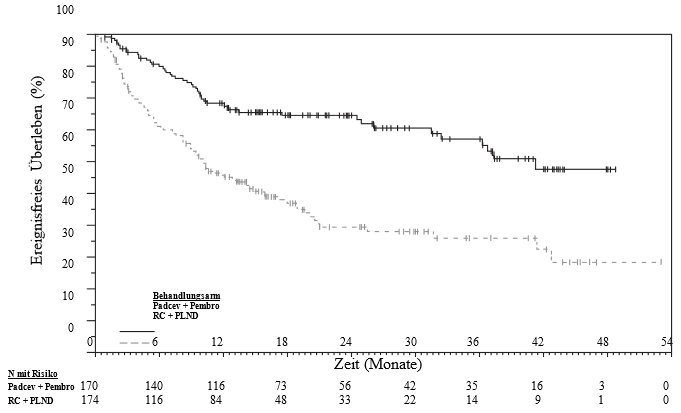
Abbildung 2. Kaplan-Meier-Plot des Gesamtüberlebens, EV-303
Nicht vorbehandeltes lokal fortgeschrittenes oder metastasiertes Urothelkarzinom
EV-302 (KEYNOTE-A39)
Die Wirksamkeit von Padcev in Kombination mit Pembrolizumab wurde in der Studie EV-302 (KEYNOTE-A39) untersucht, einer offenen, randomisierten, multizentrischen Phase-3-Studie, die 886 Patienten mit nicht resezierbarem oder metastasiertem Urothelkarzinom einschloss, die zuvor nicht mit einer systemischen Therapie für eine lokal fortgeschrittene oder metastasierte Erkrankung behandelt wurden. Patienten, die eine neoadjuvante Chemotherapie erhalten hatten, sowie Patienten, die nach einer Zystektomie eine adjuvante Chemotherapie erhalten hatten, wurden in die Studie aufgenommen, wenn das Rezidiv > 12 Monate vor dem Abschluss der Therapie auftrat. Patienten wurden als Cisplatin-ungeeignet eingestuft, wenn sie mindestens eines der folgenden Kriterien erfüllten: glomeruläre Filtrationsrate (GFR) zwischen 30 und 59 ml/min, ECOG Performance-Status von ≥ 2, Gehörverlust Grad ≥ 2 oder Herzinsuffizienz gemäß New York Heart Association (NYHA) Klasse III.
Die Patienten wurden im Verhältnis 1:1 randomisiert und erhielten entweder Enfortumab vedotin in Kombination mit Pembrolizumab (Arm A) oder Gemcitabin und eine platinhaltige Chemotherapie (Cisplatin oder Carboplatin) (Arm B). Die Patienten in Arm A erhielten Enfortumab vedotin 1,25 mg/kg als intravenöse Infusion über 30 Minuten an den Tagen 1 und 8 eines 21-tägigen Zyklus, gefolgt von Pembrolizumab 200 mg an Tag 1 eines 21‑tägigen Zyklus ca. 30 Minuten nach Enfortumab vedotin. Die Patienten in Arm B erhielten Gemcitabin 1.000 mg/m2 an den Tagen 1 und 8 eines 21-tägigen Zyklus mit Cisplatin 70 mg/m2 oder Carboplatin (AUC = 4,5 oder 5 mg/ml/min entsprechend lokaler Richtlinien) an Tag 1 eines 21‑tägigen Zyklus. Die Behandlung wurde bis zum Fortschreiten der Erkrankung, zum Auftreten inakzeptabler Toxizität oder dem Abschluss der Höchstzahl an Behandlungszyklen (Chemotherapie: 6 Zyklen, Pembrolizumab: 35 Zyklen, Enfortumab vedotin: keine Höchstzahl festgelegt) fortgesetzt.
Patienten, die randomisiert dem Arm mit Gemcitabin und platinhaltiger Chemotherapie zugewiesen wurden, konnten eine Erhaltungsimmuntherapie erhalten (z. B. Avelumab). Die Randomisierung wurde stratifiziert nach Cisplatin-Eignung (geeignet vs. ungeeignet), PD-L1-Expression (CPS ≥ 10 vs. CPS < 10) und dem Vorhandensein von Lebermetastasen (vorhanden vs. nicht vorhanden). Die PD-L1-Expression basierte auf dem PD-L1 IHC 22C3 pharmDx-Kit.
Patienten wurden von der Studie ausgeschlossen, wenn sie aktive Metastasen des Zentralnervensystems, eine anhaltende sensorische oder motorische Neuropathie ≥ Grad 2, einen unkontrollierten Diabetes, definiert als HbA1c ≥ 8 % oder HbA1c ≥ 7 % mit begleitenden Diabetes-Symptomen, eine Autoimmunerkrankung oder eine Erkrankung, die Immunsuppression erforderte, oder Pneumonitis oder andere Formen von interstitieller Lungenerkrankung hatten.
Das mediane Alter betrug 69 Jahre (Bereich: 22 bis 91 Jahre), 77 % waren männlich, und die meisten Patienten waren weiß (67 %) oder asiatisch (22 %). Alle Patienten hatten zu Beginn der Studie einen ECOG Performance-Status von 0 (49 %), 1 (47 %) oder 2 (3 %). Siebenundvierzig Prozent der Patienten hatten einen dokumentierten Ausgangs-HbA1c von < 5,7 %. Zu Beginn der Studie hatten 95 % der Patienten ein metastasiertes Urothelkarzinom und 5 % der Patienten ein nicht resezierbares Urothelkarzinom. Zweiundsiebzig Prozent der Patienten hatten zu Beginn der Studie viszerale Metastasen, darunter 22 % mit Lebermetastasen. Fünfundachtzig Prozent der Patienten hatten ein histologisch bestätigtes Urothelkarzinom (UC), 6 % eine gemischte plattenepitheliale UC-Differenzierung und 2 % eine gemischte UC-Differenzierung andere histologische Varianten. Sechsundvierzig Prozent der Patienten waren Cisplatin-ungeeignet, und 54 % waren zum Zeitpunkt der Randomisierung Cisplatin-geeignet. Von den 877 getesteten Patienten, deren Gewebe auf PD-L1-Expression untersuchbar war, hatten 58 % Tumore, die PD-L1 mit einem CPS von ≥ 10 exprimierten und 42 % Tumore, die PD-L1 mit einem CPS < 10 exprimierten. Die mediane Nachbeobachtungszeit betrug 17,3 Monate (Bereich: 0,3 bis 37,2 Monate).
Die Messwerte für die primären Wirksamkeitsergebnisse waren das Gesamtüberleben (overall survival, OS) und das progressionsfreie Überleben (progression free survival, PFS) gemäß Beurteilung durch verblindete unabhängige zentrale Bewertung (blinded independent central review, BICR) auf Basis von RECIST v1.1. Der Messwert für die sekundären Wirksamkeitsergebnisse war die objektive Ansprechrate (objective response rate, ORR) gemäß Beurteilung durch BICR auf Basis von RECIST v1.1.
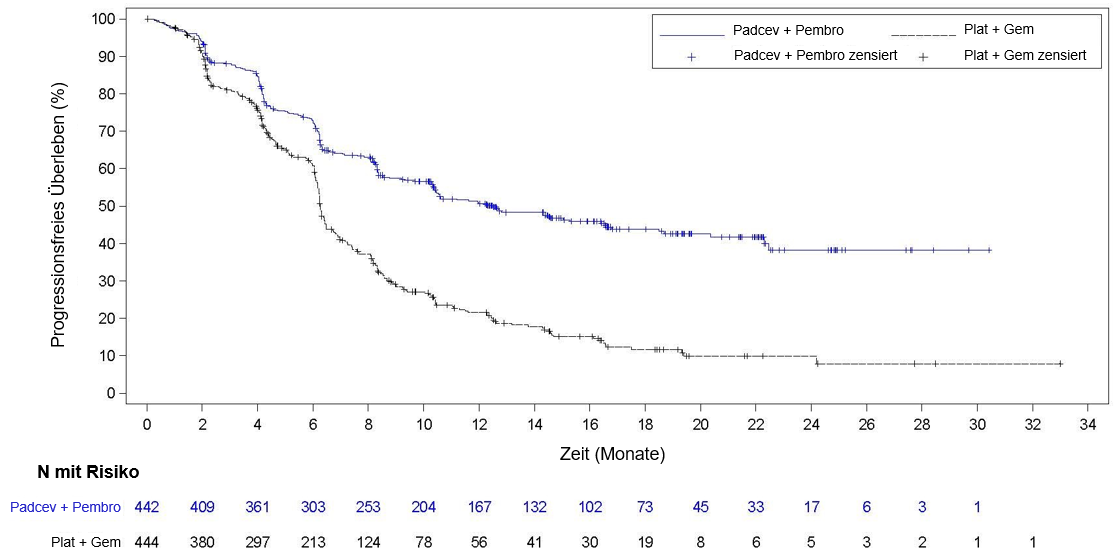
Die Studie zeigte statistisch signifikante Verbesserungen des OS, des PFS und der ORR bei Patienten, die randomisiert mit Enfortumab vedotin in Kombination mit Pembrolizumab behandelt wurden im Vergleich zu Gemcitabin und platinhaltiger Chemotherapie.
Tabelle 7, Abbildungen 3 und 4 fassen die Wirksamkeitsergebnisse für EV-302 zusammen.
Tabelle 7. Wirksamkeitsergebnisse in EV-302
Endpunkt |
Padcev + Pembrolizumab |
Gemcitabin + Platin |
Gesamtüberleben | ||
Anzahl (%) der Patienten mit Ereignissen |
133 (30,1) |
226 (50,9) |
Median in Monaten (95-%-KI)a |
31,5 (25,4; -) |
16,1 (13,9; 18,3) |
Hazard Ratiob (95-%-KI) |
0,468 (0,376; 0,582) |
|
2-seitiger p-Wertc |
< 0,00001 |
|
Progressionsfreies Überlebend | ||
Anzahl (%) der Patienten mit Ereignissen |
223 (50,5) |
307 (69,1) |
Median in Monaten (95-%-KI)a |
12,5 (10,4; 16,6) |
6,3 (6,2; 6,5) |
Hazard Ratiob (95-%-KI) |
0,450 (0,377; 0,538) |
|
2-seitiger p-Wertc |
< 0,00001 |
|
Objektive Ansprechrate (CR + PR)d, f | ||
Bestätige ORR (%) (95-%-KI)e |
67,7 (63,1; 72,1) |
44,4 (39,7; 49,2) |
2-seitiger p-Wertg |
< 0,00001 |
|
Dauer des Ansprechensd, f | ||
Median in Monaten (95-%-KI)a |
NR (20,2; -) |
7,0 (6,2; 10,2) |
|
NR =NR = Nicht erreicht (not reached)
| ||
Abbildung 3. Kaplan-Meier-Plot des Gesamtüberlebens, EV-302
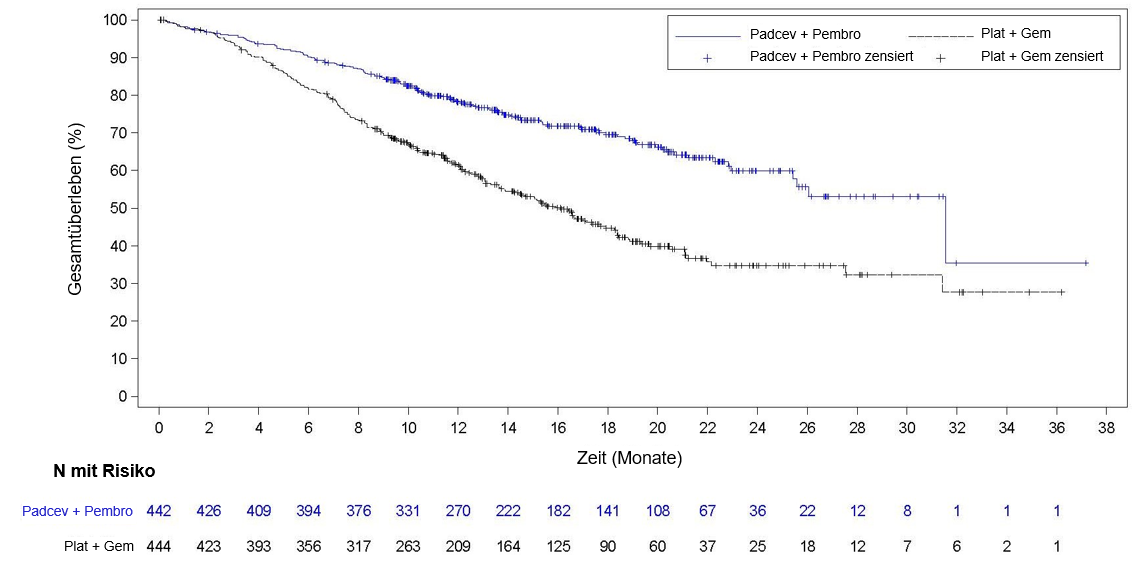
Abbildung 4. Kaplan-Meier-Plot des progressionsfreien Überlebens, EV-302
Enfortumab vedotin als Monotherapie
Vorbehandeltes lokal fortgeschrittenes oder metastasiertes Urothelkarzinom
EV-301
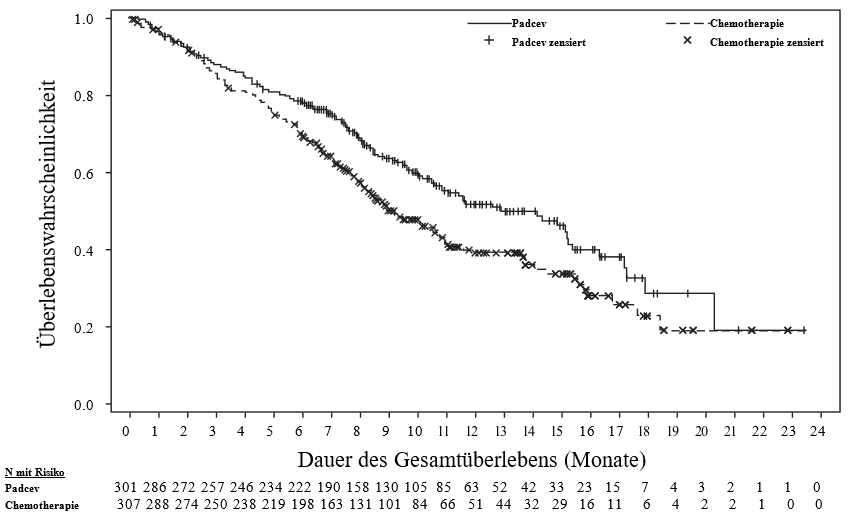
Die Wirksamkeit von Padcev als Monotherapie wurde in der Studie EV-301 untersucht, einer offenen, randomisierten, multizentrischen Phase-3-Studie, die 608 Patienten mit lokal fortgeschrittenem oder metastasiertem Urothelkarzinom einschloss, die zuvor mit einer platinhaltigen Chemotherapie und einem Programmed Death Receptor-1(PD-1)- oder Programmed Death Ligand-1(PD-L1)-Inhibitor behandelt wurden. Der primäre Endpunkt der Studie war das Gesamtüberleben (overall survival, OS). Sekundäre Endpunkte schlossen das progressionsfreie Überleben (progression-free survival, PFS) und die objektive Ansprechrate (objective response rate, ORR) ein [PFS und ORR wurden durch die Beurteilung des Prüfarztes gemäß RECIST v1.1 bewertet]. Die Patienten wurden im Verhältnis 1:1 randomisiert und erhielten entweder Enfortumab vedotin 1,25 mg/kg an den Tagen 1, 8 und 15 eines 28-tägigen Zyklus oder eine der folgenden Chemotherapien nach Ermessen des Prüfarztes: Docetaxel 75 mg/m2 (38 %), Paclitaxel 175 mg/m2 (36 %) oder Vinflunin 320 mg/m2 (25 %) an Tag 1 eines 21-tägigen Zyklus.
Patienten wurden von der Studie ausgeschlossen, wenn sie aktive Metastasen des Zentralnervensystems, eine anhaltende sensorische oder motorische Neuropathie ≥ Grad 2, eine Infektion mit dem humanen Immundefizienzvirus (HIV 1 oder 2) in der Vorgeschichte, eine aktive Hepatitis B oder C oder einen unkontrollierten Diabetes, definiert als HbA1c ≥ 8 % oder HbA1c ≥ 7 % mit begleitenden Diabetes-Symptomen, hatten.
Das mediane Alter betrug 68 Jahre (Bereich: 30 bis 88 Jahre), 77 % waren männlich, und die meisten Patienten waren weiß (52 %) oder asiatisch (33 %). Alle Patienten hatten zu Beginn einen ECOG Perfomance-Status von 0 (40 %) oder 1 (60 %). Fünfundneunzig Prozent (95 %) der Patienten hatten eine metastasierte Erkrankung und 5 % eine lokal fortgeschrittene Erkrankung. Achtzig Prozent der Patienten hatten viszerale Metastasen, darunter 31 % mit Lebermetastasen. Sechsundsiebzig Prozent der Patienten hatten ein histologisch bestätigtes Urothelkarzinom/Übergangszellkarzinom (transitional cell carcinoma, TCC), 14 % einen gemischten Zelltyp und etwa 10 % hatten andere histologische Varianten. Insgesamt 76 (13 %) Patienten hatten ≥ 3 Linien einer vorherigen systemischen Therapie erhalten. Zweiundfünfzig Prozent (314) der Patienten hatten einen vorherigen PD-1-Inhibitor, 47 % (284) hatten einen vorherigen PD-L1-Inhibitor und weitere 1 % (9) der Patienten hatten sowohl PD-1- als auch PD-L1-Inhibitoren erhalten. Nur 18 % (111) der Patienten hatten ein Ansprechen auf eine vorherige Therapie mit einem PD-1- oder PD-L1-Inhibitor. Dreiundsechzig Prozent (383) der Patienten hatten zuvor eine Cisplatin-basierte Therapie erhalten, 26 % (159) hatten zuvor eine Carboplatin-basierte Therapie erhalten und weitere 11 % (65) hatten sowohl eine Cisplatin- als auch eine Carboplatin-basierte Therapie erhalten.
Tabelle 8 fasst die Wirksamkeitsergebnisse für die Studie EV-301, nach einer medianen Nachbeobachtungszeit von 11,1 Monaten (95-%-KI: 10,6 bis 11,6), zusammen.
Tabelle 8. Wirksamkeitsergebnisse in EV‑301 |
||
Endpunkt |
Padcev |
Chemotherapie |
Gesamtüberleben | ||
Anzahl (%) der Patienten mit Ereignissen |
134 (44,5) |
167 (54,4) |
Median in Monaten (95-%-KI) |
12,9 (10,6; 15,2) |
9,0 (8,1; 10,7) |
Hazard Ratio (95-%-KI) |
0,702 (0,556; 0,886) |
|
1-seitiger p-Wert |
0,00142a |
|
Progressionsfreies Überlebenb | ||
Anzahl (%) der Patienten mit Ereignissen |
201 (66,8) |
231 (75,2) |
Median in Monaten (95-%-KI) |
5,6 (5,3; 5,8) |
3,7 (3,5; 3,9) |
Hazard Ratio (95-%-KI) |
0,615 (0,505; 0,748) |
|
1-seitiger p-Wert |
< 0,00001c |
|
Objektive Ansprechrate (complete response [CR] + partial response [PR])b | ||
ORR (%) (95-%-KI) |
40,6 (35,0; 46,5) |
17,9 (13,7; 22,8) |
1-seitiger p-Wert |
< 0,001d |
|
Vollständige Ansprechrate (%) |
4,9 |
2,7 |
Partielle Ansprechrate (%) |
35,8 |
15,2 |
Dauer des Ansprechens bei Respondern | ||
Median in Monaten (95-%-KI) |
7,4 (5,6; 9,5) |
8,1 (5,7; 9,6) |
| ||
Abbildung 5. Kaplan Meier-Plot des Gesamtüberlebens, EV-301
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Enfortumab vedotin eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen bei Urothelkarzinom gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Verteilung
Die mittlere Schätzung des Steady-State-Verteilungsvolumens von ADC betrug 12,8 l nach Verabreichung von 1,25 mg/kg Enfortumab vedotin. In vitro reichte die Bindung von unkonjugiertem MMAE an menschliche Plasmaproteine von 68 % bis 82 %. Es ist unwahrscheinlich, dass unkonjugiertes MMAE stark proteingebundene Arzneimittel verdrängt oder von diesen verdrängt wird. In vitro-Studien weisen darauf hin, dass unkonjugiertes MMAE ein Substrat von P-gp ist.
Biotransformation
Ein kleiner Teil des aus Enfortumab vedotin freigesetzten unkonjugierten MMAE wird metabolisiert. In vitro-Daten weisen darauf hin, dass der Metabolismus von unkonjugiertem MMAE hauptsächlich mittels Oxidation durch CYP3A4 erfolgt.
Elimination
Die mittlere Clearance von ADC bzw. unkonjugiertem MMAE bei Patienten betrug 0,11 l/h bzw. 2,11 l/h. Die ADC-Elimination zeigte einen multi-exponentiellen Abfall mit einer Halbwertszeit von 3,6 Tagen.
Die Elimination von unkonjugiertem MMAE schien durch seine Freisetzungsrate aus Enfortumab vedotin begrenzt zu sein. Die Elimination von unkonjugiertem MMAE zeigte einen multi-exponentiellen Abfall mit einer Halbwertszeit von 2,6 Tagen.
Ausscheidung
Die Ausscheidung von unkonjugiertem MMAE erfolgt hauptsächlich mit den Fäzes und zu einem geringeren Anteil mit dem Urin. Nach einer Einzeldosis eines anderen ADC, das unkonjugiertes MMAE enthielt, wurden über einen Zeitraum von 1 Woche ca. 24 % des insgesamt verabreichten unkonjugierten MMAE in Fäzes und Urin als unverändertes unkonjugiertes MMAE wiedergefunden. Der Großteil des wiedergefundenen unkonjugierten MMAE wurde mit den Fäzes ausgeschieden (72 %). Ein ähnliches Ausscheidungsprofil wird für unkonjugiertes MMAE nach Verabreichung von Enfortumab vedotin erwartet.
Besondere Patientengruppen
Ältere Patienten
Die populationsbezogene pharmakokinetische Analyse zeigt, dass das Alter [Bereich: 24 bis 90 Jahre; 60 % (450/748) > 65 Jahre, 19 % (143/748) > 75 Jahre] keinen klinisch bedeutsamen Einfluss auf die Pharmakokinetik von Enfortumab vedotin hat.
Ethnische Herkunft und Geschlecht
Basierend auf der populationsbezogenen pharmakokinetischen Analyse haben ethnische Herkunft [69 % (519/748) Weiß, 21 % (158/748) Asiatisch, 1 % (10/748) Schwarz und 8 % (61/748) Andere oder unbekannt] und Geschlecht [73 % (544/748) männlich] keinen klinisch bedeutsamen Einfluss auf die Pharmakokinetik von Enfortumab vedotin.
Nierenfunktionsstörung
Die Pharmakokinetik von ADC und unkonjugiertem MMAE wurde nach der Verabreichung von 1,25 mg/kg Enfortumab vedotin an Patienten mit leichter (KrCL > 60 – 90 ml/min), moderater (KrCL 30 – 60 ml/min) und schwerer (KrCL 15 – < 30 ml/min) Nierenfunktionsstörung untersucht. Es wurden keine signifikanten Unterschiede in der AUC-Exposition von ADC oder unkonjugiertem MMAE bei Patienten mit leichter, moderater oder schwerer Nierenfunktionsstörung im Vergleich zu Patienten mit normaler Nierenfunktion beobachtet. Bei Patienten mit terminaler Nierenerkrankung (KrCL < 15 ml/min) wurde Enfortumab vedotin nicht untersucht.
Leberfunktionsstörung
Basierend auf einer populationsbezogenen pharmakokinetischen Analyse unter Verwendung von Daten aus klinischen Studien bei Patienten mit metastasiertem Urothelkarzinom wurden keine signifikanten Unterschiede in der ADC-Exposition und ein 37%iger und 16%iger Anstieg der mittleren Konzentration des unkonjugierten MMAE bei Patienten mit vorbehandeltem bzw. nicht vorbehandeltem lokal fortgeschrittenem oder metastasiertem Urothelkarzinom mit leichter Leberfunktionsstörung (Gesamtbilirubin von 1 bis 1,5 × ULN und beliebiger AST-Wert oder Gesamtbilirubin ≤ ULN und AST > ULN) im Vergleich zu Patienten mit normaler Leberfunktion beobachtet. Enfortumab vedotin wurde nur bei einer begrenzten Anzahl von Patienten mit moderater Leberfunktionsstörung (n = 5) oder schwerer Leberfunktionsstörung (n = 1) untersucht. Die Auswirkungen einer moderaten oder schweren Leberfunktionsstörung (Gesamtbilirubin > 1,5 × ULN und beliebiger AST-Wert) oder einer Lebertransplantation auf die Pharmakokinetik von ADC oder unkonjugiertem MMAE sind nicht bekannt.
Physiologisch-basierte pharmakokinetische Modellierungsvorhersagen
Die gleichzeitige Anwendung von Enfortumab vedotin mit Ketoconazol (einem kombinierten P-gp- und starken CYP3A-Inhibitor) wird voraussichtlich die Cmax des unkonjugierten MMAE und die AUC-Exposition in geringem Maße erhöhen, wobei sich die ADC-Exposition nicht ändert.
Die gleichzeitige Anwendung von Enfortumab vedotin mit Rifampicin (einem kombinierten P-gp- und starken CYP3A-Induktor) wird voraussichtlich die Cmax des unkonjugierten MMAE und die AUC-Exposition mit moderatem Effekt senken, ohne dass sich die ADC-Exposition ändert. Die volle Auswirkung von Rifampicin auf die Cmax des unkonjugierten MMAE wird im PBPK-Modell möglicherweise unterschätzt.
Die gleichzeitige Anwendung von Enfortumab vedotin wird die Exposition gegenüber Midazolam (ein empfindliches CYP3A-Substrat) voraussichtlich nicht beeinflussen. In vitro-Studien mit menschlichen Lebermikrosomen deuten darauf hin, dass unkonjugiertes MMAE CYP3A4/5, nicht aber andere CYP450-Isoformen hemmt. Unkonjugiertes MMAE induzierte keine wichtigen CYP450-Enzyme in menschlichen Hepatozyten.
In vitro-Studien
In vitro-Studien deuten darauf hin, dass unkonjugiertes MMAE ein Substrat und kein Inhibitor des Efflux-Transporters P-gp ist. In vitro-Studien ergaben, dass unkonjugiertes MMAE kein Substrat für das Brustkrebs-Resistenzprotein (BCRP), das Multidrug-Resistenz-assoziierte Protein 2 (MRP2), das organische Anionen transportierende Polypeptid 1B1 oder 1B3 (OATP1B1 oder OATP1B3), den organischen Kationentransporter 2 (organic cation transporter 2, OCT2) oder den organischen Anionentransporter 1 oder 3 (OAT1 oder OAT3) ist. Unkonjugiertes MMAE zeigte keine Inhibition der Gallensalzexportpumpe (bile salt export pump, BSEP), P-gp, BCRP, MRP2, OCT1, OCT2, OAT1, OAT3, OATP1B1 oder OATP1B3 in klinisch relevanten Konzentrationen.
Genotoxizitätsstudien zeigten, dass MMAE kein erkennbares genotoxisches Potenzial in einem Rückmutationstest in Bakterien (Ames-Test) oder in einem L5178Y TK+/- Maus-Lymphom-Mutationsassay hatte. MMAE induzierte Chromosomenaberrationen im Mikronukleustest bei Ratten, was mit der pharmakologischen Wirkung von Mikrotubuli-hemmenden Substanzen vereinbar ist.
Hautläsionen wurden in Studien zur Toxizität bei wiederholter Gabe an Ratten (4-wöchig und 13-wöchig) und an Affen (4-wöchig) festgestellt. Die Hautveränderungen waren am Ende einer 6-wöchigen Erholungsphase vollständig reversibel.
Die in den klinischen Studien berichtete Hyperglykämie war sowohl in den Toxizitätsstudien an Ratten als auch an Affen nicht vorhanden und es gab keine histopathologischen Befunde in der Bauchspeicheldrüse der beiden Spezies.
Fetale Toxizität (reduzierte Wurfgröße oder vollständiger Wurfverlust) wurde festgestellt; die Abnahme der Wurfgröße spiegelte sich in einer Zunahme von frühen Resorptionen wider. Das mittlere fetale Körpergewicht der überlebenden Feten in der Dosisstufe 2 mg/kg war im Vergleich zur Kontrolle reduziert.
Enfortumab-vedotin-assoziierte fetale Skelettvariationen wurden als Entwicklungsverzögerungen angesehen. Eine Dosis von 2 mg/kg (eine etwa ähnliche Exposition wie bei der empfohlenen Dosis beim Menschen) hatte mütterliche Toxizität, embryo-fetale Letalität sowie strukturelle Fehlbildungen, die Gastroschisis, Malrotation des Hinterlaufs, Fehlen des Vorderfußes, Malposition innerer Organe und fusionierten Halswirbelbogen umfassten, zur Folge. Zusätzlich wurden Skelettanomalien (asymmetrische, fusionierte, unvollständig verknöcherte und fehlgeformte Sternebrae, fehlgeformter Halswirbelbogen und einseitige Verknöcherung der Brustwirbelkörper) sowie ein verringertes fetales Körpergewicht beobachtet.
Hodentoxizität, die nur bei Ratten beobachtet wurde, war am Ende einer 24-wöchigen Erholungsphase teilweise revertiert.
Es wurden keine dedizierten präklinischen Sicherheitsstudien mit Enfortumab vedotin in Kombination mit Pembrolizumab durchgeführt.
Histidin
Histidinhydrochlorid-Monohydrat
Trehalose-Dihydrat (Ph.Eur.)
Polysorbat 20
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
Ungeöffnete Durchstechflasche
4 Jahre.
Rekonstituierte Lösung in der Durchstechflasche
Aus mikrobiologischer Sicht soll die Lösung nach der Rekonstitution aus der/den Durchstechflasche(n) sofort in den Infusionsbeutel gegeben werden. Wenn die rekonstituierten Durchstechflaschen nicht sofort verwendet werden, liegen die Dauer und Bedingungen ihrer Aufbewahrung bis zur Verwendung in der Verantwortung des Anwenders und betragen regulär nicht länger als 24 Stunden unter Kühlung bei 2 °C bis 8 °C. Nicht einfrieren.
Verdünnte Dosierlösung im Infusionsbeutel
Aus mikrobiologischer Sicht soll die Lösung nach der Verdünnung im Infusionsbeutel dem Patienten sofort verabreicht werden. Wenn sie nicht sofort verwendet wird, liegen die Dauer und Bedingungen der Aufbewahrung der verdünnten Lösung bis zur Anwendung in der Verantwortung des Anwenders und betragen regulär nicht länger als 16 Stunden unter Kühlung bei 2 °C bis 8 °C, einschließlich der Infusionszeit. Nicht einfrieren.
Ungeöffnete Durchstechflaschen
Im Kühlschrank lagern (2 ºC - 8 ºC).
Nicht einfrieren.
Aufbewahrungsbedingungen nach Rekonstitution und Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
Padcev 20 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung in der Durchstechflasche
10-ml-Durchstechflasche aus Typ-I-Glas mit grauem Brombutyl-Gummistopfen, 20-mm-Aluminiumdichtung mit grünem Ring und grünem Schnappdeckel. Jede Schachtel enthält 1 Durchstechflasche.
Padcev 30 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung in der Durchstechflasche
10-ml-Durchstechflasche aus Typ-I-Glas mit grauem Brombutyl-Gummistopfen, 20-mm-Aluminiumdichtung mit silbernem Ring und gelbem Schnappdeckel. Jede Schachtel enthält 1 Durchstechflasche.
Hinweise zur Zubereitung und Verabreichung
Rekonstitution in Einzeldosis-Durchstechflasche
1. Befolgen Sie die Verfahren zur ordnungsgemäßen Handhabung und Beseitigung von antineoplastischen Arzneimitteln.
2. Verwenden Sie eine geeignete aseptische Technik für die Rekonstitution und Zubereitung von Dosierlösungen.
3. Berechnen Sie die empfohlene Dosis basierend auf dem Gewicht des Patienten, um die Anzahl und Stärke (20 mg oder 30 mg) der benötigten Durchstechflaschen zu bestimmen.
4. Rekonstituieren Sie jede Durchstechflasche wie folgt und richten Sie den Fluss des sterilen Wassers für Injektionszwecke möglichst an den Wänden der Durchstechflasche entlang und nicht direkt auf das lyophilisierte Pulver:
20-mg-Durchstechflasche: Geben Sie 2,3 ml steriles Wasser für Injektionszwecke hinzu, um 10 mg/ml Enfortumab vedotin zu erhalten.
30-mg-Durchstechflasche: Geben Sie 3,3 ml steriles Wasser für Injektionszwecke hinzu, um 10 mg/ml Enfortumab vedotin zu erhalten.
5. Jede Durchstechflasche langsam schwenken, bis sich der Inhalt vollständig aufgelöst hat. Lassen Sie die rekonstituierte(n) Durchstechflasche(n) mindestens 1 Minute lang stehen, bis die Blasen verschwunden sind. Die Durchstechflasche nicht schütteln. Vor direkter Sonneneinstrahlung schützen.
6. Untersuchen Sie die Lösung visuell auf Partikel und Verfärbungen. Die rekonstituierte Lösung soll klar bis leicht opaleszierend, farblos bis hellgelb und frei von sichtbaren Partikeln sein. Verwerfen Sie alle Durchstechflaschen mit sichtbaren Partikeln oder Verfärbungen.
Verdünnung im Infusionsbeutel
7. Entnehmen Sie die berechnete Dosismenge der rekonstituierten Lösung aus der/den Durchstechflasche(n) und füllen Sie sie in einen Infusionsbeutel um.
8. Verdünnen Sie Enfortumab vedotin mit einer der folgenden Injektionslösungen: Dextrose 50 mg/ml (5 %), Natriumchlorid 9 mg/ml (0,9 %) oder Ringer-Laktat. Die Größe des Infusionsbeutels soll so bemessen sein, dass genügend Lösungsmittel vorhanden ist, um eine Endkonzentration von 0,3 mg/ml bis 4 mg/ml Enfortumab vedotin zu erreichen.
Die verdünnte Dosierlösung von Enfortumab vedotin ist kompatibel mit i.v. Infusionsbeuteln aus Polyvinylchlorid (PVC), Ethylvinylacetat oder Polyolefin wie z. B. Polypropylen (PP), mit i.v. Infusionsflaschen aus Polyethylen (PE) oder Glykol-modifiziertem Polyethylenterephthalat und mit Infusionssets bestehend aus PVC mit entweder Bis(2-ethylhexyl)phthalat (DEHP) oder Tris(2-ethylhexyl)trimellitat (TOTM) als Weichmacher oder PE und mit Filtermembranen (Porengröße: 0,2 – 1,2 μm) aus Polyethersulfon, Polyvinylidendifluorid oder Cellulosemischestern.
9. Mischen Sie die verdünnte Lösung durch vorsichtiges Umschwenken. Schütteln Sie den Beutel nicht. Vor direkter Sonneneinstrahlung schützen.
10. Unterziehen Sie den Infusionsbeutel vor der Verwendung einer Sichtprüfung auf Partikel oder Verfärbungen. Die rekonstituierte Lösung soll klar bis leicht opaleszierend, farblos bis hellgelb und frei von sichtbaren Partikeln sein. Verwenden Sie den Infusionsbeutel nicht, wenn Partikel oder Verfärbungen zu beobachten sind.
11. Verwerfen Sie alle nicht verwendeten Reste in der Einzeldosis-Durchstechflasche.
Verabreichung
12. Verabreichen Sie die Infusion über 30 Minuten durch eine intravenöse Leitung. Nicht als intravenöse Druck- oder Bolusinjektion verabreichen.
Es wurden keine Inkompatibilitäten mit geschlossenen Transfersystemen für die rekonstituierte Lösung, die aus Acrylnitril-Butadien-Styrol-Copolymer (ABS), Acryl, Aktivkohle, Ethylen-Propylen-Dien-Monomer, Methacrylat-ABS, Polycarbonat, Polyisopren, Polyoxymethylen, PP, Silikon, Edelstahl oder thermoplastischem Elastomer bestehen, beobachtet.
13. Verabreichen Sie nicht gleichzeitig andere Arzneimittel über dieselbe Infusionsleitung.
14. Es wird empfohlen, während der Verabreichung Inline-Filter oder Spritzenfilter (Porengröße: 0,2 – 1,2 µm, empfohlene Materialien: Polyethersulfon, Polyvinylidendifluorid, Cellulosemischester) zu verwenden.
Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Astellas Pharma Europe B.V.
Sylviusweg 62
2333 BE Leiden
Niederlande
EU/1/21/1615/001
EU/1/21/1615/002
Datum der Erteilung der Zulassung: 13. April 2022
Juli 2026
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Verschreibungspflichtig
Für weitere Informationen zu diesem Prä parat wenden Sie sich bitte an die deutsche Vertretung des Zulassungsinhabers:
Astellas Pharma GmbH
Ridlerstraße 57
80339 München
Tel.: +49(0)89 454401
Fax.: +49(0)89 45441329
E-Mail: info.de@astellas.com
Behördlich genehmigtes Schulungsmate rial zu Padcev ist unter https://www.astellas.com/en/science/medicines-and-disease-areas/medicines-by-location#section-g-0 und https://www.pei.de/ DE/arzneimittelsicherheit/schulungsmaterial/ schulungsmaterial-node.html abrufbar.