Prothromplex NF 500
Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Wirkstoff: Prothrombin-Komplex vom Menschen
Prothromplex NF 500 ist ein Pulver zur Herstellung einer Lösung zur intravenösen Anwendung. Pro Durchstechflasche sind nominal folgende I.E. an Blutgerinnungsfaktoren vom Menschen enthalten.
pro Durchstechflasche |
nach Rekonstitution mit 17 ml sterilisiertem Wasser für Injektionszwecke |
|
Blutgerinnungsfaktor II vom Menschen |
375 – 708 |
22,5 – 42,5 |
Blutgerinnungsfaktor VII vom Menschen |
417 |
25 |
Blutgerinnungsfaktor IX vom Menschen |
500 |
30 |
Blutgerinnungsfaktor X vom Menschen |
500 |
30 |
Der Gesamtproteingehalt pro Durchstechflasche beträgt 250 – 625 mg. Die spezifische Aktivität des Produktes beträgt mindestens 0,6 I.E./mg, bezogen auf die Faktor IX-Aktivität.
Pro Durchstechflasche sind mindestens 333 I.E. Protein C enthalten, das zusammen mit den Blutgerinnungsfaktoren aus dem Plasma isoliert wird.
Die Aktivität (I.E.) von Faktor IX wurde mit Hilfe des im Europäischen Arzneibuch beschriebenen Einstufen-Gerinnungstests bestimmt, der auf den Internationalen Standard für Faktor IX-Konzentrate der Weltgesundheitsorganisation (WHO) abgestimmt ist.
Die Aktivität (I.E.) von Faktor II, Faktor VII und Faktor X wurde mit Hilfe des im Europäischen Arzneibuch beschriebenen chromogenen Assays bestimmt, der auf die internationalen Standards für Faktor II, Faktor VII und Faktor X Konzentrate der Weltgesundheitsorganisation (WHO) abgestimmt ist.
Die Aktivität (I.E) von Protein C wurde mit Hilfe des im Europäischen Arzneibuch beschriebenen chromogenen Assays bestimmt, der auf den internationalen Standard für Protein C-Konzentrate der Weltgesundheitsorganisation (WHO) abgestimmt ist.
Sonstige Bestandteile mit bekannter Wirkung
Prothromplex NF 500 enthält 68 mg Natrium pro Durchstechflasche. Darüber hinaus enthält jede Durchstechflasche Heparin-Natrium (max. 0,5 I.E./I.E. Faktor IX).
Die vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
Pulver und Lösungsmittel zur Herstellung einer Injektionslösung.
Pulver: Weiße bis hellgelbe, gefriergetrocknete pulvrige oder kompakte Trockensubstanz.
Lösungsmittel: Sterilisiertes Wasser für Injektionszwecke.
Nach Rekonstitution liegt der pH-Wert der Lösung bei 6,5–7,5 und die Osmolalität nicht unter 240 mosm/kg. Die Lösung ist klar bis leicht opaleszent.
Behandlung und perioperative Prophylaxe von Blutungen bei erworbenem Mangel der Gerinnungsfaktoren des Prothrombinkomplexes, wenn eine schnelle Korrektur des Mangels erforderlich ist, wie z. B. bei einem durch die Behandlung mit Vitamin K-Antagonisten verursachten Mangelzustand oder bei einer Überdosierung mit Vitamin K-Antagonisten.
Behandlung und perioperative Prophylaxe von Blutungen bei angeborenem Mangel von Vitamin K-abhängigen Gerinnungsfaktoren, wenn das gereinigte, spezifische Gerinnungsfaktoren-Konzentrat nicht zur Verfügung steht.
Prothromplex NF ist indiziert für Erwachsene. Da nur unzureichende pädiatrische Daten vorliegen, kann die Anwendung von Prothromplex NF bei Kindern nicht empfohlen werden.
Dosierung
Mit Ausnahme der Therapie und der perioperativen Prophylaxe von Blutungen während der Behandlung mit Vitamin K-Antagonisten, können nur allgemeine Dosierungsrichtlinien gegeben werden. Die Behandlung sollte unter der Überwachung eines Arztes eingeleitet werden, der in der Behandlung von Gerinnungsstörungen erfahren ist.
Dosierung und Dauer der Substitutionstherapie hängen vom Schweregrad der Gerinnungsstörung, dem Ort und dem Ausmaß der Blutung und vom klinischen Zustand des Patienten ab. Dosis und Häufigkeit der Verabreichung sollten für jeden Patienten individuell berechnet werden. Die Dosierungsintervalle müssen an die unterschiedlichen Zirkulationshalbwertszeiten der verschiedenen Gerinnungsfaktoren des Prothrombinkomplexes angepasst werden (siehe Abschnitt 5.2).
Die individuelle Dosierung kann nur anhand regelmäßiger Bestimmungen der individuellen Plasmaspiegel der jeweiligen Gerinnungsfaktoren, oder auf der Basis von Globaltests des Prothrombinkomplex-Spiegels (z. B. Quickwert, INR, Prothrombinzeit) und der kontinuierlichen Überwachung des klinischen Zustands des Patienten festgelegt werden.
Bei größeren chirurgischen Eingriffen ist eine genaue Überwachung der Substitutionstherapie durch Gerinnungstests (spezifische Tests auf Gerinnungsfaktoren und/oder Globaltests zur Bestimmung der Prothrombinkomplex-Spiegel) unerlässlich.
Blutungen und perioperative Prophylaxe während der Behandlung mit Vitamin K-Antagonisten
Bei schweren Blutungen sowie vor Operationen mit hohem Blutungsrisiko sind Normalwerte (Quick-Wert 100 %, INR 1,0) anzustreben.
Es gilt folgende Faustregel: 1 I.E. Faktor IX/kg Körpergewicht (KG) erhöht den Quick-Wert um etwa 1 %.
Wird Prothromplex NF aufgrund von INR-Bestimmungen verabreicht, hängt die Dosis vom INR-Wert vor Behandlungsbeginn und dem angestrebten INR-Wert ab.
Die in der untenstehenden Tabelle angegebenen Dosierungen gemäß der Methode von Makris et al. (2001) sind zu befolgen. Makris M, Watson HG: The Management of Coumarin-Induced Over-Anticoagulation. Br.J.Haematol. 2001;114: 271-280. 2 Ostermann H, Haertel S, Knaub S, Kalina U, Jung K, Pabinger I. Pharmacokinetics of Beriplex P/N prothrombin complex concentrate in healthy volunteers. Thromb Haemost. 2007;98(4): 790-797.
Dosierung von Prothromplex NF nach initialer INR-Bestimmung | |
INR |
Dosis [I.E. /kg] (die I.E. beziehen sich auf Faktor IX) |
2,0–3,9 |
25 |
4,0–6,0 |
35 |
> 6,0 |
50 |
Die Korrektur der durch Vitamin K-Antagonisten verursachten Hämostasestörung dauert ca. 6 – 8 Stunden an. Die Wirkung von gleichzeitig verabreichtem Vitamin K setzt üblicherweise innerhalb von 4 – 6 Stunden ein. Daher ist bei gleichzeitiger Verabreichung von Vitamin K und einem Prothrombinkomplex in der Regel keine wiederholte Behandlung mit Prothrombinkomplex vom Menschen erforderlich.
Da es sich hierbei um empirische Empfehlungen handelt, und sowohl die Recovery als auch die Wirkungsdauer variieren können, muss die INR während der Behandlung überwacht werden.
Blutung und perioperative Prophylaxe bei angeborenem Mangel an Vitamin K-abhängigen Gerinnungsfaktoren, wenn das spezifische Gerinnungsfaktoren-Konzentrat nicht zur Verfügung steht
Die Berechnung der für die Behandlung benötigten Dosis basiert auf dem empirischen Befund, dass ca. 1 I.E. Faktor IX pro kg Körpergewicht die Faktor IX-Aktivität im Plasma um ca. 0,015 I.E./ml und 1 I.E. Faktor VII pro kg Körpergewicht die Faktor VII-Aktivität im Plasma um ca. 0,024 I.E./ml erhöht. 1 I.E. Faktor II oder Faktor X pro kg Körpergewicht erhöht die Faktor II- oder Faktor X-Aktivität im Plasma um 0,021 I.E./ml.2
Die Dosis eines verabreichten spezifischen Gerinnungsfaktors wird in Internationalen Einheiten (I.E.) angegeben, die sich auf den aktuellen WHO-Standard für den jeweiligen Faktor beziehen. Die Aktivität eines spezifischen Gerinnungsfaktors im Plasma wird entweder als Prozentwert (bezogen auf Normalplasma vom Menschen) oder in Internationalen Einheiten (bezogen auf den internationalen Standard für spezifische Faktorenkonzentrate) ausgedrückt.
Eine Internationale Einheit (I.E.) der Gerinnungsfaktor-Aktivität entspricht der Menge in einem Milliliter normalem Plasma vom Menschen. Die Berechnung der benötigten Dosis am Beispiel von Faktor X basiert auf der empirischen Erkenntnis, dass eine Internationale Einheit (I.E.) Faktor X pro kg Körpergewicht die Faktor X-Aktivität im Plasma um 0,017 I.E./ml steigert. Die benötigte Dosis wird gemäß deren Formel
Erforderliche Einheiten = Körpergewicht (kg) × gewünschter Faktor X-Anstieg (I.E./ml) × 60
berechnet, wobei 60 (ml/kg) der reziproke Wert der geschätzten Recovery ist.
Ist die individuelle Recovery des Patienten bekannt, so sollte dieser Wert zur Berechnung verwendet werden.
Maximale Einzeldosis
Zur Korrektur der INR-Werte ist es nicht erforderlich, die Dosis von 50 I.E./kg zu überschreiten. Werden bei schweren Blutungen höhere Dosen benötigt, muss der behandelnde Arzt den Nutzen der Behandlung gegen das mögliche Risiko abwägen.
Kinder und Jugendliche
Es liegen keine klinischen Studien zur Sicherheit und Wirksamkeit von Prothromplex NF bei Kindern und Jugendlichen vor.
Art der Anwendung
Zur intravenösen Anwendung.
Prothromplex NF ist langsam intravenös zu verabreichen. Die empfohlene Infusionsgeschwindigkeit sollte 2 ml pro Minute (60 I.E./Min.) nicht übersteigen.
Hinweise zur Rekonstitution des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Bekannte Allergie gegen Heparin oder Heparin-induzierte Thrombozytopenie in der Anamnese.
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel weiter zu verbessern, ist es wichtig, die Produktbezeichnung und Chargennummer des verabreichten Arzneimittels sorgfältig zu dokumentieren.
Es sollte ein Spezialist mit Erfahrung in der Behandlung von Gerinnungsstörungen zu Rate gezogen werden.
Bei Patienten mit erworbenem Mangel an Vitamin K‑abhängigen Gerinnungsfaktoren (z. B. unter Therapie mit Vitamin K‑Antagonisten) sollte Prothromplex NF nur angewendet werden, wenn eine rasche Korrektur der Prothrombinkomplexspiegel notwendig ist, wie z. B. bei starken Blutungen oder Notoperationen. In anderen Fällen genügt oft eine Dosisreduktion der Vitamin K‑Antagonisten und/oder die Verabreichung von Vitamin K.
Patienten unter Vitamin K‑Antagonisten-Behandlung können eine erhöhte Gerinnungsbereitschaft haben, die durch Infusion von Prothrombinkomplex vom Menschen verstärkt werden kann.
Bei einem angeborenen Mangel an Vitamin K‑abhängigen Blutgerinnungsfaktoren sollte, falls verfügbar, vorzugsweise das spezifische Gerinnungsfaktorenkonzentrat verabreicht werden.
Allergisch bedingte Überempfindlichkeitsreaktionen, einschließlich anaphylaktischer Reaktionen und anaphylaktischer Schock, wurden für Prothromplex NF berichtet.
Bei Auftreten von Überempfindlichkeitsreaktionen vom allergischen oder anaphylaktischen Typ, ist die Injektion/Infusion sofort abzubrechen. Bei einem Schock sind die medizinischen Standardmaßnahmen für eine Schockbehandlung durchzuführen.
Thromboembolie, DIC, Fibrinolyse
Werden Patienten mit angeborenen oder erworbenen Gerinnungsstörungen mit Prothrombinkomplex-Konzentraten vom Menschen, einschließlich Prothromplex NF, behandelt, besteht insbesondere bei wiederholter Verabreichung das Risiko einer Thrombose und einer Disseminierter Intravasalen Gerinnung (DIC).
Arterielle und venöse thomboembolische Ereignisse einschließlich Myokardinfarkt, zerebrovaskuläre Durchblutungsstörungen (z. B. Insult), Lungenembolie sowie DIC wurden mit Prothromplex NF berichtet.
Dieses Risiko kann bei der Behandlung eines isolierten FVII-Mangels erhöht sein, da die anderen Vitamin K‑abhängigen Gerinnungsfaktoren mit längeren Halbwertszeiten zu beträchtlich höheren Spiegeln als normal kumulieren können. Patienten, die Prothrombinkomplex-Konzentrate vom Menschen erhalten, sollten engmaschig auf Anzeichen und Symptome einer intravasalen Gerinnung oder Thrombose überwacht werden. Aufgrund des erhöhten Risikos thromboembolischer Komplikationen ist bei der Anwendung von Prothrombinkomplex-Konzentraten bei
Patienten mit koronarer Herzerkrankung in der Anamnese,
Patienten mit Lebererkrankungen,
peri‑- und postoperativen Patienten
Neugeborenen oder
andere Patienten mit einem Risiko für thromboembolische Ereignisse oder disseminierter intravasaler Gerinnung
eine besonders engmaschige Überwachung erforderlich. In all diesen Situationen sollte der mögliche Nutzen der Behandlung gegen das Komplikationsrisiko abgewogen werden.
Virussicherheit
Standardmaßnahmen zur Vorbeugung von Infektionen, die durch Arzneimittel übertragen werden können, die aus menschlichem Blut oder Plasma hergestellt worden sind, schließen die Auswahl der Spender, das Testen der einzelnen Blutspenden und der Plasmapools auf spezifische Infektionsmarker sowie die Durchführung effektiver Herstellungsschritte zur Inaktivierung/Abtrennung von Viren ein. Dennoch kann bei der Verabreichung von Arzneimitteln aus menschlichem Blut oder Plasma die Möglichkeit einer Infektionskrankheit durch Übertragung von Krankheitserregern nicht völlig ausgeschlossen werden. Dies gilt auch für bislang unbekannte oder neu aufgetretene Viren und andere Pathogene.
Die getroffenen Maßnahmen werden als wirksam erachtet für umhüllte Viren wie das Immunschwächevirus (HIV), das Hepatitis B-Virus (HBV) und Hepatitis C-Virus (HCV) und für das nicht-umhüllte Hepatitis A-Virus.
Für nicht-umhüllte Viren wie das Parvovirus B19 können diese Maßnahmen möglicherweise nur begrenzt wirksam sein. Parvovirus B19-Infektionen können schwerwiegende Folgen für Schwangere (Infektion des Fötus) und für Menschen mit Immundefekten oder gesteigerter Erythropoese (z. B. hämolytische Anämie) haben.
Es wird dringend empfohlen, bei jeder Verabreichung von Prothromplex NF an einen Patienten die Bezeichnung des Arzneimittels und die Chargenbezeichnung aufzuzeichnen, um eine Verbindung zwischen dem Patienten und der Charge des Arzneimittels aufrechtzuerhalten.
Für Patienten, die regelmäßig/wiederholt aus menschlichem Blut oder Plasma hergestellte Arzneimittel erhalten, sollten geeignete Impfungen (Hepatitis A und B) in Betracht gezogen werden.
Natrium
Dieses Arzneimittel enthält 68 mg Natrium pro Durchstechflasche bzw. 0,14 mg Natrium pro Internationaler Einheit, entsprechend 3,4 % der von der WHO für einen Erwachsenen empfohlenen maximalen täglichen Natriumaufnahme von 2 g.
Heparin
Heparin kann allergische Reaktionen hervorrufen und die Anzahl der Blutzellen vermindern mit der Folge einer Blutgerinnungsstörung. Die Anwendung von heparinhaltigen Arzneimitteln sollte bei Patienten mit Heparin-induzierten allergischen Reaktionen in der Anamnese vermieden werden.
Kinder und Jugendliche
Es liegen keine ausreichenden Daten vor, um die Anwendung von Prothromplex NF bei Kindern empfehlen zu können.
Prothrombinkomplex-Konzentrate vom Menschen neutralisieren die Wirkung einer Behandlung mit Vitamin K-Antagonisten.
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt.
Interferenz mit biologischen Tests
Werden hohe Dosen von Prothrombinkomplex vom Menschen angewendet, so ist bei der Durchführung Heparin-empfindlicher Gerinnungsanalysen das im Präparat als Bestandteil enthaltene Heparin zu berücksichtigen.
Die Auswirkungen von Prothromplex NF auf die Fertilität wurden nicht in kontrollierten klinischen Studien untersucht.
Die Sicherheit von humanem Prothrombinkomplex während der Schwangerschaft und der Stillzeit wurde bisher nicht überprüft.
Es liegen keine entsprechenden Daten zur Anwendung von Prothromplex NF während der Schwangerschaft und Stillzeit vor.
Tierversuche sind nicht aussagekräftig hinsichtlich der Sicherheit in der Schwangerschaft, der embryonalen/fötalen Entwicklung, der Geburt oder der postnatalen Entwicklung. Daher sollte Prothromplex NF während der Schwangerschaft und Stillzeit nur bei eindeutiger Indikation verabreicht werden.
Zum Risiko einer Infektion mit Parvovirus B19 während der Schwangerschaft, siehe Abschnitt 4.4.
Es wurden keine Studien zu den Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen durchgeführt.
Zusammenfassung des Sicherheitsprofils
Erkrankungen des Immunsystems
Die Substitutionstherapie mit Prothrombinkomplex-Konzentraten vom Menschen, einschließlich die Therapie mit Prothromplex NF, kann zur Bildung zirkulierender Antikörper, die einen oder mehrere Faktoren des Prothrombin-Komplexes vom Menschen hemmen, führen. Bei Auftreten dieser Inhibitoren manifestiert sich der Zustand als unzureichende klinische Antwort.
Allergische oder anaphylaktische Reaktionen wurden häufig beobachtet.
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort
Erhöhte Körpertemperatur wurde häufig beobachtet.
Gefäßerkrankungen
Bei Verabreichung von Prothrombinkomplex vom Menschen besteht ein Risiko für das Auftreten von thromboembolischen Ereignissen (siehe Abschnitt 4.4).
Zur Sicherheit in Hinblick auf übertragbare Erreger siehe Abschnitt 4.4.
Tabellarische Übersicht über die Nebenwirkungen
Von den in der nachfolgenden Tabelle gelisteten Nebenwirkungen wurden nur der akute Myokardinfarkt, die venösen Thrombosen und Fieber in einer klinischen Studie mit Prothromplex NF zur Aufhebung der oralen Antikoagulation bei Patienten (n = 61) mit erworbenen Mangel an den Faktoren des Prothrombinkomplexes (FII, VII, IX, X) berichtet. Alle anderen Nebenwirkungen wurden nur im Rahmen der Postmarketing-Überwachung beobachtet.
Die in der Tabelle angegebenen Häufigkeitskategorien wurden mit Hilfe statistischer Methoden bestimmt, wobei davon ausgegangen wurde, dass jede Nebenwirkung in der klinischen Studie mit 61 Patienten hätte auftreten können.
Nebenwirkungen, die bei der Verabreichung von Prothromplex NF auftreten können, sind nachfolgend gemäß dem MedDRA Organklassensystem (Version 15.1) aufgelistet. Innerhalb der jeweiligen Häufigkeitskategorie sind die Nebenwirkungen stets nach abnehmender Schwere geordnet.
Die Häufigkeitsintervalle sind dabei definiert als sehr häufig (≥ 1/10), häufig (≥ 1/100, aber < 1/10), gelegentlich (≥ 1/1000 aber < 1/100), selten (≥ 1/10.000 aber < 1/1000), sehr selten (< 1/10.000) und unbekannt (eine Abschätzung der Häufigkeit ist anhand der verfügbaren Daten nicht möglich).
Systemorganklasse |
Nebenwirkung |
Häufigkeit |
Erkrankungen des Blutes und des Lymphsystems |
Disseminierte Intravasale Gerinnung |
Häufig |
Inhibitor gegen einen oder mehrere Faktoren des Prothrombinkomplexes (Faktor II, VII, IX, X)* | ||
Erkrankungen des Immunsystems |
Anaphylaktischer Schock |
Häufig |
Anaphylaktische Reaktion | ||
Überempfindlichkeitsreaktion | ||
Erkrankungen des Nervensystems |
Zerebrovaskuläre Durchblutungsstörungen |
Häufig |
Kopfschmerzen | ||
Herzerkrankungen |
Herzversagen |
Häufig |
Akuter Myokardinfarkt** | ||
Tachykardie | ||
Gefäßerkrankungen |
Arterielle Thrombose |
Häufig |
Venöse Thrombose** | ||
Hypotonie | ||
Flush | ||
Erkrankungen der Atemwege, des |
Lungenembolie |
Häufig |
Dyspnoe | ||
Stenoseatmung | ||
Erkrankungen des |
Erbrechen |
Häufig |
Übelkeit | ||
Erkrankungen der Haut und des |
Urtikaria |
Häufig |
Erythematöser Hautausschlag | ||
Pruritus | ||
Erkrankungen der Nieren und Harnwege |
Nephrotisches Syndrom |
Häufig |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort |
Fieber |
Häufig |
* Bildung bei Patienten mit angeborenem Faktorenmangel
** In klinischen Studien beobachtet
Klasseneffekte
Erkrankungen der Haut und des Unterhautzellgewebes: Angioödem, Parästhesie
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort: Reaktionen an der Infusionsstelle
Erkrankungen des Nervensystems: Lethargie
Psychiatrische Erkrankungen: Unruhe
Kinder und Jugendliche
Informationen zu Kindern und Jugendlichen siehe Abschnitt 4.2.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel, Paul-Ehrlich-Institut, Paul-Ehrlich-Str. 51-59, 63225 Langen, Tel: +49 6103 77 0, Fax: +49 6103 77 1234, Website: www.pei.de, anzuzeigen.
Bei Anwendung hoher Dosen von Prothrombinkomplex-Konzentraten vom Menschen wurden Myokardinfarkte, DIC, venöse Thrombosen und Lungenembolien beobachtet. Daher besteht bei Überdosierung ein gesteigertes Risiko für die Entwicklung thromboembolischer Komplikationen oder einer Verbrauchskoagulopathie.
Pharmakotherapeutische Gruppe: Antihämorrhagika, Gerinnungsfaktoren IX, II, VII und X in Kombination
ATC-Code: B02BD01.
Die Blutgerinnungsfaktoren II, VII, IX und X, die in Abhängigkeit von Vitamin K in der Leber gebildet werden, werden im Allgemeinen Prothrombinkomplex genannt.
Faktor VII ist das Zymogen der aktiven Serinprotease Faktor VIIa, durch die der extrinsische Gerinnungsweg gestartet wird. Der Gewebefaktor/Faktor VIIa-Komplex aktiviert die Gerinnungsfaktoren X und IX, wodurch die Faktoren IXa und Xa entstehen. Mit Fortschreiten der Gerinnungskaskade wird Prothrombin (Faktor II) aktiviert und in Thrombin umgewandelt. Thrombin aktiviert Fibrinogen zu Fibrin, wodurch ein Blutgerinnsel entsteht. Die normale Bildung von Thrombin ist auch für die Thrombozytenfunktion als Teil der primären Hämostase essenziell.
Ein isolierter schwerer Faktor VII-Mangel führt zu einer verminderten Thrombinbildung und aufgrund einer beeinträchtigten Fibrinbildung und primären Hämostase zu einer erhöhten Blutungsneigung. Der isolierte Faktor IX-Mangel ist eine der klassischen Bluterkrankheiten (Hämophilie B). Isolierter Mangel der Faktoren II oder X ist sehr selten, aber bei schweren Formen verursacht er ähnliche Blutungsneigungen wie die klassische Hämophilie.
Ein erworbener Mangel der Vitamin K-abhängigen Gerinnungsfaktoren tritt während der Behandlung mit Vitamin K-Antagonisten auf und zeigt sich im Falle eines schweren Mangels als schwere Blutungsneigung, die eher als retroperitoneale oder zerebrale Blutungen als durch Muskel- und Gelenkblutungen charakterisiert ist. Schwere Leberinsuffizienz führt ebenfalls zu deutlich verminderten Spiegeln der Vitamin K-abhängigen Gerinnungsfaktoren und erhöhter Blutungsneigung, ist aber aufgrund der gleichzeitig auftretenden leichten intravasalen Gerinnung, der verminderten Thrombozytenzahl, dem Mangel an Gerinnungsinhibitoren und der gestörten Fibrinolyse, häufig komplexer.
Die Verabreichung von Prothrombinkomplex-Konzentraten vom Menschen führt zu einem Anstieg der Vitamin K-abhängigen Gerinnungsfaktoren im Plasma, und korrigiert vorübergehend die Gerinnungsstörungen von Patienten mit Mangel an einem oder mehrerer dieser Faktoren.
Kinder und Jugendliche
Es liegen keine ausreichenden Daten vor, um die Anwendung von Prothromplex NF bei Kindern empfehlen zu können.
Gerinnungsfaktor Halbwertszeit
Faktor II 40 – 60 Stunden
Faktor VII 3 – 5 Stunden
Faktor IX 16 – 30 Stunden
Faktor X 30 – 60 Stunden
Die Faktoren des Prothrombinkomplexes vom Menschen (im Konzentrat) sind normale Bestandteile des menschlichen Plasmas und verhalten sich wie körpereigene Gerinnungsfaktoren.
Da höhere Dosen zu einer Volumenüberlastung führen, ist die Testung der Toxizität nach einmaliger Verabreichung nicht aussagekräftig.
Toxizitätsstudien nach wiederholter Gabe sind im Tierversuch nicht durchführbar, da es zu einer Interferenz durch die Entwicklung von Antikörpern gegen heterologe Proteine kommt.
Da Blutgerinnungsfaktoren vom Menschen nicht als kanzerogen oder mutagen angesehen werden, wurden experimentelle Studien, insbesondere bei heterologen Spezies, als für nicht notwendig erachtet.
Pulver: Natriumchlorid
Natriumcitrat
Heparin-Natrium max. 0,2 – 0,5 I.E./I.E. Faktor IX
Antithrombin III 12,5 – 25 I.E. pro Durchstechflasche (0,75 – 1,5 I.E./ml)
Lösungsmittel: Sterilisiertes Wasser für Injektionszwecke
Das Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln gemischt werden. Zur Rekonstitution darf nur das mitgelieferte Rekonstitutionsset verwendet werden.
Wie bei allen Blutgerinnungsfaktor-Präparaten können Wirksamkeit und Verträglichkeit des Arzneimittels durch Mischen mit anderen Arzneimitteln beeinträchtigt werden. Es ist ratsam einen gemeinsamen venösen Zugang vor und nach der Verabreichung von Prothromplex NF mit isotonischer Kochsalzlösung zu spülen.
3 Jahre
Innerhalb der angegebenen Laufzeit kann das Produkt einmalig für maximal 6 Monate bei Raumtemperatur (nicht über 25 °C) gelagert werden. Der Beginn und das Ende der Lagerung bei Raumtemperatur sollte auf der Verpackung vermerkt werden. Nach Lagerung bei Raumtemperatur darf Prothromplex NF nicht mehr in den Kühlschrank (2–8 °C) zurückgestellt werden, sondern ist innerhalb dieser 6 Monate zu verbrauchen bzw. zu verwerfen.
Die chemische und physikalische Stabilität der gebrauchsfertigen Lösung wurde für 3 Stunden bei 20 – 25 °C belegt.
Aus mikrobiologischer Sicht sollte Prothromplex NF nach der Rekonstitution unmittelbar verwendet werden, da die Zubereitung kein Konservierungsmittel enthält. Wird es nicht sofort verwendet, ist der Anwender für Lagerdauer und Lagerbedingungen verantwortlich. Die gebrauchsfertige Lösung darf nicht wieder in den Kühlschrank zurückgestellt werden.
Im Kühlschrank lagern (2 – 8 °C). Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Aufbewahrungsbedingungen nach Rekonstitution des Arzneimittels siehe Abschnitt 6.3.
Das Pulver befindet sich in Durchstechflaschen aus oberflächenbehandeltem, farblosem Glas (hydrolytische Klasse II), das Lösungsmittel in Durchstechflaschen aus oberflächenbehandeltem farblosem Glas (hydrolytische Klasse I). Produkt- und Lösungsmittelflaschen sind mit Butylgummistopfen verschlossen.
Packungsinhalt
1 Durchstechflasche mit Prothromplex NF 500 I.E. – Pulver zur Herstellung einer Injektionslösung
1 Durchstechflasche mit 17 ml sterilisiertem Wasser für Injektionszwecke
1 Mix2Vial-System für die Rekonstitution
Packungsgröße:
1 x 500 I.E.
Allgemeine Anweisungen
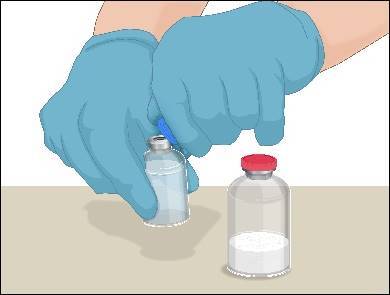
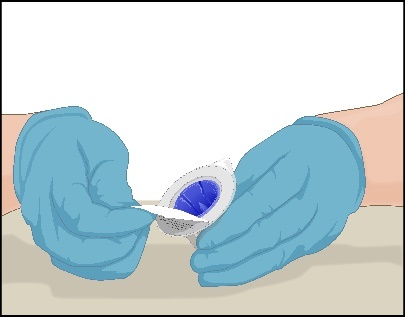
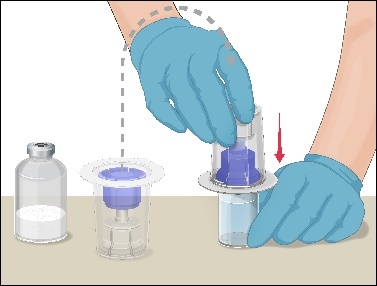
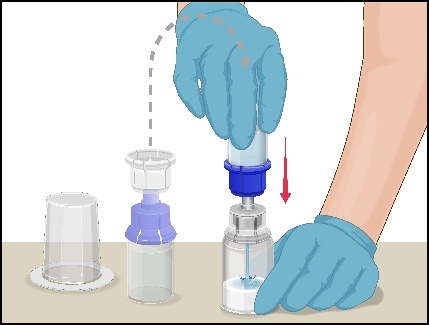
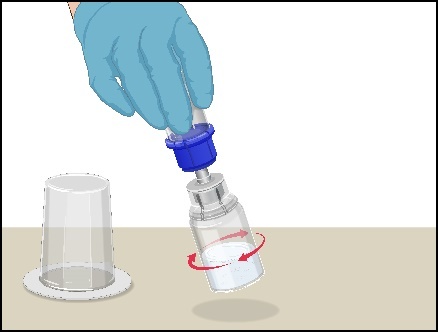
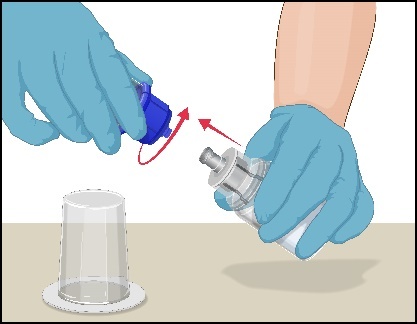
Zur Rekonstitution nur das beigepackte Rekonstitutionsset verwenden.
Prüfen Sie das Verfalldatum und vergewissern Sie sich, dass das Prothromplex NF-Pulver und das Wasser für Injektionszwecke (Lösungsmittel) vor der Zubereitung Raumtemperatur angenommen haben. Nach Ablauf des auf dem Etikett und der Packung angegebenen Verfalldatums darf das Arzneimittel nicht mehr verwendet werden.
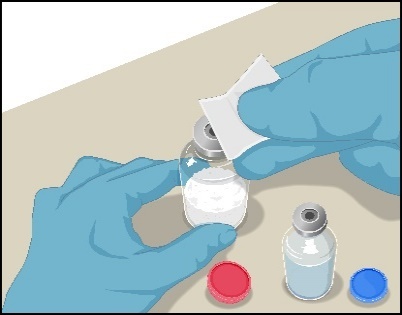
Achten Sie während der Rekonstitution auf aseptische Arbeitsweise (saubere und keimarme Bedingungen) und eine ebene Arbeitsfläche. Waschen Sie sich die Hände und ziehen Sie saubere Untersuchungshandschuhe an. (Die Verwendung von Handschuhen ist optional.)
Erwärmen Sie die ungeöffnete Durchstechflasche mit dem Lösungsmittel (sterilisiertes Wasser für Injektionszwecke) auf Raum- oder Körpertemperatur (maximal 37 °C).
Prothromplex NF sollte erst unmittelbar vor der Verabreichung rekonstituiert werden. Die Lösung ist klar oder leicht opaleszent. Trübe Lösungen oder solche mit Niederschlag sind zu verwerfen.
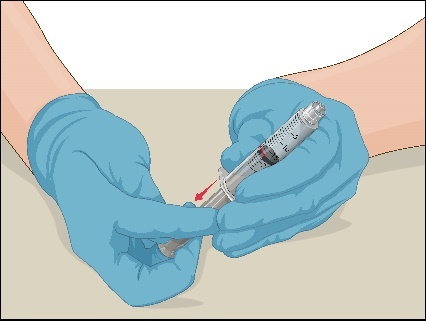
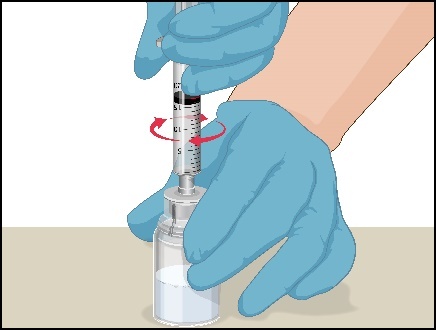
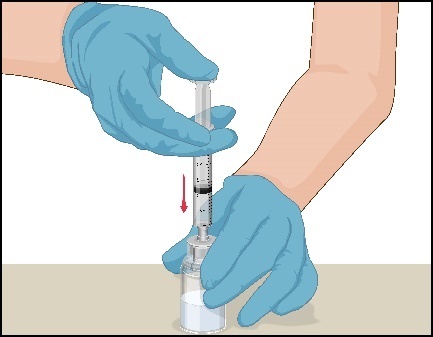
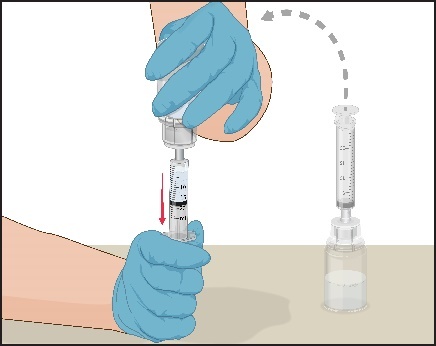
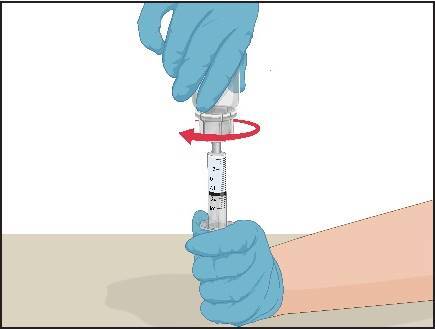
Anweisungen zur Rekonstitution des Pulvers zur Herstellung einer Injektionslösung
Schritte |
Abbildung |
|
1 |
|
|
2 |
|
|
3 |
|
|
4 |
|
|
5 |
|
|
6 |
|
|
7 |
|
|
8 |
|
|
9 |
|
|
10 |
|
|
11 |
|
|
12 |
|
|
Anweisungen für die Verabreichung
Prüfen Sie die vorbereitete Lösung in der Spritze vor der Verabreichung auf Schwebeteilchen und Verfärbungen. Die Lösung sollte klar, farblos und frei von Schwebeteilchen sein. Der Filter im Mix2Vial-System entfernt etwaige Partikel vollständig. Der Filtervorgang hat keinen Einfluss auf die Berechnung der Dosis. Die Lösung in der Spritze sollte nicht verwendet werden, wenn sie nach dem Filtervorgang trübe erscheint oder Schwebeteilchen oder Partikel enthält.
Setzen Sie eine Infusionsnadel auf die Spritze mit dem Prothromplex NF auf. Für mehr Komfort wird ein Infusionsset mit Flügeln (Butterfly) empfohlen. Richten Sie die Nadel nach oben und entfernen Sie eventuelle Luftblasen, indem Sie vorsichtig mit dem Finger an die Spritze klopfen und die Luft langsam und vorsichtig aus der Spritze und der Nadel herausdrücken.
Legen Sie einen Venenstauer an und bereiten Sie die Infusionsstelle vor, indem Sie die Haut mit einem sterilen Alkoholtupfer (oder einer anderen geeigneten sterilen Lösung) sorgfältig abwischen.
Führen Sie die Nadel in die Vene ein und entfernen Sie den Venenstauer. Beginnen Sie die langsame Infusion mit Prothromplex NF. Die Infusion darf nicht schneller als 2 ml pro Minute laufen. Ziehen Sie die leere Spritze ab.
Hinweis:
Entfernen Sie das Butterfly-Infusionsbesteck erst, wenn alle Spritzen infundiert wurden, und berühren Sie nicht den Luer-Anschluss, der mit der Spritze verbunden ist.
Ziehen Sie die Nadel aus der Vene und drücken Sie einen sterilen Gazetupfer mehrere Minuten lang auf die Infusion.
Setzen Sie die Nadelkappe nicht wieder auf. Geben Sie die Nadel, die Spritze und die leeren Prothromplex NF- und Lösungsmitteldurchstechflaschen in einen durchstichsicheren Kanülenabwurfbehälter. Entsorgen Sie diese Gegenstände nicht im normalen Haushaltsabfall.
Takeda GmbH
Byk-Gulden-Straße 2
78467 Konstanz
Telefon: 0800 8253325
Fax: 0800 8253329
E-Mail: medinfoEMEA@takeda.com
PEI.H.11717.02.1
Datum der Erteilung der Zulassung: 21. April 2023
Juni 2026
Herkunftsländer der zur Produktion verwendeten Plasmen
Deutschland, Estland, Finnland, Italien, Kanada, Litauen, Norwegen, Österreich, Polen, Schweden, Schweiz, Slowakei, Tschechische Republik, Ungarn, Vereinigte Staaten von Amerika
Verschreibungspflichtig