


▼Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung. Dies ermöglicht eine schnelle Identifizierung neuer Erkenntnisse über die Sicherheit. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung zu melden. Hinweise zur Meldung von Nebenwirkungen, siehe Abschnitt 4.8.
Vyloy 100 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung.
Vyloy 300 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung.
Vyloy 100 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Jede Durchstechflasche mit Pulver für ein Konzentrat zur Herstellung einer Infusionslösung enthält 100 mg Zolbetuximab.
Vyloy 300 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
Jede Durchstechflasche mit Pulver für ein Konzentrat zur Herstellung einer Infusionslösung enthält 300 mg Zolbetuximab.
Nach Rekonstitution enthält jeder ml Lösung 20 mg Zolbetuximab.
Zolbetuximab wird mittels rekombinanter DNA-Technologie in Ovarialzellen des chinesischen Hamsters hergestellt.
Sonstiger Bestandteil mit bekannter Wirkung
Jeder ml Konzentrat enthält 0,21 mg Polysorbat 80.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
Pulver für ein Konzentrat zur Herstellung einer Infusionslösung.
Weißes bis cremefarbenes lyophilisiertes Pulver.
Vyloy ist in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie zur Erstlinienbehandlung von erwachsenen Patienten mit lokal fortgeschrittenem inoperablem oder metastasiertem HER2-negativem Adenokarzinom des Magens oder des gastroösophagealen Übergangs (gastro-oesophageal junction, GEJ) angezeigt, deren Tumore Claudin (CLDN) 18.2 positiv sind (siehe Abschnitt 4.2).
Die Behandlung sollte von einem Arzt verschrieben, eingeleitet und überwacht werden, der Erfahrung in der Anwendung von Krebstherapien hat. Es sollten Ressourcen für die Behandlung von Überempfindlichkeitsreaktionen und/oder anaphylaktischen Reaktionen zur Verfügung stehen.
Patientenauswahl
Geeignete Patienten sollten einen CLDN18.2-positiven Tumorstatus aufweisen, definiert als Anteil von ≥ 75 % der Tumorzellen mit moderater bis starker membranöser CLDN18-immunhistochemischer Färbung, der durch ein CE-gekennzeichnetes In-vitro-Diagnostikum (IVD) mit entsprechender Zweckbestimmung getestet wurde. Wenn kein CE-gekennzeichnetes IVD verfügbar ist, sollte ein alternativer validierter Test verwendet werden.
Dosierung
Vor der Anwendung
Wenn bei einem Patienten vor der Verabreichung von Zolbetuximab Übelkeit und/oder Erbrechen auftreten, sollten die Symptome auf Grad ≤ 1 abgeklungen sein, bevor die erste Infusion verabreicht wird.
Vor jeder Zolbetuximab-Infusion sollte den Patienten eine Prämedikation mit einer Kombination aus Antiemetika (z. B. NK-1-Rezeptorantagonisten und 5-HT3-Rezeptorantagonisten sowie andere Arzneimittel, soweit indiziert) verabreicht werden.
Eine Prämedikation mit einer Kombination aus Antiemetika ist für das Management von Übelkeit und Erbrechen wichtig, um einer vorzeitigen Beendigung der Behandlung mit Zolbetuximab vorzubeugen (siehe Abschnitt 4.4). Eine Prämedikation mit systemischen Kortikosteroiden entsprechend nationalen Behandlungsrichtlinien kann ebenfalls in Betracht gezogen werden, insbesondere vor der ersten Zolbetuximab-Infusion.
Empfohlene Dosis
Die empfohlene Dosis sollte für die Initialdosis und alle Erhaltungsdosen von Zolbetuximab auf Grundlage der Körperoberfläche (body surface area, BSA) berechnet werden, wie in Tabelle 1 dargestellt.
Tabelle 1. Empfohlene Dosis von Zolbetuximab auf Grundlage der BSA
Einzelne Initialdosis |
Erhaltungsdosen |
Dauer der Behandlung |
|
In Zyklus 1, Tag 1a, Zolbetuximab ist in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie zu verabreichen (siehe Abschnitt 5.1).b |
Beginn 3 Wochen nach der einzelnen Initialdosis, 600 mg/m2 intravenös Zolbetuximab ist in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie zu verabreichen (siehe Abschnitt 5.1).b |
Bis zur Progression der Erkrankung oder bis zum Auftreten inakzeptabler Toxizität. |
a. Die Dauer eines Verabreichungszyklus von Zolbetuximab wird basierend auf der jeweils zugrundeliegenden Chemotherapie bestimmt (siehe Abschnitt 5.1).
b. Die Dosierungsinformationen für die Chemotherapie sind den Fachinformationen der Fluoropyrimidin- oder Platin-haltigen Chemotherapie zu entnehmen.
Dosisanpassungen
Für Zolbetuximab wird keine Dosisreduktion empfohlen. Das Management etwaiger Nebenwirkungen von Zolbetuximab erfolgt durch Verringerung der Infusionsrate, Therapieunterbrechung und/oder Beendigung der Therapie gemäß Tabelle 2.
Tabelle 2. Dosisanpassungen für Zolbetuximab
Nebenwirkung |
Schweregrada |
Dosisanpassung |
Überempfindlichkeitsreaktionen |
Anaphylaktische Reaktion, Verdacht auf Anaphylaxie, Grad 3 oder 4 |
Infusion sofort abbrechen und Behandlung dauerhaft beenden. |
Grad 2 |
Infusion bis Besserung zu Grad ≤ 1 unterbrechen und dann verbleibende Infusion bei verringerter Infusionsrateb fortsetzen. Bei der nächsten Infusion vorab Antihistaminika verabreichen und Behandlung gemäß der Infusionsraten in Tabelle 3 fortsetzen. |
|
Reaktion im Zusammenhang mit einer Infusion |
Grad 3 oder 4 |
Infusion sofort abbrechen und Behandlung dauerhaft beenden. |
Grad 2 |
Infusion bis Besserung zu Grad ≤ 1 unterbrechen und dann verbleibende Infusion bei verringerter Infusionsrateb fortsetzen. Bei der nächsten Infusion vorab Antihistaminika verabreichen und Behandlung gemäß der Infusionsraten in Tabelle 3 fortsetzen. |
|
Übelkeit |
Grad 2 oder 3 |
Infusion bis Besserung zu Grad ≤ 1 unterbrechen und dann verbleibende Infusion bei verringerter Infusionsrateb fortsetzen. Bei der nächsten Infusion gemäß der Infusionsraten in Tabelle 3 verabreichen. |
Erbrechen |
Grad 4 |
Dauerhaft absetzen. |
Grad 2 oder 3 |
Infusion bis Besserung zu Grad ≤ 1 unterbrechen und dann verbleibende Infusion bei verringerter Infusionsrateb fortsetzen. Bei der nächsten Infusion gemäß der Infusionsraten in Tabelle 3 verabreichen. |
Die Toxizität wurde gemäß National Cancer Institute Common Terminology Criteria for Adverse Events Version 4.03 (Allgemeine Terminologie-Kriterien für unerwünschte Ereignisse des nationalen Krebsinstituts der USA, Version 4.03, NCI-CTCAE v4.03) eingestuft, wobei Grad 1 leicht, Grad 2 moderat, Grad 3 schwer und Grad 4 lebensbedrohlich bedeutet.
Die verringerte Infusionsrate sollte nach klinischem Ermessen des Arztes basierend auf Patientenverträglichkeit, Schweregrad der Toxizität und der zuvor vertragenen Infusionsrate bestimmt werden (siehe Abschnitt 4.4 für Empfehlungen zur Patientenüberwachung).
Spezielle Patientengruppen
Ältere Menschen
Bei Patienten ≥ 65 Jahren ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). Für mit Zolbetuximab behandelte Patienten ab 75 Jahren liegt nur eine begrenzte Datenlage vor.
Nierenfunktionsstörung
Bei Patienten mit leichter (Kreatininclearance [KrCL] ≥ 60 bis < 90 ml/min) oder moderater (KrCL ≥ 30 bis < 60 ml/min) Nierenfunktionsstörung ist keine Dosisanpassung erforderlich. Es wurde keine Dosisempfehlung für Patienten mit schwerer Nierenfunktionsstörung (KrCL ≥ 15 bis < 30 ml/min) festgelegt (siehe Abschnitt 5.2).
Leberfunktionsstörung
Bei Patienten mit leichter Leberfunktionsstörung (Gesamtbilirubin [T-BIL] ≤ obere Normgrenze [upper limit of normal, ULN] und Aspartataminotransferase [AST] > ULN, oder T-BIL > 1 bis 1,5 x ULN und AST beliebig) ist keine Dosisanpassung erforderlich. Es wurde keine Dosisempfehlung für Patienten mit moderater (T-BIL > 1,5 bis 3 x ULN und AST beliebig) oder schwerer (T-BIL > 3 bis 10 x ULN und AST beliebig) Leberfunktionsstörung festgelegt (siehe Abschnitt 5.2).
Kinder und Jugendliche
Es gibt keinen relevanten Nutzen von Zolbetuximab bei Kindern und Jugendlichen zur Behandlung von Adenokarzinomen des Magens oder des gastroösophagealen Übergangs.
Art der Anwendung
Zolbetuximab ist zur intravenösen Anwendung vorgesehen. Die empfohlene Dosis wird über einen Zeitraum von mindestens 2 Stunden als intravenöse Infusion verabreicht. Das Arzneimittel darf nicht als intravenöse Druck- oder Bolusinjektion verabreicht werden.
Wenn Zolbetuximab am selben Tag wie eine Fluoropyrimidin- und Platin-haltige Chemotherapie verabreicht wird, muss die Verabreichung von Zolbetuximab zuerst erfolgen.
Um das Auftreten potenzieller Nebenwirkungen zu minimieren, wird empfohlen, jede Infusion für
30–60 Minuten bei einer langsameren Rate zu beginnen und diese dann je nach Verträglichkeit im Verlauf der Infusion schrittweise zu erhöhen (siehe Tabelle 3).
Wenn die Infusionsdauer die empfohlene Aufbewahrungszeit bei Raumtemperatur (≤ 25 °C für 8 Stunden nach Beendigung der Vorbereitung der Infusionslösung) überschreitet, muss der Infusionsbeutel entsorgt und ein neuer Infusionsbeutel vorbereitet werden, um die Infusion fortzusetzen (siehe Abschnitt 6.3 für die empfohlenen Aufbewahrungszeiten).
Tabelle 3. Empfohlene Infusionsraten für die einzelnen Zolbetuximab-Infusionen
Zolbetuximab-Dosis |
Infusions-Rate |
||
Erste 30–60 Minuten |
Verbleibende Infusionszeitb |
||
Einzelne Initialdosis (Zyklus 1, Tag 1)a |
800 mg/m2 |
75 mg/m2/h |
150–300 mg/m2/h |
Erhaltungsdosen |
600 mg/m2 alle 3 Wochen |
75 mg/m2/h |
150–300 mg/m2/h |
oder |
oder |
oder |
|
400 mg/m2 alle 2 Wochen |
50 mg/m2/h |
100–200 mg/m2/h |
|
a. Die Dauer eines Verabreichungszyklus von Zolbetuximab wird basierend auf der jeweils zugrundeliegenden Chemotherapie bestimmt (siehe Abschnitt 5.1).
b. Wenn nach 30–60 Minuten keine Nebenwirkungen auftreten, kann die Infusionsrate je nach Verträglichkeit erhöht werden.
Hinweise zur Rekonstitution und Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Überempfindlichkeitsreaktionen
Überempfindlichkeitsreaktionen, einschließlich anaphylaktischer Reaktionen und Arzneimittelüberempfindlichkeit, sind bei Patienten während klinischer Studien mit Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie aufgetreten (siehe Abschnitt 4.8).
Die Patienten sollten während und nach einer Infusion mit Zolbetuximab (für mindestens 2 Stunden oder länger, wenn klinisch indiziert) auf Überempfindlichkeitsreaktionen mit Symptomen und Anzeichen überwacht werden, die stark auf eine Anaphylaxie hinweisen (Urtikaria, wiederholter Husten, pfeifendes Atemgeräusch und Engegefühl im Hals/Veränderung der Stimme).
Überempfindlichkeitsreaktionen sollten gemäß den in Tabelle 2 empfohlenen Dosisanpassungen behandelt werden.
Reaktionen im Zusammenhang mit einer Infusion
Bei klinischen Studien mit Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie traten Reaktionen im Zusammenhang mit einer Infusion (Infusion-related reactions, IRRs) auf (siehe Abschnitt 4.8).
Patienten sollten auf Anzeichen und Symptome von Reaktionen im Zusammenhang mit einer Infusion überwacht werden, einschließlich Übelkeit, Erbrechen, Abdominalschmerz, Hypersalivation, Fieber, Brustkorbbeschwerden, Schüttelfrost, Rückenschmerzen, Husten und Hypertonie. Diese Anzeichen und Symptome lassen sich üblicherweise durch eine Unterbrechung der Infusion beheben.
Reaktionen im Zusammenhang mit einer Infusion sollten gemäß den in Tabelle 2 empfohlenen Dosisanpassungen behandelt werden.
Übelkeit und Erbrechen
Bei klinischen Studien waren Übelkeit und Erbrechen die am häufigsten beobachteten gastrointestinalen Nebenwirkungen von Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie (siehe Abschnitt 4.8).
Um Übelkeit und Erbrechen vorzubeugen, wird vor jeder Infusion von Zolbetuximab eine Prämedikation mit einer Kombination aus Antiemetika empfohlen (siehe Abschnitt 4.2).
Während und nach der Infusion sollten die Patienten überwacht und je nach klinischer Indikation entsprechend des Behandlungsstandards versorgt werden, einschließlich der Verabreichung von Antiemetika oder Flüssigkeitszufuhr.
Übelkeit und Erbrechen sollten gemäß den in Tabelle 2 empfohlenen Dosisanpassungen behandelt werden.
Maßnahmen zur Risikominderung vor Beginn der Behandlung mit Zolbetuximab
Vor der Behandlung mit Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie sollten verordnende Ärzte das Risiko gastrointestinaler Toxizitäten des einzelnen Patienten beurteilen. Es ist wichtig, Übelkeit und Erbrechen proaktiv zu kontrollieren, um das potenzielle Risiko einer verringerten Exposition gegenüber Zolbetuximab und/oder einer Chemotherapie zu reduzieren.
Um Übelkeit und Erbrechen vorzubeugen, wird vor jeder Infusion von Zolbetuximab eine Prämedikation mit einer Kombination aus Antiemetika empfohlen. Während der Infusion ist es wichtig, die Patienten engmaschig zu überwachen und die gastrointestinale Toxizität durch Unterbrechung der Infusion und/oder Verringerung der Infusionsrate zu kontrollieren, um das Risiko schwerer Nebenwirkungen oder einer frühzeitigen Beendigung der Behandlung zu minimieren. Während und nach der Infusion sollten die Patienten überwacht und sofern klinisch angezeigt entsprechend den Behandlungsstandards versorgt werden, einschließlich der Verabreichung von Antiemetika oder Flüssigkeitssubstitution.
Aus klinischen Studien ausgeschlossene Patienten
Patienten mit Syndrom einer vollständigen oder partiellen Obstruktion des Magenausgangs, einem positiven Test auf eine Infektion mit dem Humanen Immundefizienz-Virus (HIV) oder einer bekannten aktiven Hepatitis B- oder Hepatitis C-Infektion, einer schwerwiegenden kardiovaskulären Erkrankung (z. B. kongestivem Herzversagen gemäß New York Heart Association Klasse III oder IV, Vorgeschichte schwerwiegender ventrikulärer Arrhythmien, QTc-Intervall >450 ms bei Männern; >470 ms bei Frauen) oder einer Vorgeschichte von Metastasen im zentralen Nervensystem wurden aus den klinischen Studien ausgeschlossen.
Informationen zu sonstigen Bestandteilen
Dieses Arzneimittel enthält 1,05 mg bzw. 3,15 mg Polysorbat 80 in jeder 100-mg- bzw. 300-mg-Durchstechflasche. Polysorbate können allergische Reaktionen hervorrufen.
Dieses Arzneimittel enthält kein Natrium, jedoch wird für die Verdünnung von Zolbetuximab vor der Verabreichung Natriumchlorid 9 mg/ml (0,9%) Infusionslösung verwendet. Dies sollte im Zusammenhang mit der täglichen Natriumaufnahme des Patienten berücksichtigt werden.
Es wurden keine formalen Studien zu pharmakokinetischen Arzneimittelwechselwirkungen mit Zolbetuximab durchgeführt. Da Zolbetuximab durch Katabolismus aus dem Blutkreislauf eliminiert wird, werden keine metabolischen Arzneimittelwechselwirkungen erwartet.
Frauen im gebärfähigen Alter
Als Vorsichtsmaßnahme sollte Frauen im gebärfähigen Alter geraten werden, eine wirksame Verhütungsmethode anzuwenden, um eine Schwangerschaft während der Behandlung zu verhindern.
Schwangerschaft
Es liegen keine Daten zur Anwendung von Zolbetuximab bei schwangeren Frauen vor. In einer Reproduktions- und Entwicklungsstudie an Tieren wurden bei intravenöser Verabreichung von Zolbetuximab an trächtigen Mäusen während der Organogenese keine Nebenwirkungen beobachtet (siehe Abschnitt 5.3). Zolbetuximab sollte schwangeren Patientinnen nur verabreicht werden, wenn der Nutzen das potenzielle Risiko überwiegt.
Stillzeit
Es gibt keine Daten über das Vorhandensein von Zolbetuximab in der Muttermilch, die Auswirkungen von Zolbetuximab auf das gestillte Kind oder die Auswirkungen von Zolbetuximab auf die Milchproduktion. Da Antikörper bekanntermaßen in die Muttermilch übergehen können und wegen des Potenzials schwerwiegender Nebenwirkungen bei einem gestillten Kind, wird das Stillen während der Behandlung mit Zolbetuximab nicht empfohlen.
Fertilität
Es wurden keine Studien zur Bewertung der Wirkung von Zolbetuximab auf die Fertilität durchgeführt. Daher ist die Wirkung von Zolbetuximab auf die männliche oder weibliche Fertilität nicht bekannt.
Zolbetuximab hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
Zusammenfassung des Sicherheitsprofils
Die häufigsten Nebenwirkungen mit Zolbetuximab waren Übelkeit (77,2 %), Erbrechen (66,9 %), verminderter Appetit (42 %), Neutropenie (30,7 %), erniedrigte Neutrophilenzahl (28,4 %), erniedrigtes Gewicht (21,9 %), Fieber (17,4 %), Hypoalbuminämie (17,1 %), periphere Ödeme (13,9 %), Hypertonie (9 %), Dyspepsie (7,8 %), Schüttelfrost (5,2 %), Hypersalivation (3,8 %), Reaktion im Zusammenhang mit einer Infusion (3,2 %) und Arzneimittelüberempfindlichkeit (1,6 %).
Bei 45 % der mit Zolbetuximab behandelten Patienten traten schwerwiegende Nebenwirkungen auf. Die häufigsten schwerwiegenden Nebenwirkungen waren Erbrechen (6,8 %), Übelkeit (4,9 %) und verminderter Appetit (1,9 %).
Zwanzig Prozent der Patienten haben die Einnahme von Zolbetuximab aufgrund von Nebenwirkungen dauerhaft beendet; die häufigsten Nebenwirkungen, die zum Absetzen der Dosis führten, waren Erbrechen (3,8 %) und Übelkeit (3,3 %).
Nebenwirkungen, die zu einer Dosisunterbrechung von Zolbetuximab führten, traten bei 60,9 % der Patienten auf; die häufigsten Nebenwirkungen, die zu einer Dosisunterbrechung führten, waren Erbrechen (26,6 %), Übelkeit (25,5 %), Neutropenie (9,8 %), erniedrigte Neutrophilenzahl (5,9 %), Hypertonie (3,2 %), Schüttelfrost (2,2 %), Reaktion im Zusammenhang mit einer Infusion (1,6 %), verminderter Appetit (1,6 %) und Dyspepsie (1,1 %).
Tabellarische Zusammenfassung der Nebenwirkungen
Die Häufigkeit der Nebenwirkungen basiert auf zwei Phase-2-Studien und zwei Phase-3-Studien mit 631 Patienten, denen mindestens eine Dosis Zolbetuximab mit 800 mg/m2 als Initialdosis gefolgt von Erhaltungsdosen mit 600 mg/m2 alle 3 Wochen in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie verabreicht wurden. Die Patienten waren für eine mediane Dauer von 174 Tagen gegenüber Zolbetuximab exponiert (Wertebereich: 1 bis 1 791 Tage).
In diesem Abschnitt sind die während klinischer Studien beobachteten Nebenwirkungen nach Häufigkeitskategorie aufgelistet. Die Häufigkeitskategorien sind wie folgt definiert: sehr häufig (≥1/10); häufig (≥1/100, <1/10); gelegentlich (≥1/1 000, <1/100); selten (≥1/10 000, <1/1 000); sehr selten (<1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad aufgeführt.
Tabelle 4. Nebenwirkungen
MedDRA-Systemorganklasse |
Nebenwirkung |
Häufigkeitskategorie |
Erkrankungen des Blutes und des Lymphsystems |
Neutropenie |
Sehr häufig |
erniedrigte Neutrophilenzahl | ||
Erkrankungen des Immunsystems |
Arzneimittelüberempfindlichkeit |
Häufig |
anaphylaktische Reaktion |
Gelegentlich |
|
Stoffwechsel- und Ernährungsstörungen |
Hypoalbuminämie |
Sehr häufig |
verminderter Appetit | ||
Gefäßerkrankungen |
Hypertonie |
Häufig |
Erkrankungen des Gastrointestinaltrakts |
Erbrechen |
Sehr häufig |
Übelkeit | ||
Dyspepsie |
Häufig |
|
Hypersalivation | ||
Gastritis |
Gelegentlich |
|
Eiweißverlustsyndrom |
Nicht bekannt |
|
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort |
Fieber |
Sehr häufig |
periphere Ödeme | ||
Schüttelfrost |
Häufig |
|
Untersuchungen |
erniedrigtes Gewicht |
Sehr häufig |
Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen |
Reaktion im Zusammenhang mit einer Infusion |
Häufig |
Beschreibung ausgewählter Nebenwirkungen
Überempfindlichkeitsreaktionen
In der zusammengeführten Sicherheitsanalyse traten anaphylaktische Reaktionen aller Grade und Arzneimittelüberempfindlichkeit bei Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie mit einer Häufigkeit von 0,5 % bzw. 1,6 % auf.
Schwere (Grad 3) anaphylaktische Reaktionen und Arzneimittelüberempfindlichkeit traten bei Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie mit einer Häufigkeit von 0,5 % bzw. 0,2 % auf.
Anaphylaktische Reaktionen führten bei 0,3 % der Patienten zu einem dauerhaften Absetzen von Zolbetuximab. Bei 0,3 % der Patienten kam es zu einer Dosisunterbrechung von Zolbetuximab aufgrund von Arzneimittelüberempfindlichkeit.
Die Infusionsrate wurde bei Zolbetuximab oder Fluoropyrimidin- und Platin-haltiger Chemotherapie bei 0,2 % der Patienten aufgrund einer Arzneimittelüberempfindlichkeit verringert.
Reaktion im Zusammenhang mit einer Infusion
Bei der zusammengeführten Sicherheitsanalyse traten IRR aller Grade bei Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie mit einer Häufigkeit von 3,2 % auf.
Schwere (Grad 3) IRR traten bei Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie bei 0,5 % der Patienten auf.
Eine IRR führte bei 0,5 % der Patienten zu einem dauerhaften Absetzen von Zolbetuximab und bei 1,6 % der Patienten zu einer Dosisunterbrechung. Die Infusionsrate wurde bei Zolbetuximab oder Fluoropyrimidin- und Platin-haltiger Chemotherapie bei 0,3 % der Patienten aufgrund einer IRR verringert.
Übelkeit und Erbrechen
Bei der zusammengeführten Sicherheitsanalyse traten Übelkeit und Erbrechen aller Grade bei Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie mit einer Häufigkeit von 77,2 % bzw. 66,9 % auf. Übelkeit und Erbrechen traten während des ersten Behandlungszyklus häufiger auf, doch die Inzidenz ging in späteren Behandlungszyklen zurück. Die mediane Zeit bis zum Eintreten von Übelkeit und Erbrechen betrug bei Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie jeweils 1 Tag. Die mediane Dauer von Übelkeit und Erbrechen betrug bei Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie 3 Tage bzw. 1 Tag.
Schwere (Grad 3) Fälle von Übelkeit und Erbrechen traten bei Zolbetuximab in Kombination mit Fluoropyrimidin- und Platin-haltiger Chemotherapie mit einer Häufigkeit von 11,6 % bzw. 13,6 % auf.
Übelkeit führte bei 3,3 % der Patienten zu einem dauerhaften Absetzen von Zolbetuximab und bei 25,5 % der Patienten zu einer Dosisunterbrechung. Erbrechen führte bei 3,8 % der Patienten zu einem dauerhaften Absetzen von Zolbetuximab und bei 26,6 % der Patienten zu einer Dosisunterbrechung. Die Infusionsrate wurde bei Zolbetuximab oder Fluoropyrimidin- und Platin-haltiger Chemotherapie bei 9,7 % der Patienten aufgrund von Übelkeit und bei 7,8 % der Patienten aufgrund von Erbrechen verringert.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel, Paul-Ehrlich-Institut, Paul-Ehrlich-Str. 51 – 59, 63225 Langen, Tel: +49 6103 77 0, Fax: +49 6103 77 1234, Website: http://www.pei.de anzuzeigen.
Im Falle einer Überdosis sollte der Patient sorgfältig auf mögliche Nebenwirkungen überwacht werden und bei Bedarf sollte eine unterstützende Behandlung eingeleitet werden.
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, andere monoklonale Antikörper und Antikörper-Wirkstoff-Konjugate, ATC-Code: L01FX31
Wirkmechanismus
Zolbetuximab ist ein chimärer (Maus/Mensch IgG1) monoklonaler Antikörper, der gegen das Tight Junction-Molekül CLDN18.2 gerichtet ist. Nichtklinische Daten deuten darauf hin, dass Zolbetuximab selektiv an mit CLDN18.2 transfizierte Zelllinien oder solche Zelllinien bindet, die endogen CLDN18.2 exprimieren. Zolbetuximab führt zum Abbau von CLDN18.2-positiven Zellen durch antikörperabhängige zellvermittelte Toxizität (antibody-dependent cellular cytotoxicity, ADCC) und komplementabhängige Zytotoxizität (complement-dependent cytotoxicity, CDC). Es wurde gezeigt, dass zytotoxische Arzneimittel die CLDN18.2-Expression auf menschlichen Krebszellen erhöhen und die Zolbetuximab-induzierte ADCC- und CDC-Aktivitäten verbessern.
Pharmakodynamische Wirkungen
Basierend auf den Expositions-Wirkungs-Analysen zur Wirksamkeit und Sicherheit bei Patienten mit lokal fortgeschrittenem inoperablem oder metastasiertem HER2-negativem Adenokarzinom des Magens oder des gastroösophagealen Übergangs (GEJ), deren Tumore CLDN18.2-positiv sind, bestehen keine absehbaren klinisch relevanten Unterschiede der Wirksamkeit oder Sicherheit zwischen Zolbetuximab-Dosen von 800/400 mg/m2 alle 2 Wochen und 800/600 mg/m2 alle 3 Wochen.
Immunogenität
Basierend auf einer gepoolten Analyse von Daten aus zwei Phase-3-Studien lag die Immunogenitätsinzidenz insgesamt bei 9,5 % (46 von insgesamt 485 mit Zolbetuximab 800/600 mg/m2 alle 3 Wochen in Kombination mit mFOLFOX6/CAPOX behandelten Patienten wurden positiv auf Anti-Wirkstoff-Antikörper [anti-drug antibodies, ADAs] getestet). Die Inzidenz neutralisierender Antikörper betrug 3,3 % (16 von insgesamt 485 Patienten). Aufgrund des geringen Auftretens von ADAs ist die Wirkung dieser Antikörper auf die Pharmakokinetik, Sicherheit und/oder Effektivität von Zolbetuximab ungewiss.
Klinische Wirksamkeit und Sicherheit
Adenokarzinom des Magens oder gastroösophagealen Übergangs (GEJ)
SPOTLIGHT (8951-CL-0301) und GLOW (8951-CL-0302)
Die Sicherheit und Wirksamkeit von Zolbetuximab in Kombination mit Chemotherapie wurde in zwei doppelblinden, randomisierten, multizentrischen Phase-3-Studien beurteilt, an denen insgesamt 1 072 Patienten teilnahmen, deren Tumore CLDN18.2-positiv, HER2-negativ waren, mit lokal fortgeschrittenem inoperablem oder metastasiertem Adenokarzinom des Magens oder GEJ. Die CLDN18.2-Positivität (definiert als Anteil von ≥ 75 % der Krebszellen mit moderater bis starker membranöser CLDN18-immunhistochemischer Färbung) wurde basierend auf immunhistochemischen Untersuchungen von Gewebeproben der Magen- oder GEJ-Tumore aller Patienten mit dem VENTANA CLDN18 (43-14A) RxDx Assay in einem zentralen Labor bestimmt.
Die Patienten wurden 1:1 randomisiert und erhielten entweder Zolbetuximab in Kombination mit Chemotherapie (n=283 bei SPOTLIGHT, n=254 bei GLOW) oder Placebo in Kombination mit Chemotherapie (n=282 bei SPOTLIGHT, n=253 bei GLOW). Zolbetuximab wurde intravenös mit einer Initialdosis von 800 mg/m2 (Tag 1 von Zyklus 1) gefolgt von Erhaltungsdosen von 600 mg/m2 alle 3 Wochen in Kombination mit entweder mFOLFOX6 (Oxaliplatin, Folinsäure und Fluorouracil) oder CAPOX (Oxaliplatin und Capecitabin) verabreicht.
Patienten in der SPOTLIGHT-Studie erhielten zwischen 1 und 12 Behandlungen mit mFOLFOX6 [Oxaliplatin 85 mg/m2, Folinsäure (Leucovorin oder entsprechendes lokal erhältliches Präparat) 400 mg/m2, Fluorouracil 400 mg/m2 verabreicht als Bolus und Fluorouracil 2 400 mg/m2 verabreicht als Dauerinfusion], die jeweils an Tag 1, 15 und 29 eines 42-tägigen Zyklus verabreicht wurden. Nach 12 Behandlungen durften die Patienten die Behandlung nach Ermessen des Prüfarztes mit Zolbetuximab, 5-Fluorouracil und Folinsäure (Leucovorin oder entsprechendes lokal erhältliches Präparat) fortsetzen, bis eine Progression der Erkrankung oder inakzeptable Toxizität beobachtet wurde.
Patienten in der GLOW-Studie erhielten zwischen 1 und 8 Behandlungen mit CAPOX, die jeweils an Tag 1 (Oxaliplatin 130 mg/m2) und an Tag 1 bis 14 (Capecitabin 1 000 mg/m2) eines 21-tägigen Zyklus verabreicht wurden. Nach 8 Behandlungen mit Oxaliplatin durften die Patienten die Behandlung nach Ermessen des Prüfarztes mit Zolbetuximab und Capecitabin fortsetzen, bis eine Progression der Erkrankung oder inakzeptable Toxizität beobachtet wurde.
Die demographischen Merkmale und die Merkmale der Grunderkrankung der Studienpopulation waren über die Studien hinweg im Allgemeinen vergleichbar, mit Ausnahme des Verhältnisses von Patienten asiatischer und nicht-asiatischer Herkunft in den einzelnen Studien.
In der SPOTLIGHT-Studie betrug das mediane Alter 61 Jahre (Wertebereich: 20 bis 86); 62 % waren männlich, 53 % waren kaukasisch, 38 % asiatischer Herkunft; 31 % stammten aus Asien und 69 % nicht aus Asien. Die Patienten hatten einen Baseline-Performance-Status im Sinne der Eastern Cooperative Oncology Group (ECOG) von 0 (43 %) oder 1 (57 %). Die Patienten hatten im Median eine Körperoberfläche von 1,7 m2 (Wertebereich: 1,1 bis 2,5). Im Median lag der Zeitpunkt der Diagnose 56 Tage zurück (Wertebereich: 2 bis 5 366); 36 % der Tumortypen waren diffus, 24 % waren intestinal; 76 % hatten ein Adenokarzinom des Magens, 24 % hatten ein Adenokarzinom des GEJ; 16 % hatten eine lokal fortgeschrittene Erkrankung und 84 % hatten eine metastasierte Erkrankung.
In der GLOW-Studie betrug das mediane Alter 60 Jahre (Wertebereich: 21 bis 83); 62 % waren männlich, 37 % waren kaukasisch, 63 % asiatischer Herkunft; 62 % stammten aus Asien und 38 % nicht aus Asien. Die Patienten hatten einen Baseline-ECOG Performance-Status von 0 (43 %) oder 1 (57 %). Die Patienten hatten im Median eine Körperoberfläche von 1,7 m2 (Wertebereich: 1,1 bis 2,3). Im Median lag der Zeitpunkt der Diagnose 44 Tage zurück (Wertebereich: 2 bis 6 010); 37 % der Tumortypen waren diffus, 15 % waren intestinal; 84 % hatten ein Adenokarzinom des Magens, 16 % hatten ein Adenokarzinom des GEJ; 12 % hatten eine lokal fortgeschrittene Erkrankung und 88 % hatten eine metastasierte Erkrankung.
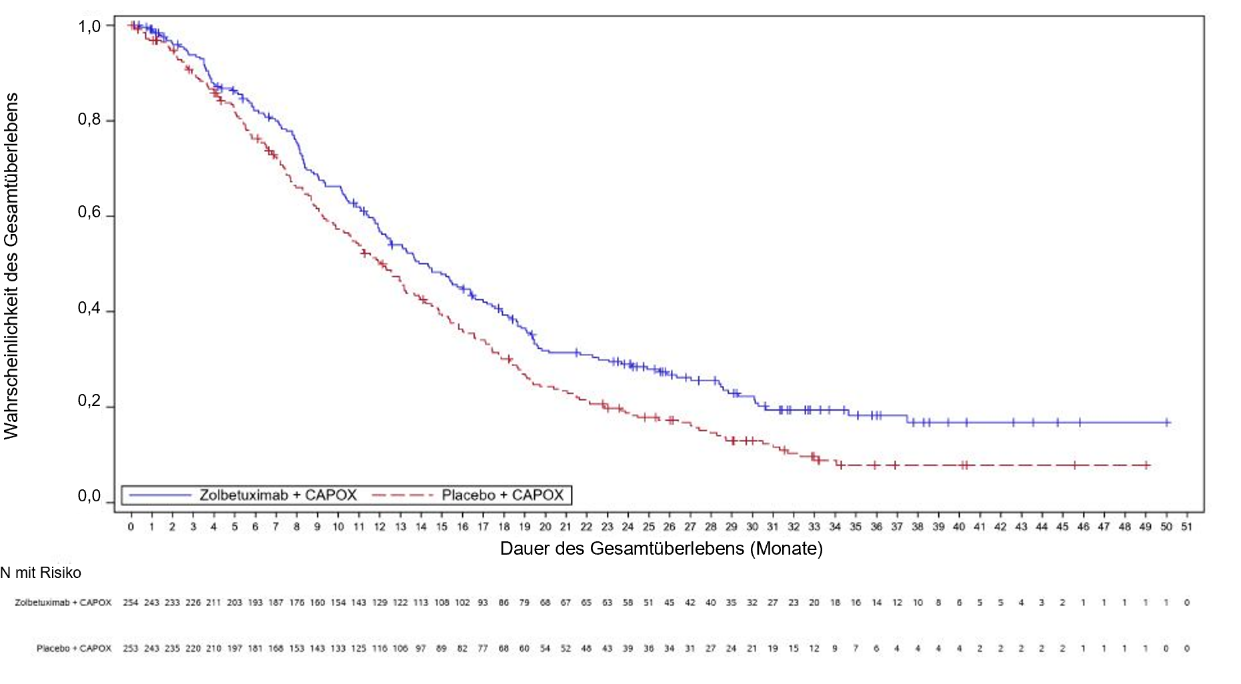
Der primäre Wirksamkeitsendpunkt war das progressionsfreie Überleben (progression-free survival, PFS) mit Beurteilung gemäß RECIST v1.1 durch ein unabhängiges Prüfkomitee (Independent Review Committee (IRC)). Der wichtigste sekundäre Wirksamkeitsendpunkt war das Gesamtüberleben (overall survival, OS). Weitere sekundäre Wirksamkeitsendpunkte waren die objektive Ansprechrate (objective response rate, ORR) und die Ansprechdauer (duration of response, DOR) mit Beurteilung gemäß RECIST v1.1 durch IRC.
In der Primäranalyse (finale PFS-Analyse und OS-Zwischenanalyse) zeigte die SPOTLIGHT-Studie einen statistisch signifikanten Vorteil beim PFS (gemäß Beurteilung durch IRC) und OS bei mit Zolbetuximab in Kombination mit mFOLFOX6 behandelten Patienten im Vergleich zu mit Placebo in Kombination mit mFOLFOX6 behandelten Patienten. Die Hazard Ratio des PFS betrug 0,751 (95-%-KI: 0,598; 0,942; 1‑seitiger p-Wert= 0,0066) und die Hazard Ratio des OS 0,750 (95-%-KI: 0,601; 0,936; 1‑seitiger p-Wert = 0,0053).
Tabelle 5 enthält die Daten der aktualisierten PFS- und finalen OS-Analyse der SPOTLIGHT-Studie und Abbildungen 1–2 zeigen die Kaplan-Meier-Kurven.
In der Primäranalyse (finale PFS-Analyse und OS-Zwischenanalyse) zeigte die GLOW-Studie einen statistisch signifikanten Vorteil beim PFS (gemäß Beurteilung durch IRC) und OS bei mit Zolbetuximab in Kombination mit CAPOX behandelten Patienten im Vergleich zu mit Placebo in Kombination mit CAPOX behandelten Patienten. Die Hazard Ratio des PFS betrug 0,687 (95-%-KI: 0,544; 0,866; 1‑seitiger p-Wert = 0,0007) und die Hazard Ratio des OS 0,771 (95-%-KI: 0,615; 0,965; 1‑seitiger p-Wert = 0,0118).
Tabelle 5 enthält die Daten der aktualisierten PFS- und finalen OS-Analyse der GLOW-Studie und Abbildungen 3–4 zeigen die Kaplan-Meier-Kurven.
Tabelle 5. Ergebnisse für die Wirksamkeit bei SPOTLIGHT und GLOW
Endpunkt |
SPOTLIGHTa |
GLOWb |
||
Zolbetuximab |
Placebo |
Zolbetuximab |
Placebo |
|
Progressionsfreies Überleben | ||||
Anzahl (%) der Patienten mit Ereignissen |
159 (56,2) |
187 (66,3) |
153 (60,2) |
182 (71,9) |
Median in Monaten |
11,0 |
8,9 |
8,2 |
6,8 |
Hazard Ratio (95-%-KI)d,e |
0,734 (0,591; 0,910) |
0,689 (0,552; 0,860) |
||
Gesamtüberleben | ||||
Anzahl (%) der Patienten mit Ereignissen |
197 (69,6) |
217 (77,0) |
180 (70,9) |
207 (81,8) |
Median in Monaten |
18,2 |
15,6 |
14,3 |
12,2 |
Hazard Ratio (95-%-KI)d,e |
0,784 (0,644; 0,954) |
0,763 (0,622; 0,936) |
||
Objektive Ansprechrate (ORR), Ansprechdauer (DOR) | ||||
ORR (%) (95-%-KI)f |
48,1 |
47,5 |
42,5 |
39,1 |
DOR Median in Monaten (95-%-KI) f |
9,0 (7,5; 10,4) |
8,1 (6,5; 11,4) |
6,3 (5,4; 8,3) |
6,1 (4,4; 6,3) |
| ||||
Eine kombinierte Wirksamkeitsanalyse der finalen OS- und aktualisierten PFS-Daten der Studien SPOTLIGHT und GLOW führte zu einem medianen PFS (gemäß Beurteilung durch IRC) von 9,2 Monaten (95-%-KI: 8,4; 10,4) bei Zolbetuximab in Kombination mit mFOLFOX6/CAPOX verglichen mit 8,2 Monaten (95-%-KI: 7,6; 8,4) bei Placebo mit mFOLFOX6/CAPOX [HR 0,712; 95-%-KI: 0,610; 0,831] und einem medianen OS von 16,4 Monaten (95-%-KI: 15,0; 17,9) bei Zolbetuximab in Kombination mit mFOLFOX6/CAPOX verglichen mit 13,7 Monaten (95-%-KI: 12,3; 15,3) bei Placebo mit mFOLFOX6/CAPOX [HR 0,774; 95-%-KI: 0,672; 0,892].
Abbildung 1. Kaplan-Meier-Kurve des progressionsfreien Überlebens, SPOTLIGHT
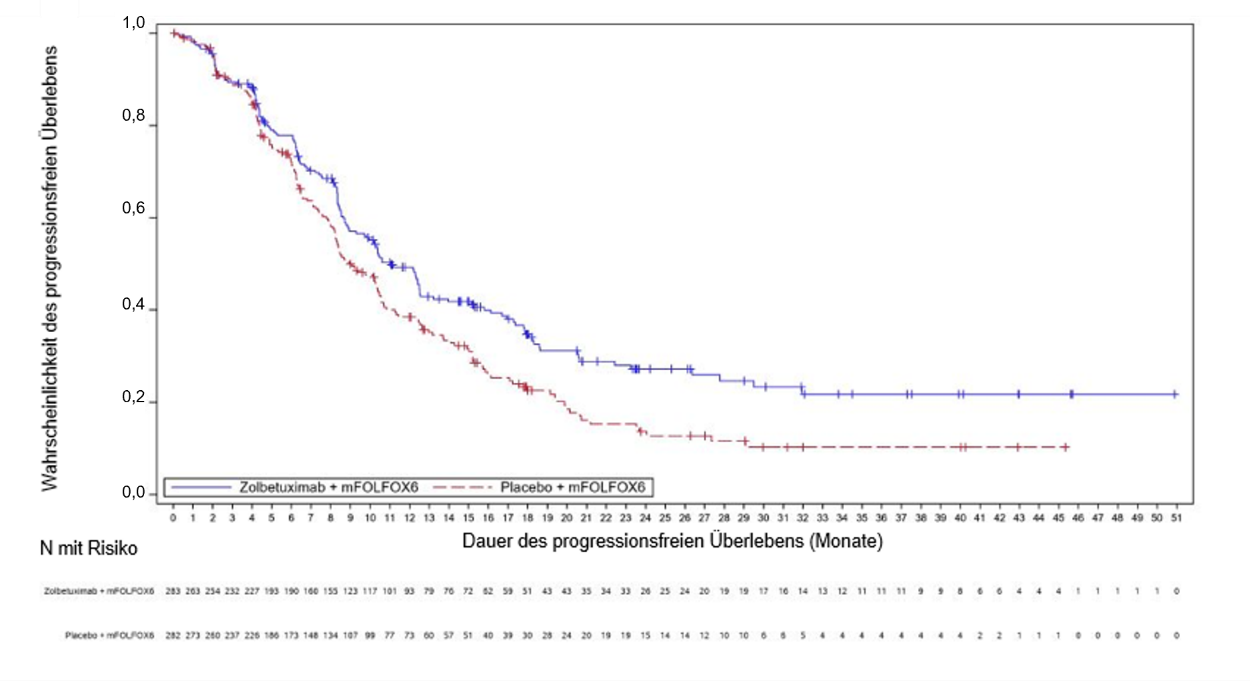
Abbildung 2. Kaplan-Meier-Kurve des Gesamtüberlebens, SPOTLIGHT
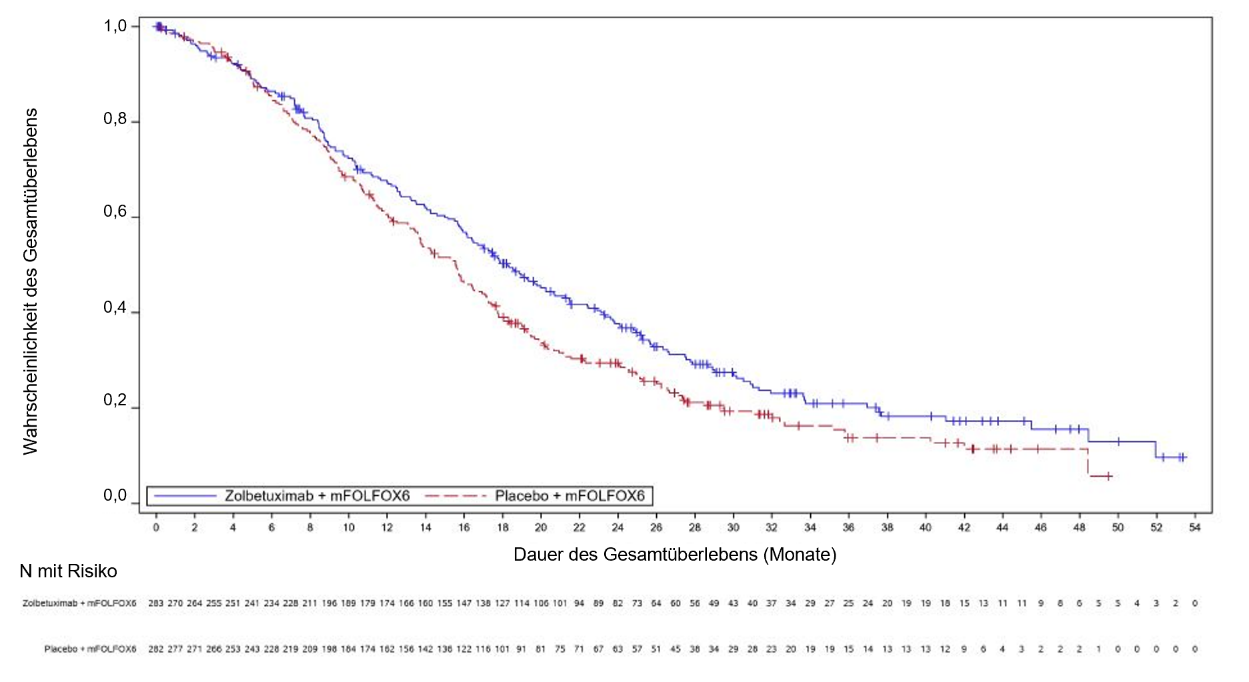
Abbildung 3. Kaplan-Meier-Kurve des progressionsfreien Überlebens, GLOW
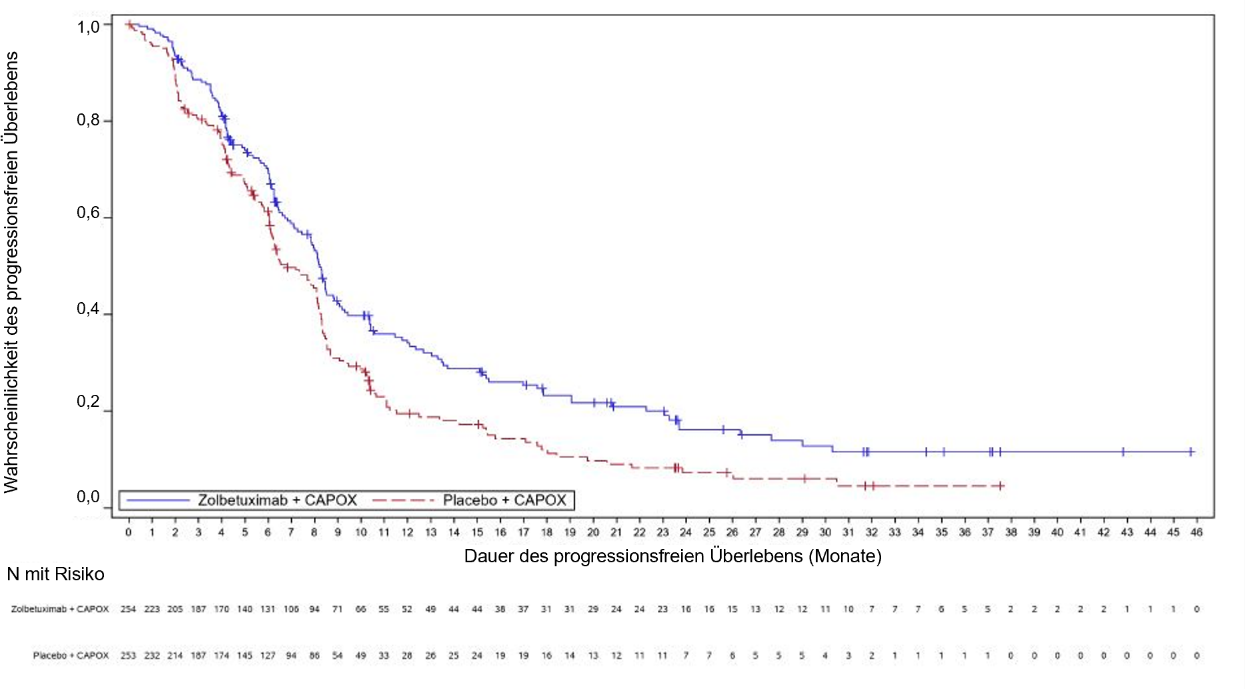
Abbildung 4. Kaplan-Meier-Kurve des Gesamtüberlebens, GLOW
Explorative Subgruppenanalysen zu der Wirksamkeit der Studien SPOTLIGHT und GLOW zeigten eine Differenz beim PFS und OS für kaukasische Studienteilnehmer verglichen mit Studienteilnehmern asiatischer Herkunft.
Bei SPOTLIGHT führte dies bei kaukasischen Patienten zu einem PFS (gemäß Beurteilung durch IRC) mit einem HR von 0,872 [95-%-KI: 0,653; 1,164] und einem OS HR von 0,940 [95 - % - KI: 0,718; 1,231] bei Zolbetuximab in Kombination mit mFOLFOX6 im Vergleich zu Placebo mit mFOLFOX6. Bei Patienten asiatischer Herkunft betrug das PFS (gemäß Beurteilung durch IRC) mit einem HR von 0,526 [95-%-KI: 0,354; 0,781] und einem OS HR von 0,636 [95 - % - KI: 0,450; 0,899] bei Zolbetuximab in Kombination mit mFOLFOX6 im Vergleich zu Placebo mit mFOLFOX6. Bei GLOW führte dies bei kaukasischen Patienten zu einem PFS (gemäß Beurteilung durch IRC) mit einem HR von 0,891 [95-%-KI: 0,622; 1,276] und einem OS HR von 0,805 [95-%-KI: 0,579; 1,120] bei Zolbetuximab in Kombination mit CAPOX im Vergleich zu Placebo mit CAPOX. Bei Patienten asiatischer Herkunft betrug das PFS (gemäß Beurteilung durch IRC) mit einem HR von 0,616 [95-%-KI: 0,467; 0,813] und einem OS HR von 0,710 [95 - % - KI : 0,549; 0,917] bei Zolbetuximab in Kombination mit CAPOX im Vergleich zu Placebo mit CAPOX.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur verzichtet für Zolbetuximab auf die Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen für Adenokarzinome des Magens oder GEJ (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Bei intravenöser Verabreichung zeigte Zolbetuximab bei Dosierungen zwischen 33 mg/m2 bis 1 000 mg/m2 eine dosisproportionale Pharmakokinetik. Bei einer Verabreichung von 800/600 mg/m2 alle 3 Wochen wurde das Steady State nach 24 Wochen mit mittlerem (SD) Cmax- und AUCtau-Wert von 453 (82) µg/ml bzw. 4 125 (1 169) Tag•µg/ml erreicht, basierend auf einer populationsbezogenen pharmakokinetischen Analyse. Bei einer Verabreichung von 800/400 mg/m2 alle 2 Wochen, wird erwartet, dass das Steady-State nach 22 Wochen mit mittlerem (SD) Cmax- und AUCtau-Wert von 359 (68) µg/ml bzw. 2 758 (779) Tag•µg/ml erreicht wird, basierend auf einer populationsbezogenen pharmakokinetischen Analyse.
Verteilung
Der geschätzte Mittelwert für das Verteilungsvolumen im Steady State betrug für Zolbetuximab 5,5 l.
Biotransformation
Es wird erwartet, dass Zolbetuximab in kleine Peptide und Aminosäuren katabolisiert wird.
Elimination
Die Zolbetuximab-Clearance (CL) ging mit der Zeit zurück, wobei eine maximale Verringerung gegenüber der Baseline-Werte von 57,6 % beobachtet wurde. Dadurch ergibt sich ein populationsbezogener Steady-State-Clearance-Mittelwert (CLss) der Studienpopulation von 0,0117 l/h. Die Halbwertszeit von Zolbetuximab bewegte sich während der Behandlung im Bereich von 7,6 bis 15,2 Tagen.
Spezielle Patientengruppen
Ältere Menschen
Die populationsbezogene pharmakokinetische Analyse zeigt, dass das Alter [Wertebereich: 22 bis 83 Jahre; 32,2 % (230/714) im Alter von > 65 Jahren, 5,0 % (36/714) im Alter von > 75 Jahren] keine klinisch relevanten Auswirkungen auf die Pharmakokinetik von Zolbetuximab hatte.
Ethnische Herkunft und Geschlecht
Basierend auf einer populationsbezogenen pharmakokinetischen Analyse wurden keine klinisch relevanten Unterschiede der Pharmakokinetik von Zolbetuximab auf Grundlage des Geschlechts [62,3 % männlich, 37,7 % weiblich] oder der ethnischen Herkunft [50,1 % kaukasisch, 42,2 % asiatisch, 4,2 % ohne Angabe, 2,7 % andere und 0,8 % PoC].
Nierenfunktionsstörung
Basierend auf einer populationsbezogenen pharmakokinetischen Analyse anhand von Daten aus klinischen Studien mit Patienten mit Adenokarzinom des Magens oder GEJ wurden keine klinisch relevanten Unterschiede in der Pharmakokinetik von Zolbetuximab bei Patienten mit leichter (KrCL ≥ 60 bis < 90 ml/min; n=298) oder moderater (KrCL ≥ 30 bis < 60 ml/min; n=109) Nierenfunktionsstörung basierend auf Schätzung des KrCL-Werts gemäß der Cockcroft-Gault-Formel nachgewiesen. Zolbetuximab wurde nur bei einer begrenzten Anzahl von Patienten mit schwerer Nierenfunktionsstörung (KrCL ≥ 15 bis < 30 ml/min; n=1) getestet. Die Auswirkung einer schweren Nierenfunktionsstörung auf die Pharmakokinetik von Zolbetuximab ist nicht bekannt.
Leberfunktionsstörung
Basierend auf einer populationsbezogenen pharmakokinetischen Analyse anhand von Daten aus klinischen Studien mit Patienten mit Adenokarzinom des Magens oder GEJ wurden keine klinisch relevanten Unterschiede in der Pharmakokinetik von Zolbetuximab bei Patienten mit leichter Leberfunktionsstörung gemäß Messung von T-BIL und AST (T-BIL ≤ ULN und AST > ULN, oder T-BIL > 1 bis 1,5 × ULN und AST beliebig; n=108) nachgewiesen. Zolbetuximab wurde nur bei einer begrenzten Anzahl von Patienten mit moderater Leberfunktionsstörung (T-BIL > 1,5 bis 3 × ULN und AST beliebig; n=4) und nicht bei Patienten mit schwerer Leberfunktionsstörung (T-BIL > 3 bis 10 × ULN und AST beliebig) beurteilt. Die Auswirkung einer moderaten oder schweren Leberfunktionsstörung auf die Pharmakokinetik von Zolbetuximab ist nicht bekannt.
Es wurden keine tierischen Studien zur Beurteilung der Karzinogenität oder Mutagenität durchgeführt.
Bei der Verabreichung von Zolbetuximab über 13 Wochen bei systemischer Exposition der bis zu
7‑fachen empfohlenen Expositionsdosis für Menschen von 600 mg/m2 (basierend auf AUC) bei Mäusen sowie bei der Verabreichung von Zolbetuximab über 4 Wochen bei systemischer Exposition der bis zu 6,1‑fachen empfohlenen Expositionsdosis für Menschen von 600 mg/m2 (basierend auf AUC) bei Cynomolgus-Affen wurde keine Toxizität und keine anderen Nebenwirkungen von Zolbetuximab auf das kardiovaskuläre und respiratorische System oder andere Bestandteile des zentralen Nervensystems beobachtet.
Im Rahmen einer Toxizitätsstudie zur embryo-fetalen Entwicklung, bei der Zolbetuximab trächtigen Mäusen während des Zeitraums der Organogenese bei systemischer Exposition der bis zu ca. 6,2‑fachen empfohlenen Expositionsdosis für Menschen von 600 mg/m2 (basierend auf AUC) verabreicht wurde, hat Zolbetuximab die Plazentabarriere durchdrungen. Die resultierende Konzentration von Zolbetuximab im fetalen Serum an Tag 18 nach der Gestation war höher als die im maternalen Serum an Tag 16 nach der Gestation. Zolbetuximab führte nicht zu externen oder viszeralen Abnormalitäten (Missbildungen oder Veränderungen) des Fötus.
Arginin
Phosphorsäure (E 338)
Saccharose
Polysorbat 80 (E 433)
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
Ungeöffnete Durchstechflasche
4 Jahre.
Rekonstituierte Lösung in der Durchstechflasche
Rekonstituierte Durchstechflaschen können bis zu 6 Stunden lang bei Raumtemperatur (≤ 25 °C) gelagert werden. Nicht einfrieren oder direktem Sonnenlicht aussetzen. Nicht verwendete Durchstechflaschen mit rekonstituierter Lösung nach der empfohlenen Aufbewahrungszeit entsorgen.
Verdünnte Lösung im Infusionsbeutel
Aus mikrobiologischen Gründen sollte die verdünnte Lösung im Beutel sofort verabreicht werden. Wenn die Lösung nicht sofort verabreicht wird, sollte der vorbereitete Infusionsbeutel wie folgt aufbewahrt werden:
gekühlt (2 °C bis 8 °C) für maximal 24 Stunden, einschließlich der Infusionsdauer ab dem Ende der Vorbereitung des Infusionsbeutels. Nicht einfrieren.
bei Raumtemperatur (≤ 25 °C) für maximal 8 Stunden, einschließlich der Infusionsdauer ab dem Entfernen des vorbereiteten Infusionsbeutels aus dem Kühlschrank.
Keinem direkten Sonnenlicht aussetzen. Nicht verwendete vorbereitete Infusionsbeutel nach der empfohlenen Aufbewahrungszeit entsorgen.
Im Kühlschrank lagern (2 ºC – 8 ºC).
Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Aufbewahrungsbedingungen nach Rekonstitution und Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
Vyloy 100 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung in der Durchstechflasche
20-ml-Glas-Durchstechflasche vom Typ I mit Blowback im europäischen Stil, grauem Bromobutyl-Gummistopfen mit Ethylen-Tetrafluoroethylenbeschichtung und Aluminiumsiegel mit grünem Verschluss.
Vyloy 300 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung in der Durchstechflasche
50-ml-Glas-Durchstechflasche vom Typ I mit Blowback im europäischen Stil, grauem Bromobutyl-Gummistopfen mit Ethylen-Tetrafluoroethylenbeschichtung und Aluminiumsiegel mit violettem Verschluss.
Packungsgrößen 100 mg: ein Umkarton mit 1 oder 3 Durchstechflaschen.
Packungsgröße 300 mg: ein Umkarton mit 1 Durchstechflasche.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
Hinweise zur Zubereitung und Verabreichung
Rekonstitution in Einzeldosis-Durchstechflasche
Befolgen Sie die Verfahren zur ordnungsgemäßen Handhabung und Entsorgung von Krebsmedikamenten.
Verwenden Sie eine geeignete aseptische Technik für die Rekonstitution und Zubereitung von Lösungen.
Berechnen Sie die empfohlene Dosis basierend auf der Körperoberfläche des Patienten, um die benötigte Anzahl an Durchstechflaschen zu bestimmen.
Rekonstituieren Sie jede Durchstechflasche wie folgt. Richten Sie den Strom des sterilen Wassers für Injektionszwecke (SWFI) möglichst an den Wänden der Durchstechflasche entlang und nicht direkt auf das lyophilisierte Pulver:
a. 100-mg-Durchstechflasche: Fügen Sie langsam 5 ml SWFI hinzu, um 20 mg/ml Zolbetuximab zu erhalten.
b. 300-mg-Durchstechflasche: Fügen Sie langsam 15 ml SWFI hinzu, um 20 mg/ml Zolbetuximab zu erhalten.
Jede Durchstechflasche langsam schwenken, bis sich der Inhalt vollständig aufgelöst hat. Der/den rekonstituierten Durchstechflasche(n) Zeit zum Setzen lassen. Untersuchen Sie die Lösung visuell, bis sie frei von Bläschen ist. Die Durchstechflasche nicht schütteln.
Untersuchen Sie die Lösung visuell auf Partikel und Verfärbungen. Die rekonstituierte Lösung sollte klar bis leicht opalisierend, farblos bis leicht gelblich und frei von sichtbaren Partikeln sein. Verwerfen Sie alle Durchstechflaschen mit sichtbaren Partikeln oder Verfärbungen.
Basierend auf der berechneten Dosismenge sollte die rekonstituierte Lösung aus der/den Durchstechflasche(n) sofort in den Infusionsbeutel gegeben werden. Dieses Produkt enthält kein Konservierungsmittel. Wird die Lösung nicht sofort verwendet, sind die Hinweise zur Aufbewahrung rekonstituierter Durchstechflaschen in Abschnitt 6.3 zu berücksichtigen.
Verdünnung im Infusionsbeutel
Entnehmen Sie die berechnete Dosismenge der rekonstituierten Lösung aus der/den Durchstechflasche(n) und füllen Sie sie in einen Infusionsbeutel um.
Verdünnen Sie mit Natriumchlorid 9 mg/ml (0,9%) Infusionslösung. Die Größe des Infusionsbeutels sollte so bemessen sein, dass genügend Verdünnungsmittel vorhanden ist, um eine Endkonzentration von 2 mg/ml Zolbetuximab zu erreichen.
Die verdünnte Dosierungslösung von Zolbetuximab ist kompatibel mit intravenösen Infusionsbeuteln aus Polyethylen (PE), Polypropylen (PP), Polyvinylchlorid (PVC) mit einem der Weichmacher [Di(2 ethylhexyl)phthalat (DEHP) oder Trioctyltrimellitat (TOTM)], Ethylen-Propylen-Copolymer, Ethylen-Vinylacetat(EVA)-Copolymer, PP und Styrol-Ethylen-Butylen-Styrol-Copolymer oder Glas (Flasche zur Verabreichung) sowie Infusionsschläuchen aus PE, Polyurethan (PU), PVC mit einem der Weichmacher [DEHP, TOTM oder Bis(2-ethylhexyl)terephthalat], Polybutadien (PB) oder Elastomer-modifiziertem PP mit Inline-Filtermembranen (Porengröße 0,2 μm) aus Polyethersulfon (PES) oder Polysulfon.
Mischen Sie die verdünnte Lösung durch vorsichtiges Umschwenken. Schütteln Sie den Beutel nicht.
Unterziehen Sie den Infusionsbeutel vor der Verwendung einer Sichtprüfung auf Partikel. Die verdünnte Lösung muss frei von sichtbaren Partikeln sein. Verwenden Sie den Infusionsbeutel nicht, wenn Partikel zu beobachten sind.
Verwerfen Sie alle nicht verwendeten Reste in den Einzeldosis-Durchstechflaschen.
Verabreichung
Verabreichen Sie nicht gleichzeitig andere Arzneimittel über dieselbe Infusionsleitung.
Verabreichen Sie die Infusion unverzüglich über mindestens 2 Stunden durch einen intravenösen Zugang. Nicht als intravenöse Schnellinjektion oder Bolus verabreichen.
Es wurden keine Inkompatibilitäten mit geschlossenen Arzneimitteltransfersystemen aus PP, PE, Edelstahl, Silikon (Gummi/Öl/Harz), Polyisopren, PVC oder mit Weichmacher [TOTM], Acrylnitril-Butadien-Styrol (ABS)-Copolymer, Methylmethacrylat-ABS-Copolymer, thermoplastischen Elastomeren, Polytetrafluorethylen, Polycarbonat, PES, Acryl-Copolymer, Polybutylenterephthalat, PB oder Ethylen-Vinylacetat-Copolymer beobachtet.
Es wurden keine Inkompatibilitäten mit zentralvenösen Ports aus Silikongummi, Titanlegierung oder PVC mit Weichmacher [TOTM] beobachtet.
Es wird empfohlen, während der Verabreichung Inline-Filter (Porengröße von 0,2 µm und bestehend aus den oben aufgeführten Materialien) zu verwenden.
Wenn die Lösung nicht sofort verabreicht wird, sollten zur Aufbewahrung des vorbereiteten Infusionsbeutels die Anweisungen in Abschnitt 6.3 berücksichtigt werden.
Entsorgung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Astellas Pharma Europe B.V.
Sylviusweg 62
2333 BE Leiden
Niederlande
EU/1/24/1856/001
EU/1/24/1856/002
EU/1/24/1856/003
Datum der Erteilung der Zulassung: 19. September 2024
September 2026
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Verschreibungspflichtig
Für weitere Informationen zu diesem Präparat wenden Sie sich bitte an die deutsche Vertretung des Zulassungsinhabers:
Astellas Pharma GmbH
Ridlerstraße 57
80339 München
Tel.: +49(0)89 454401
Fax.: +49(0)89 45441329
E-Mail: info.de@astellas.com