


▼Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung. Dies ermöglicht eine schnelle Identifizierung neuer Erkenntnisse über die Sicherheit. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung zu melden. Hinweise zur Meldung von Nebenwirkungen, siehe Abschnitt 4.8.
Inluriyo® 200 mg Filmtabletten
Jede Filmtablette enthält Imlunestranttosylat entsprechend 200 mg Imlunestrant.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
Filmtablette (Tablette).
Weiße, kapselförmige Filmtablette mit den Maßen 14,0 × 7,5 mm und der Prägung „LILLY“ auf der einen Seite und „1717“ und einem länglichen vierzackigen Stern auf der anderen Seite.
Inluriyo ist angezeigt als Monotherapie zur Behandlung erwachsener Patienten mit Östrogenrezeptor (ER)-positivem, HER2-negativem, lokal fortgeschrittenem oder metastasiertem Brustkrebs mit einer aktivierenden ESR1-Mutation, deren Erkrankung nach einer vorherigen endokrinen Therapie progredient ist (zur biomarkerbasierten Patientenauswahl siehe Abschnitt 4.2).
Bei prä- oder perimenopausalen Frauen sowie Männern ist Inluriyo mit einem Luteinisierungshormon-Releasinghormon-(LHRH)-Agonisten zu kombinieren.
Die Behandlung sollte nur von einem Arzt eingeleitet und überwacht werden, der Erfahrung in der Anwendung von Krebstherapien hat.
Patientenauswahl
Patienten mit ER-positivem, HER2-negativem fortgeschrittenem Brustkrebs sollten für eine Behandlung ausgewählt werden, wenn im Tumor- oder Plasmaprobenmaterial eine aktivierende ESR1-Mutation vorliegt, die mithilfe eines CE-gekennzeichneten In vitro-Diagnostikums (IVD) mit entsprechendem Verwendungszweck nachgewiesen wurde. Wenn kein IVD mit CE-Kennzeichnung verfügbar ist, muss das Vorliegen einer aktivierenden ESR1-Mutation durch einen alternativen validierten Test nachgewiesen werden.
Dosierung
Die empfohlene Dosis von Imlunestrant beträgt einmal täglich 400 mg oral (zwei 200 mg Filmtabletten).
Die Behandlung sollte fortgeführt werden, solange der Patient klinisch von der Therapie profitiert oder bis zum Auftreten einer nicht akzeptablen Toxizität.
Versäumte Dosis
Wenn die Einnahme einer Dosis versäumt wurde, kann sie innerhalb von 6 Stunden nach dem üblichen Einnahmezeitpunkt sofort nachgeholt werden. Sind mehr als 6 Stunden vergangen, ist die Dosis an diesem Tag auszulassen. Eine zusätzliche Dosis darf nicht eingenommen werden. Am Folgetag ist die Dosis zur üblichen Zeit einzunehmen.
Erbrechen
Wenn der Patient nach der Einnahme der Dosis erbricht, darf an diesem Tag keine weitere Dosis eingenommen werden. Die Behandlung ist am Folgetag zur gewohnten Zeit gemäß dem üblichen Dosierungsschema fortzusetzen.
Dosisanpassungen
Falls eine Dosisreduktion erforderlich ist, ist die Dosis um 200 mg zu reduzieren. Einige Nebenwirkungen können, wie in den Tabellen 1 und 2 dargestellt, eine Dosisunterbrechung und/oder Dosisreduktion erforderlich machen. Bei Patienten, die eine tägliche Dosis von 200 mg nicht vertragen, ist die Behandlung abzubrechen.
Tabelle 1: Empfehlungen zur Dosisanpassung bei erhöhter ALT und AST
Die Alanin-Aminotransferase (ALT) und die Aspartat-Aminotransferase (AST) sind während der Behandlung und wenn klinisch indiziert, zu überwachen.
Toxizitäta |
Dosisanpassung |
AST oder ALT Grad 2 Erhöhung, persistierend oder erneut auftretend, wenn die Ausgangswerte normal waren |
Unterbrechung bis zum Rückgang der Toxizität auf die Ausgangswerte oder auf Grad 1, wenn die Ausgangswerte normal waren. |
AST oder ALT Grad 3 Erhöhung, wenn die Ausgangswerte normal waren |
Unterbrechung bis zum Rückgang der Toxizität auf die Ausgangswerte oder Grad 1, wenn die Ausgangswerte normal waren. |
AST oder ALT Grad 4 Erhöhung, wenn die Ausgangswerte normal waren |
Therapie absetzen. |
AST oder ALT ≥ 3 × ULN zeitgleich mit einem Gesamtbilirubin (TBL) ≥ 2 × ULN, wenn die Ausgangswerte ohne Cholestase normal waren |
Therapie absetzen. |
a |
NCI CTCAE v5.0-Kriterien |
ULN: obere Normgrenze |
Tabelle 2: Empfehlungen zur Dosisanpassung bei Nebenwirkungen (außer erhöhte ALT und AST)
Toxizitäta |
Dosisanpassung |
Persistierender oder erneut auftretender Grad 2, der trotz bestmöglich unterstützender Maßnahmen innerhalb von 7 Tagen nicht auf Ausgangswert oder Grad 1 zurückgeht |
Unterbrechung bis zum Rückgang der Toxizität auf den Ausgangswert oder auf ≤ Grad 1. |
Grad 3 (außer nicht-hepatische asymptomatische Laborveränderungen) |
Unterbrechung bis zum Rückgang der Toxizität auf den Ausgangswert oder auf ≤ Grad 1. |
Grad 4 (außer nicht-hepatische asymptomatische Laborveränderungen) |
Unterbrechung bis zum Rückgang der Toxizität auf den Ausgangswert oder auf ≤ Grad 1. |
a |
NCI CTCAE 5.0-Kriterien |
Starke CYP3A-Induktoren
Die gleichzeitige Einnahme starker CYP3A-Induktoren sollte vermieden werden. Wenn die Gabe starker CYP3A-Induktoren nicht vermieden werden kann, ist die einmal tägliche Dosis von Imlunestrant um 200 mg zu erhöhen (siehe Abschnitt 4.5).
Starke CYP3A-Inhibitoren
Die gleichzeitige Einnahme starker CYP3A-Inhibitoren sollte vermieden werden. Wenn die Gabe starker CYP3A-Inhibitoren nicht vermieden werden kann, ist die einmal tägliche Dosis von Imlunestrant um 200 mg zu reduzieren (siehe Abschnitt 4.5).
Besondere Patientengruppen
Ältere Patienten
Dosisanpassungen aufgrund des Alters sind nicht erforderlich (siehe Abschnitt 5.2). Es liegen nur begrenzte Daten für Patienten im Alter von ≥ 75 Jahren vor (siehe Abschnitt 5.2).
Leberfunktionsstörung
Bei Patienten mit leichter Leberfunktionsstörung (Child-Pugh A) wird keine Dosisanpassung empfohlen. Bei Patienten mit mittelschwerer (Child-Pugh B) oder schwerer (Child-Pugh C) Leberfunktionsstörung ist die einmal tägliche Dosis auf 200 mg zu reduzieren.
Nierenfunktionsstörung
Bei Patienten mit leichter oder mittelschwerer Nierenfunktionsstörung ist keine Dosisanpassung erforderlich. Begrenzte Daten deuten darauf hin, dass die Imlunestrant-Exposition bei Patienten mit schwerer Nierenfunktionsstörung, terminaler Niereninsuffizienz oder bei Patienten unter Dialyse erhöht sein kann (siehe Abschnitt 5.2). Bei Patienten mit schwerer Nierenfunktionsstörung ist besondere Vorsicht geboten. Die Behandlung sollte unter enger Überwachung auf Anzeichen einer Toxizität erfolgen.
Kinder und Jugendliche
Es gibt keine relevante Anwendung von Imlunestrant bei Kindern und Jugendlichen in der Indikation fortgeschrittener Brustkrebs.
Art der Anwendung
Inluriyo ist zum Einnehmen bestimmt.
Die Patienten sollten ihre Dosis jeden Tag möglichst zur gleichen Zeit einnehmen.
Die Tabletten sollen mindestens 2 Stunden vor dem Essen auf nüchternen Magen oder 1 Stunde nach dem Essen eingenommen werden (siehe Abschnitt 5.2). Die Tabletten sind im Ganzen zu schlucken (die Patienten dürfen die Tabletten vor dem Schlucken nicht teilen, zerdrücken oder kauen). Die Auswirkungen des Teilens, Zerdrückens oder Kauens der Tabletten wurden nicht untersucht und könnten die Sicherheit, Wirksamkeit oder Stabilität des Arzneimittels beeinträchtigen. Der Kontakt mit dem Wirkstoff kann für Pflegepersonen gesundheitsschädlich sein.
Stillzeit (siehe Abschnitt 4.6).
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Einfluss von Nahrungsmitteln
Die systemische Verfügbarkeit von Imlunestrant bei gleichzeitiger Einnahme mit einer fettreichen Mahlzeit ist derzeit nicht bekannt. Die Dosis sollte auf nüchternen Magen eingenommen werden, da bei Einnahme mit Nahrung eine höhere Exposition auftreten kann.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Dosis, das heißt es ist nahezu „natriumfrei“.
Imlunestrant wird durch Sulfatierung, CYP3A4-oxidative Prozesse und direkte Glucuronidierung metabolisiert.
Mögliche Wirkung anderer Arzneimittel auf Imlunestrant
Starke CYP3A-Induktoren
Die gleichzeitige Einnahme von Imlunestrant mit Carbamazepin (einem starken CYP3A-Induktor) verringerte die Fläche unter der Konzentrations-Zeit-Kurve (AUC) und die maximale Plasmakonzentration (Cmax) von Imlunestrant um 42 % bzw. 29 %. Die gleichzeitige Einnahme starker CYP3A-Induktoren sollte vermieden werden. Falls die Gabe starker CYP3A-Induktoren nicht vermieden werden kann, ist die einmal tägliche Dosis von Imlunestrant um 200 mg zu erhöhen (siehe Abschnitt 4.2).
Starke CYP3A-Inhibitoren
Die gleichzeitige Einnahme von Imlunestrant mit Itraconazol (einem starken CYP3A-Inhibitor) erhöhte die AUC und Cmax von Imlunestrant um das 2,11‑fache bzw. das 1,87‑fache. Die gleichzeitige Einnahme starker CYP3A-Inhibitoren sollte vermieden werden. Falls die Gabe starker CYP3A-Inhibitoren nicht vermieden werden kann, ist die einmal tägliche Dosis von Imlunestrant um 200 mg zu reduzieren (siehe Abschnitt 4.2).
Magensäurehemmende Arzneimittel
Die gleichzeitige Einnahme von Imlunestrant mit Omeprazol (einem Protonenpumpenhemmer) hatte keinen klinisch relevanten Einfluss auf die Pharmakokinetik von Imlunestrant.
Mögliche Wirkung von Imlunestrant auf andere Arzneimittel
CYP2D6-Substrate
Imlunestrant erhöhte die AUC und Cmax von Dextromethorphan (einem CYP2D6-Substrat) um das 1,33‑fache bzw. das 1,43‑fache. Bei gleichzeitiger Einnahme von Imlunestrant mit CYP2D6-Substraten, bei denen bereits ein geringer Konzentrationsanstieg zu erheblichen Nebenwirkungen führen kann, ist Vorsicht geboten.
P-Glykoprotein (P-gp)-Substrate
Imlunestrant erhöhte die AUC und Cmax von Digoxin (einem P-gp-Substrat) um das 1,39‑fache bzw. das 1,60‑fache. Bei gleichzeitiger Einnahme von Imlunestrant mit P-gp-Substraten, bei denen bereits ein geringer Konzentrationsanstieg zu erheblichen Nebenwirkungen führen kann, ist Vorsicht geboten.
BCRP-Substrate
Imlunestrant erhöhte die AUC und Cmax von Rosuvastatin (einem BCRP-Substrat) um das 1,49‑fache bzw. das 1,65‑fache. Bei gleichzeitiger Einnahme von Imlunestrant mit BCRP-Substraten, bei denen bereits ein geringer Konzentrationsanstieg zu erheblichen Nebenwirkungen führen kann, ist Vorsicht geboten.
Frauen im gebärfähigen Alter/Kontrazeption bei Männern und Frauen
Das Vorliegen einer Schwangerschaft ist vor Beginn einer Behandlung auszuschließen.
Frauen im gebärfähigen Alter und zeugungsfähige Männer sind darauf hinzuweisen, dass während der Behandlung und mindestens 1 Woche nach der letzten Dosis eine hochwirksame Verhütungsmethode anzuwenden ist (siehe Abschnitt 5.3).
Schwangerschaft
Für die Anwendung von Imlunestrant bei Schwangeren liegen keine Daten vor. Basierend auf dem Wirkmechanismus von Imlunestrant und tierexperimentellen Daten zur embryofetalen Toxizität kann eine Anwendung während der Schwangerschaft dem Fetus schaden (siehe Abschnitt 5.3). Schwangere oder Frauen im gebärfähigen Alter dürfen Imlunestrant nicht einnehmen, wenn sie kein Verhütungsmittel anwenden. Tritt während der Einnahme von Imlunestrant eine Schwangerschaft ein, muss die Patientin über die mögliche Gefährdung des Fetus und das mögliche Risiko einer Fehlgeburt aufgeklärt werden.
Stillzeit
Es ist nicht bekannt, ob Imlunestrant oder seine Metaboliten in die Muttermilch übergehen. Aufgrund der möglichen schwerwiegenden Nebenwirkungen beim gestillten Kind ist die Einnahme während der Stillzeit kontraindiziert (siehe Abschnitt 4.3).
Fertilität
Aufgrund der Erkenntnisse aus tierexperimentellen Studien (siehe Abschnitt 5.3) und des Wirkmechanismus besteht die Möglichkeit, dass Imlunestrant die Fertilität bei Männern und Frauen beeinträchtigt.
Imlunestrant hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Da jedoch bei einigen Patienten, die Imlunestrant einnahmen, über Fatigue und Asthenie berichtet wurde, sollten Patienten, bei denen diese Nebenwirkungen auftreten, beim Führen eines Fahrzeugs oder beim Bedienen von Maschinen Vorsicht walten lassen.
Zusammenfassung des Sicherheitsprofils
Die häufigsten klinisch relevanten Nebenwirkungen waren erhöhte ALT (34,3 %), erhöhte AST (33,2 %), Fatigue (25,7 %), Diarrhoe (22,5 %), Übelkeit (20,1 %) und Erbrechen (9,0 %).
Nebenwirkungen, die bei mehr als einem Patienten zum Absetzen der Behandlung führten, betrafen ausschließlich einen Anstieg der ALT (0,8 %).
Tabellarische Auflistung der Nebenwirkungen
Die Häufigkeiten der nachfolgend aufgeführten Nebenwirkungen basieren auf gepoolten Daten von 378 Patienten, die einmal täglich mit 400 mg Imlunestrant behandelt wurden. Die Daten stammen aus einer randomisierten, offenen, multizentrischen Phase-3-Studie (EMBER-3) und einer offenen, multizentrischen Phase-1a/1b-Dosisfindungs- und Dosisexpansionsstudie (EMBER).
In den folgenden Tabellen sind die Nebenwirkungen nach MedDRA-Systemorganklassen und Häufigkeit geordnet aufgeführt. Die Häufigkeitsangaben sind wie folgt definiert: sehr häufig (≥ 1 / 10), häufig (≥ 1 / 100 bis < 1 / 10), gelegentlich (≥ 1 / 1 000 bis < 1 / 100), selten (≥ 1 / 10 000 bis < 1 / 1 000), sehr selten (< 1 / 10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen nach abnehmendem Schweregrad geordnet.
Tabelle 3: Nebenwirkungen bei Patienten unter Behandlung mit Imlunestrant
Systemorganklasse |
Sehr häufig |
Häufig |
Stoffwechsel- und Ernährungsstörungen |
Appetit verminderta |
|
Erkrankungen des Nervensystems |
Kopfschmerzen |
|
Gefäßerkrankungen |
Venöse Thromboemboliea |
|
Erkrankungen der Atemwege, des Brustraums und Mediastinums |
Hustena |
|
Erkrankungen des Gastrointestinaltrakts |
Diarrhoe |
Erbrechen |
Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen |
Gelenkschmerz und Schmerzen des Muskel- und Skelettsystemsb |
|
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort |
Fatiguea |
|
Untersuchungenc |
ALT erhöht |
a |
Zusammenfassender Begriff bestehend aus analogen bevorzugten Begriffen. |
b |
Zusammenfassender Begriff bestehend aus bevorzugten Begriffen: Arthralgie, Myalgie, muskuloskelettale Beschwerden, Brustschmerzen die Skelettmuskulatur betreffend, Schmerzen des Muskel- und Skelettsystems, Schmerzen in einer Extremität, Nackenschmerzen. |
c |
Basierend auf Laboruntersuchungen. |
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen:
Bundesinstitut für Arzneimittel und Medizinprodukte
Abt. Pharmakovigilanz
Kurt-Georg-Kiesinger-Allee 3
D-53175 Bonn
Website: https://www.bfarm.de
Symptome einer Überdosierung sind nicht bekannt. Die berichteten Nebenwirkungen im Zusammenhang mit Dosen, die höher als die empfohlene Dosis waren, entsprachen dem etablierten Sicherheitsprofil (siehe Abschnitt 4.8). Die häufigsten Nebenwirkungen bei höheren Dosen waren Diarrhoe, Übelkeit, Fatigue und Arthralgie. Es ist kein Gegenmittel für eine Überdosierung von Imlunestrant bekannt. Die Patienten sind engmaschig zu überwachen und unterstützende Maßnahmen sind anzuwenden.
Pharmakotherapeutische Gruppe: noch nicht zugewiesen, ATC-Code: noch nicht zugewiesen
Wirkmechanismus
Imlunestrant ist ein Antagonist des Wildtyp- und mutierten Östrogenrezeptors α (ERα), der dessen Abbau bewirkt. Dies führt zur Hemmung der östrogenrezeptorabhängigen Gentranskription und der zellulären Proliferation in ER-positiven Brustkrebszellen.
Pharmakodynamische Wirkungen
Elektrokardiographie
Die Auswirkungen einer Imlunestrant-Monotherapie auf das QTc-Intervall wurden in der EMBER-Studie bei 79 Patienten untersucht, für die übereinstimmende pharmakokinetische Daten und QTcF-Messungen vorlagen. Die Analyse zeigte keinen Einfluss der Imlunestrant-Konzentrationen im Dosisbereich von 200 mg bis 1 200 mg auf das QTc-Intervall. Bei einer Cmax von 400 mg lag die obere Grenze des 90 %-Konfidenzintervalls für die mittlere QTc-Veränderung unter 10 ms (Veränderung gegenüber dem Ausgangswert: 1,72 ms; 90 % KI: –0,43; 3,87).
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit und Sicherheit von Imlunestrant wurde in EMBER-3 untersucht, einer globalen, randomisierten, offenen Phase-3-Studie bei erwachsenen Patienten mit ER-positivem, HER2-negativem, lokal fortgeschrittenem (nicht für eine kurative chirurgische Behandlung geeignet) oder metastasiertem Brustkrebs (mBC), die zuvor mit einem Aromatasehemmer (AI) allein oder in Kombination mit einem CDK4/6-Inhibitor behandelt wurden.
Einschlussfähige Patienten waren prä-, peri- und postmenopausale Frauen sowie Männer (≥ 18 Jahre) mit ER-positivem, HER2-negativem fortgeschrittenem Brustkrebs, die zuvor eine Behandlung mit einem AI allein oder in Kombination mit einem CDK4/6-Inhibitor im adjuvanten oder metastasierten Setting erhalten hatten.
Die Patienten hatten entweder:
ein Rezidiv während der Behandlung mit einem AI allein oder in Kombination mit einem CDK4/6-Inhibitor bei Brustkrebs im Frühstadium oder innerhalb von 12 Monaten nach Abschluss einer adjuvanten Behandlung,
ein Rezidiv > 12 Monate nach Abschluss der adjuvanten Behandlung, gefolgt von Krankheitsprogression unter oder nach Behandlung mit einem AI allein oder in Kombination mit einem CDK4/6-Inhibitor,
eine de novo metastasierte Erkrankung mit Krankheitsprogression unter oder nach einem AI allein oder in Kombination mit einem CDK4/6-Inhibitor.
Alle Patienten mussten einen Eastern Cooperative Oncology Group (ECOG) Performance-Status von 0 oder 1, eine ausreichende Organfunktion sowie auswertbare Läsionen gemäß den Response Evaluation Criteria in Solid Tumours (RECIST) Version 1.1 aufweisen, das heißt eine messbare Erkrankung oder reine Knochenmetastasierung mit auswertbaren Läsionen. LHRH-Agonisten wurden prä- und perimenopausalen Frauen sowie Männern verabreicht. Patienten mit symptomatischer metastasierter viszeraler Erkrankung und Patienten mit kardialen Komorbiditäten wurden ausgeschlossen.
Die Patienten wurden unabhängig vom ESR1-Mutationsstatus eingeschlossen. Der ESR1-Mutationsstatus wurde anhand von zirkulierender Tumor-DNA (ctDNA) im Blut unter Verwendung des Guardant360 CDx-Assays bestimmt. Ein Ergebnis wurde als ESR1-positiv gewertet, wenn mindestens eine der 34 vordefinierten ESR1-Alterationen nachgewiesen wurde: E380A, E380D, E380K, E380Q, E380V, M421_V422delinsl, V422_E423del, V422del, S463F, S463P, L469V, L536F, L536G, L536H, L536I, L536K, L536N, L536P, L536Q, L536R, L536V, Y537C, Y537D, Y537G, Y537H, Y537N, Y537P, Y537Q, Y537S, D538E, D538G, D538H, D538N, D538V. Unter diesen wurden 17 Varianten innerhalb der EMBER-3-Studienpopulation identifiziert: E380K, E380Q, V422del, S463P, L469V, L536H, L536K, L536P, L536Q, L536R, Y537C, Y537D, Y537N, Y537S, D538E, D538G, D538N.
Insgesamt wurden 874 Patienten im Verhältnis 1:1:1 auf 3 Behandlungsarme randomisiert: Verabreichung von 400 mg Imlunestrant oral einmal täglich (Arm A), eine vom Prüfarzt gewählte Standardtherapie (SOC) (Fulvestrant oder Exemestan) (Arm B) oder Verabreichung von 400 mg Imlunestrant oral einmal täglich in Kombination mit Abemaciclib (Arm C). Von den 330 Patienten, die randomisiert einer endokrinen Therapie nach Wahl des Prüfarztes (Arm B) zugewiesen wurden, erhielten 292 Fulvestrant (90 %) und 32 Exemestan (10 %). Die Randomisierung wurde stratifiziert nach vorheriger Behandlung mit einem CDK4/6-Inhibitor (ja vs. nein), Vorliegen viszeraler Metastasen (ja vs. nein) und Region (Ostasien vs. Nordamerika/Westeuropa vs. Sonstige). Die demografischen Merkmale und die Krankheitsmerkmale zu Studienbeginn waren zwischen den Behandlungsarmen gut ausbalanciert. Die demografischen Ausgangsdaten der Gesamtstudienpopulation waren wie folgt: Das mediane Alter betrug 61 Jahre (Bereich: 27 – 89 Jahre), 13 % waren ≥ 75 Jahre alt, 99 % waren weiblich, 56 % weiß, 30 % asiatisch, 3 % schwarz und 11 % anderer oder unbekannter Abstammung. Die Mehrheit der Patienten wurde in der fortgeschrittenen Zweitlinientherapie (67 %) im Vergleich zur Erstlinientherapie (33 %) behandelt, und die Mehrheit hatte zuvor einen CDK4/6-Inhibitor erhalten (60 %), 37 % erhielten Palbociclib, 15 % Ribociclib und 3 % Abemaciclib. Der ECOG-Performance-Status zu Studienbeginn betrug 0 (65 %) bzw. 1 (35 %). Die demografischen Merkmale der Patienten mit ESR1-mutierten Tumoren waren im Allgemeinen repräsentativ für die Gesamtstudienpopulation.
Der primäre Wirksamkeitsendpunkt war das progressionsfreie Überleben (PFS), bewertet durch den Prüfarzt. Der wichtigste sekundäre Endpunkt in EMBER-3 war das Gesamtüberleben (OS).
EMBER-3: Inluriyo-Monotherapie bei Patienten mit ESR1m
Bei der primären Analyse (Datenschnitt: 24. Juni 2024) wurde bei Patienten, die eine Inluriyo-Monotherapie erhielten, im Vergleich zu SOC in der ESR1m-Subpopulation eine statistisch signifikante Verbesserung des PFS beobachtet. Der Vergleich der Inluriyo-Monotherapie mit der SOC war in der ITT-Population nicht statistisch signifikant. Ergebnisse zur Wirksamkeit in der ESR1m-Subpopulation sind in Tabelle 4 und Abbildung 1 dargestellt.
Tabelle 4: Zusammenfassung der Wirksamkeitsdaten bei Patienten mit ESR1m, die in EMBER-3 mit Inluriyo-Monotherapie behandelt wurden
Inluriyo |
Standardtherapie |
|
Progressionsfreies Überleben | ||
Anzahl der Ereignisse, n (%) |
109 (79,0) |
102 (86,4) |
Medianes PFS, Monate (95 % KI)* |
5,5 |
3,8 |
Hazard Ratio (95 % KI)** |
0,617 (0,464; 0,821) |
|
p-Wert (2-seitig)** |
0,0008 |
|
KI = Konfidenzintervall; ESR1 = Östrogenrezeptor 1. |
|
* |
Kaplan-Meier-Schätzung; 95 % KI basierend auf der Brookmeyer-Crowley-Methode. |
** |
Aus einem Cox-Proportional-Hazards-Modell und einem stratifizierten Log-Rank-Test, stratifiziert nach vorheriger Behandlung mit einem CDK4/6-Inhibitor (ja vs. nein) und dem Vorhandensein von viszeralen Metastasen (ja vs. nein). |
Datenschnitt: 24. Juni 2024 |
Abbildung 1: Kaplan-Meier-Kurve des progressionsfreien Überlebens für Patienten mit ESR1m, die in EMBER-3 mit Inluriyo-Monotherapie behandelt wurden
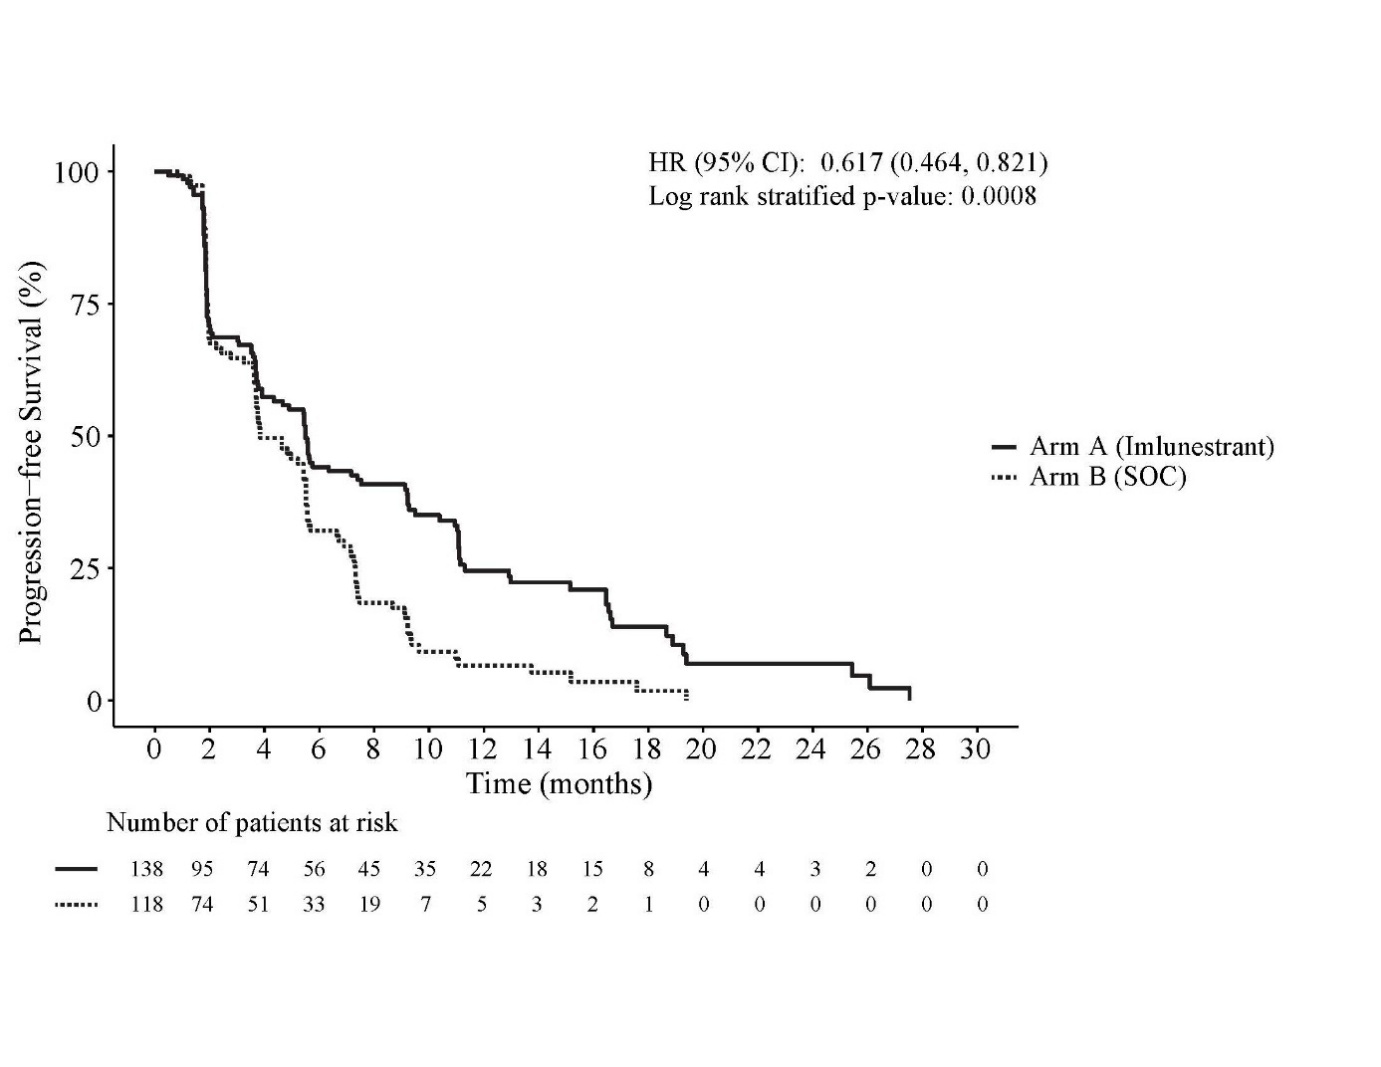
In der CDK4/6i-naiven Subgruppe betrug das mediane PFS im Inluriyo-Arm 11,1 Monate (95 % KI: 5,5; 16,5) im Vergleich zu 5,7 Monaten (95 % KI: 3,8; 7,4) im SOC-Arm (HR = 0,42; 95 % KI: 0,25; 0,72). In der CDK4/6i-vorbehandelten Subgruppe betrug das mediane PFS im Inluriyo-Arm 3,9 Monate (95 % KI: 2,0; 6,0) im Vergleich zu 3,7 Monaten (95 % KI: 2,2; 4,6) im SOC-Arm (HR = 0,72; 95 % KI: 0,52; 1,0).
Bei der dritten OS-Zwischenanalyse (Datenschnitt: 18. August 2025) wurden 128 Ereignisse in beiden Behandlungsarmen beobachtet und die Hazard Ratio (HR) betrug 0,60 (95 % KI: 0,43; 0,86).
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Imlunestrant eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
In einer populationspharmakokinetischen Analyse betrug der Steady-State-Mittelwert (CV %) der maximalen Plasmakonzentration (Cmax) von Imlunestrant 141 ng/ml (45 %) und die AUC0 – 24 h 2 400 ng*h/ml (46 %) nach Verabreichung der empfohlenen Dosis von 400 mg einmal täglich. Die Cmax und die AUC von Imlunestrant steigen proportional im Dosisbereich von 200 mg bis 1 200 mg einmal täglich (0,5- bis 3‑fache der empfohlenen Dosis).
Resorption
Die mittlere (CV %) absolute Bioverfügbarkeit von Imlunestrant nach einmaliger oraler Gabe von 400 mg beträgt 10,5 % (32 %). Die mediane Zeit bis zum Erreichen der maximalen Plasmakonzentration (tmax) liegt bei etwa 4 Stunden.
Einfluss von Nahrung
Die Gabe von Imlunestrant 400 mg zusammen mit einer fettarmen Mahlzeit (ungefähr 400 – 500 Kilokalorien, davon 100 – 125 Kilokalorien aus Fett) erhöhte die Cmax um das 3,55‑fache und die AUC(0 – ∞) um das 2,04‑fache im Vergleich zur Einnahme im nüchternen Zustand. Die systemische Verfügbarkeit von Imlunestrant bei Einnahme mit einer fettreichen Mahlzeit ist nicht bekannt.
Verteilung
In einer populationspharmakokinetischen Analyse betrug das mittlere (CV %) scheinbare zentrale Verteilungsvolumen von Imlunestrant bei Patienten mit lokal fortgeschrittenem oder metastasiertem Brustkrebs, 4 310 l (69 %). Die humane Proteinbindung von Imlunestrant liegt bei klinisch relevanten Konzentrationen zwischen 99,93 % und 99,96 %.
Biotransformation
Imlunestrant wird durch Sulfatierung, CYP3A4-oxidative Prozesse und direkte Glucuronidierung metabolisiert.
In vitro-Studien zeigten, dass Imlunestrant ein Substrat von P-gp ist, jedoch kein Substrat von BCRP, OCT1, OATP1B1 oder OATP1B3.
Die gleichzeitige Gabe von Imlunestrant mit Chinidin (P-gp-Inhibitor) hatte keinen klinisch relevanten Einfluss auf die Pharmakokinetik von Imlunestrant.
Elimination
Die Eliminationshalbwertszeit von Imlunestrant beträgt etwa 30 Stunden und die mittlere (CV %) scheinbare Clearance liegt bei 166 l/h (51 %). Nach einmaliger Gabe einer radioaktiv markierten Dosis von 400 mg Imlunestrant an gesunde Probanden wurden 97,3 % der Dosis im Fäzes und 0,278 % im Urin wiedergefunden.
Besondere Patientengruppen
Einfluss von Alter, ethnischer Zugehörigkeit und Körpergewicht
In einer populationspharmakokinetischen Analyse hatten Alter (Bereich: 28 bis 95 Jahre), ethnische Zugehörigkeit und Körpergewicht (Bereich: 36 bis 145 kg) keinen klinisch relevanten Einfluss auf die Pharmakokinetik von Imlunestrant.
Leberfunktionsstörung
Es gab keine klinisch relevanten Unterschiede in der Pharmakokinetik von Imlunestrant bei Patienten mit leichter Leberfunktionsstörung (Child-Pugh A). Die AUC des ungebundenen Imlunestrant stieg bei Probanden mit mäßiger Leberfunktionsstörung (Child-Pugh B) um das 1,82‑fache und bei Probanden mit schwerer Leberfunktionsstörung (Child-Pugh C) um das 2,33‑fache.
Nierenfunktionsstörung
In einer populationspharmakokinetischen Analyse hatten eine leichte Nierenfunktionsstörung (60 ml/min ≤ eGFR < 90 ml/min) und eine mäßige Nierenfunktionsstörung (30 ml/min ≤ eGFR < 60 ml/min) keinen Einfluss auf die Imlunestrant-Exposition. Die Auswirkung einer schweren Nierenfunktionsstörung (15 ml/min ≤ eGFR < 30 ml/min) deutet auf eine mögliche erhöhte Exposition hin, basierend auf begrenzten Daten von zwei Studienteilnehmern. Die Pharmakokinetik von Imlunestrant bei dialysepflichtigen Patienten ist nicht bekannt.
Toxizität bei wiederholter Gabe
Studien mit wiederholter Verabreichung wurden an Ratten und nichtmenschlichen Primaten durchgeführt, um die Toxizität zu charakterisieren. Nebenwirkungen, die bei klinisch relevanten Expositionen bei nichtmenschlichen Primaten beobachtet wurden, waren Ovarialzysten und eine deutliche Zunahme des Eierstockgewichts sowie Atrophie des Endometriums und Myometriums der Gebärmutter, des Epithels und Stromas des Gebärmutterhalses und des Vaginalepithels. Eine geringfügige, nicht schädliche Vakuolisierung von Makrophagen in den mesenterialen Lymphknoten und im Ileum nichtmenschlicher Primaten trat bei Expositionen auf, die dem 0,8‑fachen bzw. dem 11‑fachen der menschlichen Exposition (AUC0 – 24) bei 400 mg entsprachen. Ähnliche Effekte wurden bei Ratten beobachtet, und zwar bei Expositionen, die mindestens das 4‑fache der menschlichen Exposition (AUC0 – 24) bei 400 mg betrugen. Weitere relevante Befunde in Ratten umfassten eine Hyperplasie des Übergangsepithels der Harnblase, minimale bis leichte Degeneration der Nierentubuli, minimale Entzündung des Nierenbeckens, minimale bis leichte Degeneration der Linsenfasern, nichtschädliche Hypertrophie der Pars distalis der Hypophyse bei weiblichen Tieren, nichtschädliche Verringerung des Hypophysengewichts sowie nichtschädliche Atrophie oder Hypertrophie der Nebennierenrinde. Diese Veränderungen traten bei Expositionen auf, die mindestens das 4‑fache der menschlichen Exposition (AUC0 – 24) bei einer Dosis von 400 mg betrugen.
Genotoxizität
Präklinische Daten, basierend auf konventionellen Studien zum genotoxischen Potenzial, zeigen kein besonderes Risiko für den Menschen.
Reproduktions- und Entwicklungstoxizität
Basierend auf Befunden bei Tieren und dem Wirkmechanismus kann Imlunestrant Auswirkungen auf die männliche und weibliche Fertilität haben, die im Allgemeinen reversibel waren, sowie eine Schädigung des Fetus verursachen, wenn es während der Schwangerschaft verabreicht wird. Bei Ratten und Affen wurden Ovarialzysten sowie eine Atrophie der Vagina, des Gebärmutterhalses oder des Uterus bei Expositionen, die jeweils das 4‑fache bzw. 0,8‑fache der menschlichen Exposition (AUC0 – 24) bei 400 mg betrugen, beobachtet. Weitere reproduktionstoxikologische Befunde bei Ratten umfassten das Ausbleiben des Östruszyklus, lobuläre Hyperplasie oder Hypertrophie des Epithels der weiblichen Brustdrüse, Retention von Spermatiden sowie zelluläre Rückstände im Lumen des Nebenhodens bei Expositionen (AUC0 – 24), die mindestens dem 4‑fachen der menschlichen AUC0 – 24 entsprachen. Die Verabreichung von Imlunestrant an trächtige Ratten während der Organogenese führte zu maternaler Toxizität, Frühgeburten, embryonaler Letalität und teratogenen fetalen Effekten bei maternalen Expositionen, die kleiner oder gleich der therapeutischen Exposition beim Menschen waren.
Karzinogenität
In der 26-wöchigen Karzinogenitätsstudie an transgenen rasH2-Mäusen wurden orale Dosen von 5, 375 oder 750 mg/kg Imlunestrant verabreicht. Bei allen Dosierungsstufen wurde eine erhöhte Inzidenz von benignen und malignen Tumoren des Keimstrang-Stromas (Granulosazellen und gemischte Zelltypen) in den Ovarien der Mäuse beobachtet. Diese Dosierungen entsprechen dem 2-, 32- bzw. 41‑fachen der menschlichen AUC bei der empfohlenen Dosis. Die Induktion solcher Tumore steht im Einklang mit den pharmakologisch bedingten Veränderungen im endokrinen Feedback, die durch die antiöstrogene Wirkung auf die Gonadotropinspiegel verursacht werden.
Tablettenkern
Croscarmellose-Natrium (E 468)
Hydroxypropylcellulose (E 463)
Magnesiumstearat (E 470b)
Mikrokristalline Cellulose (E 460)
Filmüberzug
Macrogol (E 1521)
Poly(vinylalkohol) (E 1203)
Talkum (E 553b)
Titandioxid (E 171)
Nicht zutreffend.
3 Jahre
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
Blisterpackungen aus Polychlortrifluorethylen (PCTFE) / Polyvinylchlorid (PVC), versiegelt mit Aluminiumfolie in Packungen mit 14, 28, 42, 56, 70 oder 168 Filmtabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Eli Lilly Nederland B.V.
Orteliuslaan 1000
3528 BD Utrecht
Niederlande
EU/1/25/2003/001
EU/1/25/2003/002
EU/1/25/2003/003
EU/1/25/2003/004
EU/1/25/2003/005
EU/1/25/2003/006
Datum der Erteilung der Zulassung: 09. Januar 2026
Februar 2026
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.
Verschreibungspflichtig
Inluriyo® 200 mg Filmtabletten
Inhalt |
PZN |
56 Filmtabletten |
20228366 |
Lilly Deutschland GmbH
Werner-Reimers-Straße 2 – 4
D-61352 Bad Homburg
Tel. +49-(0) 6172 273 2222